 Coach
Um alinhamento de duas sequências as escreve uma sobre a outra, com lacunas (–) inseridas de modo que as colunas emparelhem um resíduo com um resíduo ou um resíduo com uma lacuna, e nenhuma coluna emparelhe duas lacunas. Seu escore é a soma, sobre as colunas, de um escore de substituição para cada par de resíduos e de uma penalidade de lacuna para cada lacuna: uma penalidade linear por posição de lacuna ou, mais realisticamente, uma penalidade afim para uma série de lacunas, com o custo de abertura maior que o custo de extensão , já que uma inserção de vários resíduos é um único evento evolutivo. Um alinhamento global cobre as duas sequências de ponta a ponta; um alinhamento local encontra o par de subcadeias de maior escore e ignora o resto, que é o que se quer quando um domínio compartilhado está em duas proteínas de resto não aparentadas.
Exemplos
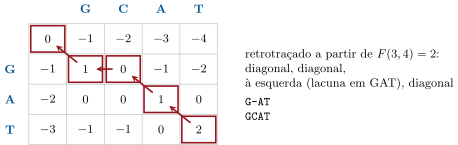
Exemplo 5.3 (Uma tabela quatro por três)
Alinhe GAT com GCAT, pontuando para correspondência, para discordância, . As bordas são ao longo do topo e pela lateral. Preenchendo linha a linha: , , , ; , , , ; , , , . O ótimo é e o retrotraçado — diagonal a partir de (T,T), diagonal a partir de (A,A), depois à esquerda de (G,C) até (G,G), depois diagonal — dá
três correspondências e uma lacuna: .
Exemplo 5.10 (Ler um valor E)
Uma consulta de resíduos contra um banco de resíduos tem . Um acerto com escore em bits de tem : é, essencialmente com certeza, uma homóloga. Um acerto com tem : esperam-se onze escores desses por acaso, e o acerto não significa nada. O mesmo alinhamento, com o mesmo escore em bits, buscado contra um banco dez vezes maior, tem um dez vezes maior — a significância é propriedade da busca, não do par. O limiar de uso comum é para uma homóloga confiável; – merece uma segunda olhada com um método de perfil.