 Coach
Un alignement de deux séquences les écrit l’une au-dessus de l’autre, avec des brèches (–) insérées de sorte que les colonnes apparient un résidu à un résidu ou un résidu à une brèche, et qu’aucune colonne n’apparie deux brèches. Son score est la somme sur les colonnes d’un score de substitution pour chaque paire de résidus et d’une pénalité de brèche pour chaque brèche : une pénalité linéaire par position de brèche ou, plus réaliste, une pénalité affine pour une suite de brèches, le coût d’ouverture étant supérieur au coût d’extension , puisqu’une insertion de plusieurs résidus est un seul événement évolutif. Un alignement global couvre les deux séquences d’un bout à l’autre ; un alignement local cherche la paire de sous-chaînes de meilleur score et néglige le reste, ce qu’on souhaite quand un domaine commun se trouve dans deux protéines par ailleurs sans lien.
Exemples
Exemple 5.3 (Un tableau quatre sur trois)
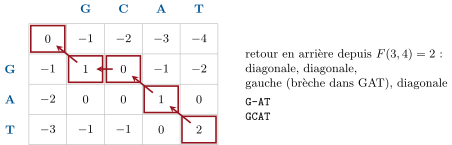
Aligner GAT et GCAT, avec pour une correspondance, pour un mésappariement et . Les bords valent en haut et sur le côté. En remplissant ligne par ligne : , , , ; , , , ; , , , . L’optimum vaut , et le retour en arrière — diagonale depuis (T,T), diagonale depuis (A,A), puis à gauche de (G,C) vers (G,G), puis diagonale — donne
trois correspondances et une brèche : .
Exemple 5.10 (Lire une valeur E)
Une requête de résidus contre une base de résidus donne . Une correspondance de score bits a : c’est presque certainement un homologue. Une correspondance à a : onze scores de ce niveau sont attendus par hasard, et la correspondance ne veut rien dire. Le même alignement, au même score en bits, cherché dans une base dix fois plus grande, a un dix fois plus grand — la signification est une propriété de la recherche, non de la paire. Le seuil d’usage courant est pour un homologue sûr ; – mérite un second examen par une méthode de profil.