 Coach
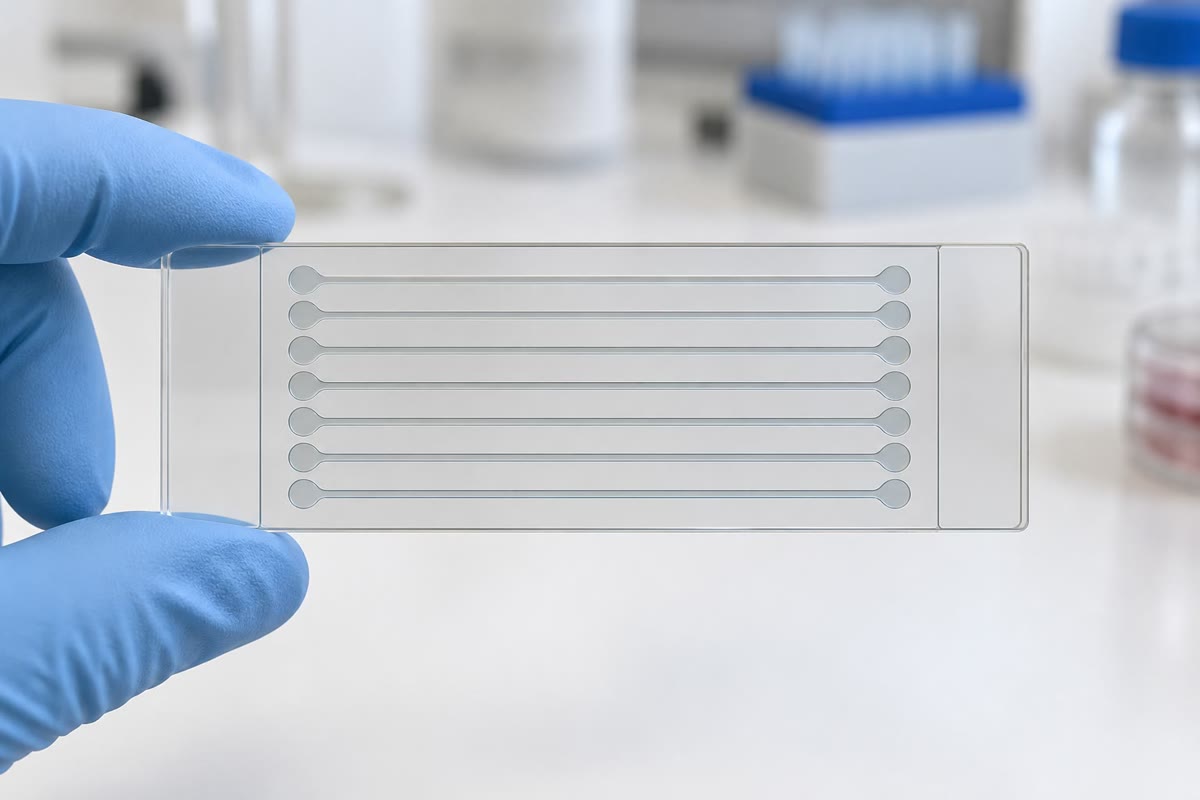
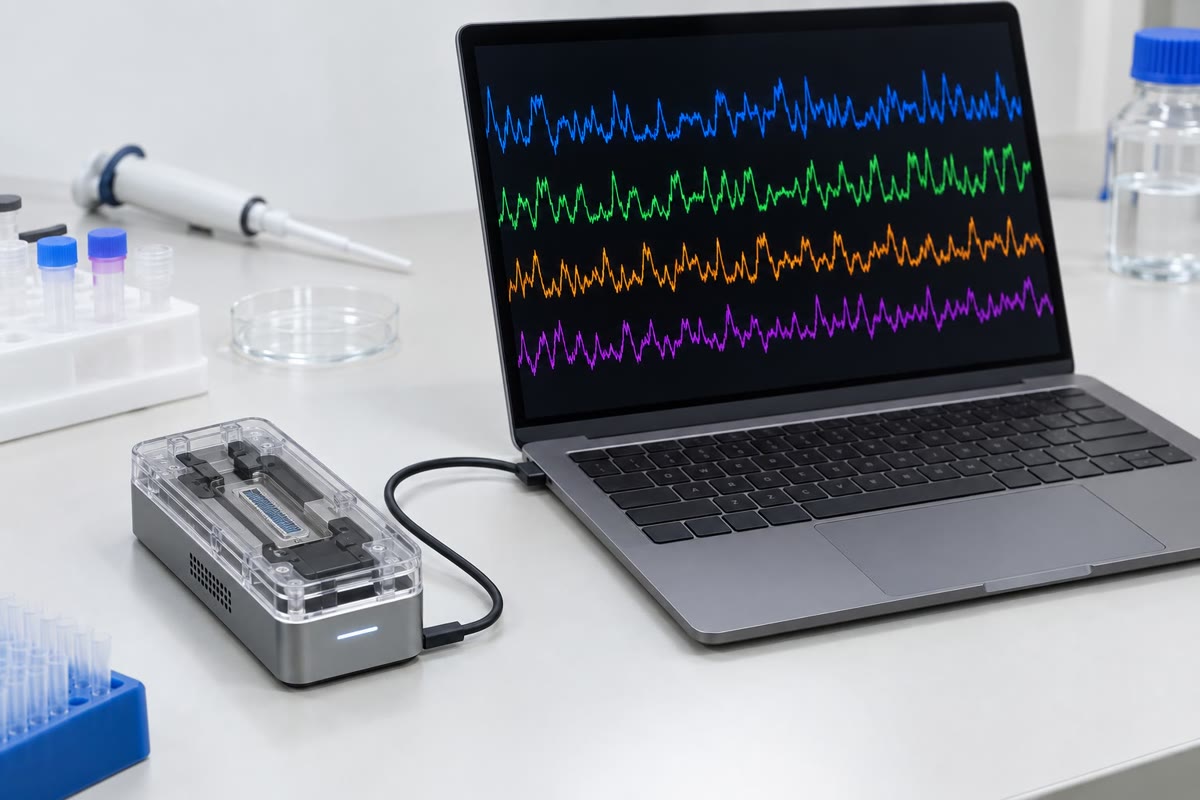
Os instrumentos de segunda geração leem de milhões a bilhões de fragmentos ao mesmo tempo. No sequenciamento por síntese os fragmentos, com adaptadores ligados às suas extremidades, são fixados numa célula de fluxo de vidro e amplificados no lugar em aglomerados de moléculas idênticas; os aglomerados são então estendidos uma base por ciclo com nucleotídeos fluorescentes reversivelmente bloqueados, fotografados, desbloqueados e estendidos de novo, de modo que cada ciclo acrescenta uma base à leitura de cada aglomerado. As leituras têm , em geral vindas das duas pontas de um fragmento (extremidades pareadas), com taxa de erro de cerca de por base, e uma corrida dá até bases. Os instrumentos de terceira geração, de leituras longas, leem moléculas isoladas sem amplificação: observando uma polimerase incorporar nucleotídeos fluorescentes em tempo real, ou passando o DNA por um nanoporo proteico e registrando a corrente iônica, que cada sequência de bases modula a seu modo. Leituras de e mais atravessam as repetições que as leituras curtas não vencem, a uma taxa bruta de erro maior que o consenso reduz.
Exemplos
Exemplo 4.4 (Quanto basta)
Com a fração não sequenciada é — para um genoma de , vinte milhões de bases em algumas dezenas de milhares de lacunas. Com ela é , no total. Os genomas humanos são sequenciados de rotina a , não por causa das lacunas de cobertura (), mas porque cada base precisa ser lida várias vezes em cada um dos dois cromossomos para que uma variante heterozigota seja chamada com confiança contra uma taxa de erro de por leitura. Os genomas bacterianos são sequenciados a – pela mesma razão e porque é barato. A fórmula também mostra o que a cobertura não resolve: uma repetição mais longa que uma leitura é um lugar onde o grafo de sobreposições se ramifica, e nenhuma quantidade de leituras curtas a resolve. É para isso que servem as leituras longas.