 Coach
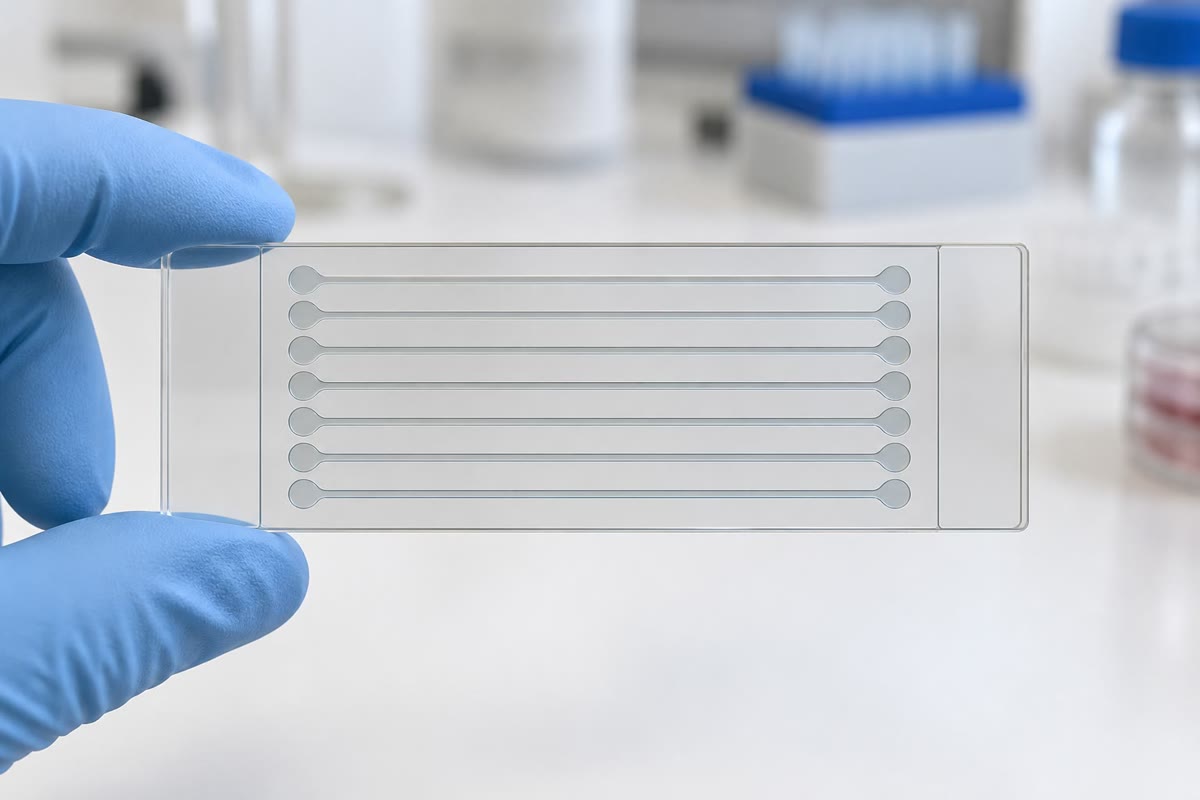
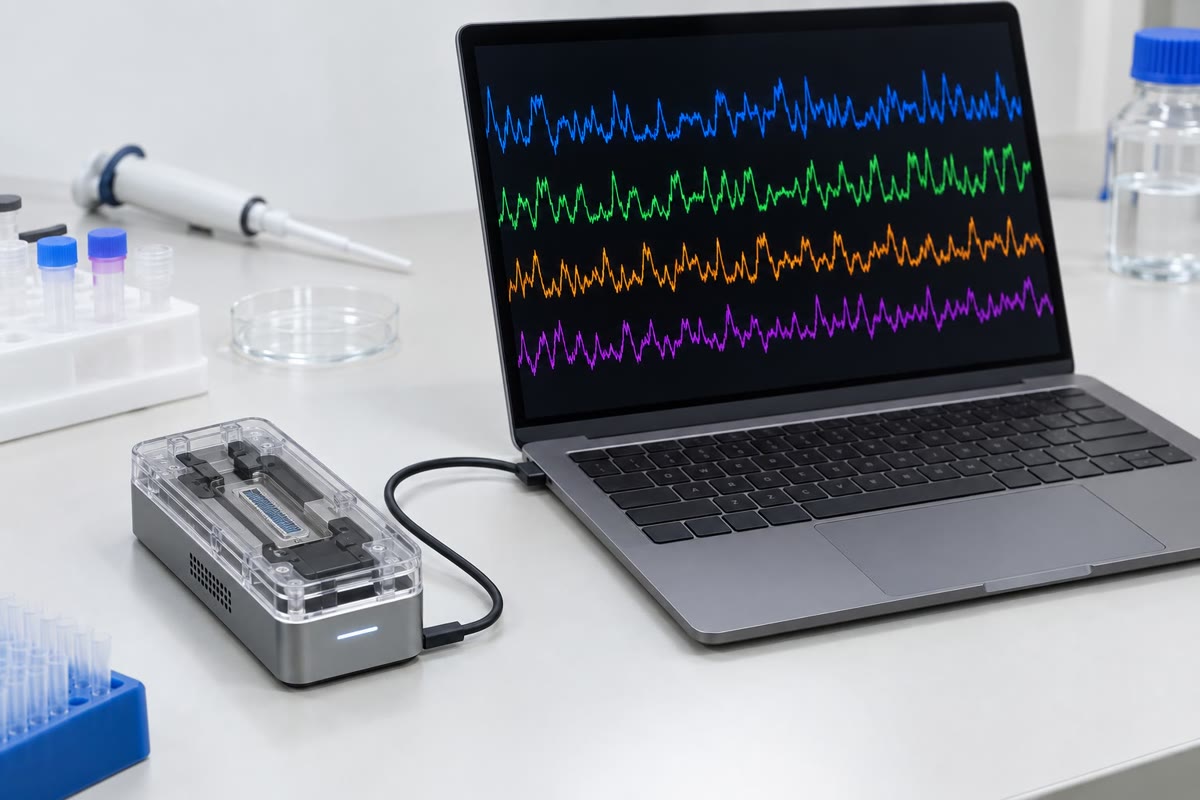
Les instruments de deuxième génération lisent des millions à des milliards de fragments à la fois. Dans le séquençage par synthèse, les fragments, munis d’adaptateurs ligaturés à leurs extrémités, sont fixés sur une cellule de verre et amplifiés sur place en amas de molécules identiques ; les amas sont ensuite allongés d’une base par cycle avec des nucléotides fluorescents et réversiblement bloqués, imagés, débloqués, puis allongés de nouveau, de sorte que chaque cycle ajoute une base à la lecture de chaque amas. Les lectures font , le plus souvent depuis les deux extrémités d’un fragment (extrémités appariées), avec un taux d’erreur d’environ par base, et une course livre jusqu’à bases. Les instruments de troisième génération, à longues lectures, lisent des molécules uniques sans amplification : en regardant une polymérase incorporer en temps réel des nucléotides fluorescents, ou en faisant passer l’ADN par un nanopore protéique et en enregistrant le courant ionique, que chaque suite de bases module à sa façon. Des lectures de et davantage franchissent les répétitions que les lectures courtes ne franchissent pas, au prix d’un taux d’erreur brut plus élevé que le consensus réduit.
Exemples
Exemple 4.4 (Combien suffit)
À la fraction non séquencée vaut — pour un génome de , vingt millions de bases réparties en quelques dizaines de milliers de lacunes. À elle vaut , soit en tout. Les génomes humains sont couramment séquencés à , non pas à cause des lacunes de couverture (), mais parce que chaque base doit être lue plusieurs fois sur chacun des deux chromosomes pour appeler un variant hétérozygote avec confiance contre un taux d’erreur de par lecture. Les génomes bactériens sont séquencés à – pour la même raison et parce que c’est bon marché. La formule montre aussi ce que la couverture ne peut pas réparer : une répétition plus longue qu’une lecture est un endroit où le graphe de chevauchement se ramifie, et aucune quantité de lectures courtes ne la résout. C’est à cela que servent les longues lectures.