विश्वविद्यालय जीवविज्ञान — वर्ष 3 · Bachelor Year 3
5जैवसूचना-विज्ञान और अनुक्रम विश्लेषण
गहरे समुद्र के किसी कृमि से अभी-अभी कोई जीन अनुक्रमित करने वाला कोई जीवविज्ञानी उसके अमीनो अम्ल किसी वेब-प्रपत्र में चिपकाता है और तीन सेकंड बाद जान जाता है कि वह प्रोटीन किसी मानव काइनेज़ का दूर का चचेरा भाई है, अवशेषों पर समरूपता के साथ, और इस समानता के संयोग होने की प्रायिकता है। उन तीन सेकंडों के पीछे 1970 का कोई गतिक-क्रमादेशन अल्गोरिद्म है, यादृच्छिक संरेखणों का कोई सांख्यिकीय सिद्धांत, हज़ारों प्रोटीन कुलों से निचोड़े गए प्रतिस्थापन आव्यूह, और कोई सौ अरब अवशेषों का आँकड़ाकोश। यह अध्याय उस डिब्बे के भीतर के तर्क के बारे में है: दो अनुक्रम इस तरह कैसे संरेखित होते हैं कि संरेखण प्रमाणतः सर्वोत्तम हो, अंक को कुछ अर्थ कैसे दिया जाता है, किसी मेल को किसी संयोग से कैसे पहचाना जाता है, और ऐसे जीनोम में प्रतिरूप कैसे ढूँढ़े जाते हैं जिसे पहले किसी ने देखा ही न हो। गणित प्रारंभिक है — कोई पुनरावृत्ति-संबंध, कोई लघुगणक, कोई पॉइसों बंटन — और उसे जानना सार्थक है, क्योंकि किसी अनुक्रम-तुलना से निकाला हर निष्कर्ष उसी पर टिका है।
5.1 दो अनुक्रमों को संरेखित करना
परिभाषा 5.1 (संरेखण और अंक)
दो अनुक्रमों का संरेखण उन्हें एक के ऊपर एक लिखता है, जिसमें रिक्तियाँ (–) इस तरह डाली जाती हैं कि स्तंभ किसी अवशेष को किसी अवशेष से या किसी अवशेष को किसी रिक्ति से युग्मित करें, और कोई स्तंभ दो रिक्तियों को युग्मित न करे। उसका अंक स्तंभों पर लिया गया वह योग है जिसमें अवशेषों के हर युग्म के लिए कोई प्रतिस्थापन अंक और हर रिक्ति के लिए कोई रिक्ति-दंड आता है: प्रति रिक्ति-स्थिति कोई रैखिक दंड , या, अधिक यथार्थ रूप से, कोई ऐफ़ाइन दंड , जो रिक्तियों की किसी लड़ी के लिए है और जिसमें खोलने की लागत बढ़ाने की लागत से बड़ी होती है, क्योंकि कई अवशेषों का एक ही अंतर्वेशन एक ही विकासात्मक घटना है। कोई वैश्विक संरेखण दोनों अनुक्रमों को सिरे से सिरे तक ढकता है; कोई स्थानिक संरेखण उपअनुक्रमों का सर्वोच्च-अंक युग्म ढूँढ़ता है और शेष को अनदेखा कर देता है, और यही चाहिए जब कोई साझा प्रांत दो अन्यथा असंबंधित प्रोटीनों में बैठा हो।
प्रमेय 5.2 (नीडलमैन–वुंश)
मान लीजिए और हैं, और रैखिक रिक्ति-दंड है। को उपसर्गों और के किसी वैश्विक संरेखण का सर्वोत्तम अंक मानिए। तब , , और के लिए
सर्वोत्तम वैश्विक अंक है, कोई सर्वोत्तम संरेखण से पीछे की ओर उन चुनावों का अनुरेखण करके पाया जाता है जिन्होंने हर अधिकतम दिया, और पूरी गणना में चरण लगते हैं। स्थानिक संरेखण के लिए स्मिथ–वॉटरमैन रूपांतर अधिकतम में चौथे विकल्प के रूप में जोड़ता है, सीमाओं को रखता है, और उत्तर सारणी की सबसे बड़ी प्रविष्टि पर पढ़ता है।
उपपत्ति. दोनों उपसर्गों के किसी भी संरेखण के अंतिम स्तंभ पर विचार कीजिए। वह तीन में से एक है: के नीचे ; के नीचे रिक्ति; या रिक्ति के नीचे । उसे हटाने पर क्रमशः का, का, या का संरेखण बचता है, जिसका अंक उस युग्म के से अधिक नहीं; और विलोमतः उन सर्वोत्तम संरेखणों में से हर एक को संगत अंतिम स्तंभ से बढ़ाया जा सकता है। इसलिए हर प्रकार के स्तंभ पर समाप्त होने वाला सर्वोत्तम अंक छोटे युग्म का जमा उस स्तंभ का अंक है, और सर्वोत्तम इन तीनों में सबसे बड़ा है। सीमाएँ बाध्य हैं (किसी रिक्त उपसर्ग के सामने केवल रिक्तियाँ ही संभव हैं)। पर आगमन सारणी भर देता है; कोष्ठकों की संख्या है। स्थानिक संरेखण के लिए अतिरिक्त विकल्प का अर्थ है “यहाँ से नया संरेखण शुरू कीजिए”, जिससे ऐसे संरेखण का सर्वोत्तम अंक बन जाता है जो पर समाप्त होता है, और सर्वोत्तम स्थानिक संरेखण कहीं न कहीं समाप्त होता ही है। ∎
उदाहरण 5.3 (चार-गुणा-तीन की एक सारणी)
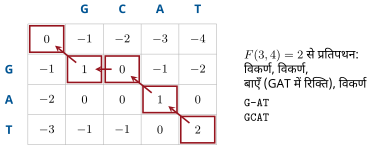
GAT को GCAT से संरेखित कीजिए, मेल के लिए , असंगति के लिए , के साथ। सीमाएँ ऊपर की ओर और बगल में हैं। पंक्ति-दर-पंक्ति भरने पर: , , , ; , , , ; , , , । सर्वोत्तम है, और पीछे की ओर अनुरेखण — (T,T) से विकर्ण, (A,A) से विकर्ण, फिर (G,C) से बाएँ (G,G) तक, फिर विकर्ण — देता है
तीन मेल और एक रिक्ति: ।
विधि 5.4 (दो अनुक्रमों को संरेखित करना)
(1) अंकन चुनिए: प्रत्याशित अपसरण के अनुकूल कोई प्रतिस्थापन आव्यूह (अज्ञात दूरी के प्रोटीनों के लिए BLOSUM62; DNA के लिए मेल/असंगति), और ऐफ़ाइन रिक्ति-दंड (BLOSUM62 के साथ प्रायः खोलना , बढ़ाना )। (2) वैश्विक या स्थानिक तय कीजिए: ऐसे दो अनुक्रमों के लिए वैश्विक जो अपनी पूरी लंबाई पर समजात माने जाते हों, अन्यथा स्थानिक। (3) पुनरावृत्ति-संबंध से सारणी भरिए, और हर कोष्ठक के लिए उस चुनाव का संकेतक रखिए जिसने उसका अधिकतम दिया। (4) से (वैश्विक) या अधिकतम कोष्ठक से किसी शून्य तक (स्थानिक) प्रतिपथन कीजिए, और संरेखण दाएँ से बाएँ लिखिए। (5) परिणाम को उसके कच्चे अंक से नहीं, उसकी सांख्यिकीय सार्थकता से (नीचे) परखिए, और उसे देखिए भी: लंबी रिक्तियाँ, कम-जटिलता की लड़ियाँ और किसी पुनरावृत्ति तक सीमित संरेखण चेतावनियाँ हैं।
5.2 अंकन: किसी मेल का मोल क्या है
परिभाषा 5.5 (प्रतिस्थापन आव्यूह)
कोई प्रतिस्थापन आव्यूह अमीनो अम्लों के हर युग्म के लिए किसी लघुगणकीय-संभावना अंक के रूप में देता है:
जहाँ वह बारंबारता है जिससे संबंधित प्रोटीनों के विश्वसनीय संरेखणों में और संरेखित मिलते हैं, वह बारंबारता है जिससे वे संयोग से युग्मित होते, और ऐसा मापक है जो प्रविष्टियों को सुविधाजनक पूर्णांक बनाने के लिए चुना जाता है। कोई धनात्मक अंक बताता है कि वह युग्म समजातों में संयोग से अधिक बार आता है; समरूपता अंक दुर्लभ अमीनो अम्लों के लिए सबसे बड़े होते हैं (BLOSUM62 में ट्रिप्टोफ़ैन , सिस्टीन ) और सामान्य अम्लों के लिए सबसे छोटे (ल्यूसीन , ऐलानीन ), और रूढ़िवादी प्रतिस्थापन (आइसोल्यूसीन–वैलीन ) धनात्मक अंक पाते हैं जबकि उग्र प्रतिस्थापन (ट्रिप्टोफ़ैन–ग्लाइसीन ) ऋणात्मक। PAM आव्यूह (डेहॉफ़, 1978) निकट संबंधी प्रोटीनों से निकाले गए और आव्यूह-गुणन से अधिक दूरियों तक बढ़ाए गए; BLOSUM आव्यूह (हेनिकॉफ़ और हेनिकॉफ़, 1992) किसी दी हुई समरूपता पर गुच्छित संरेखित अनुक्रमों के खंडों में सीधे गिने गए — BLOSUM62 पर के खंडों से — और वे चूक हैं क्योंकि वे उसी दूरी पर मापे गए, बढ़ाए नहीं गए, जिस पर उनका उपयोग होता है।
प्रतिज्ञप्ति 5.6 (लघुगणकीय-संभावना क्यों)
किसी अंकन-योजना का उपयोग स्थानिक संरेखण में करने के लिए यादृच्छिक रूप से युग्मित किसी स्तंभ का प्रत्याशित अंक, , ऋणात्मक होना चाहिए, और कुछ अंक धनात्मक होने चाहिए; नहीं तो यादृच्छिक संरेखण बिना किसी सीमा के बढ़ते जाते और सर्वोच्च-अंक खंड पूरा अनुक्रम ही होता। यह मान लेने पर, ऐसी हर योजना किन्हीं लक्ष्य बारंबारताओं के लिए किसी लघुगणकीय-संभावना योजना के तुल्य है — वह जिन संरेखणों को सर्वोत्तम पाएगी वे वही हैं जिनके अवशेष-युग्म की तरह बँटे हैं। इसलिए आव्यूह चुनना वह अपसरण चुनना है जिसे पकड़ने की आशा है: निकट संबंधियों के लिए कोई आव्यूह (BLOSUM80, PAM30) तीखे धनात्मक और कठोर ऋणात्मक अंक रखता है, दूर के संबंधियों के लिए कोई आव्यूह (BLOSUM45, PAM250) अधिक चपटा होता है।
उपपत्ति. इस स्तर पर स्वीकृत। ∎
उदाहरण 5.7 (समरूपता, सादृश्य और गोधूलि क्षेत्र)
रिक्तियों के साथ सर्वोत्तम रूप से संरेखित दो यादृच्छिक प्रोटीन अनुक्रम संयोग से लगभग समरूपता तक पहुँच जाते हैं। सौ अवशेषों पर समरूपता से ऊपर दो प्रोटीन लगभग निश्चित रूप से समजात हैं; और के बीच गोधूलि क्षेत्र है, जहाँ अकेली समरूपता निर्णय नहीं कर सकती और नीचे की सांख्यिकी को करना पड़ता है। समजात इस क्षेत्र से बहुत नीचे भी गिर सकते हैं: हीमोग्लोबिन और मायोग्लोबिन उपइकाइयाँ समरूपता साझा करती हैं, लाइसोज़ाइम और -लैक्टएल्ब्युमिन , और एक ही वलन वाले अनेक प्रोटीन युग्म से भी कम, जो केवल प्रोफ़ाइलों या संरचनाओं की तुलना से पकड़ में आते हैं।
5.3 किसी आँकड़ाकोश में खोजना
परिभाषा 5.8 (BLAST)
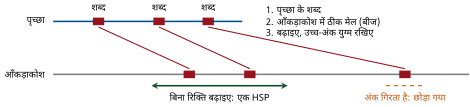
अवशेषों की किसी पृच्छा को के किसी आँकड़ाकोश से पूरे गतिक क्रमादेशन द्वारा संरेखित करने में प्रति खोज कोष्ठक-अद्यतन लगेंगे। BLAST (ऑल्टशुल और सहयोगी, 1990) थोड़ी-सी संवेदिता देकर तीन चरणों में हज़ार गुना गति खरीदता है: (1) पृच्छा के शब्द (प्रोटीनों के लिए तीन अवशेष, DNA के लिए ग्यारह क्षार) और उनके उच्च-अंक पड़ोसी सूचीबद्ध कीजिए; (2) आँकड़ाकोश में ठीक-ठीक शब्द-मेल छानिए — यही बीज हैं; (3) हर बीज को दोनों दिशाओं में बिना रिक्ति तब तक बढ़ाइए जब तक अंक अपने सर्वोत्तम से एक तय मात्रा नीचे न गिर जाए, और उच्च-अंक खंड युग्म (HSP) रखिए, फिर पास-पास के HSP को किसी सँकरी पट्टी में रिक्ति-सहित गतिक क्रमादेशन से जोड़िए। कोई सच्चा समजात लगभग सदा कम-से-कम एक ठीक-ठीक तीन-अवशेष शब्द साझा करता है; कोई संयोगी समानता शायद ही करती है, और उसे कभी बढ़ाया नहीं जाता।
प्रमेय 5.9 (किसी यादृच्छिक मेल की सांख्यिकी)
लंबाई की किसी पृच्छा को कुल लंबाई के किसी आँकड़ाकोश के सामने ऋणात्मक प्रत्याशित अंक वाली किसी अंकन-योजना से खोजा जाए, तो कम-से-कम अंक पाने वाले ऐसे बिना-रिक्ति स्थानिक संरेखणों की संख्या जो संयोग से उठते हैं, इस माध्य के साथ पॉइसों-वितरित है
जहाँ और केवल अंकन-योजना और अवशेष-बारंबारताओं पर निर्भर हैं ( लघुगणकीय-संभावना आव्यूह का मापक है)। अंक का अपेक्षा-मान है। अंक को बिटों में लिखने पर, , सूत्र बन जाता है, और इसकी प्रायिकता कि कम-से-कम एक संयोगी संरेखण तक पहुँचे, है, जो के छोटे होने पर के बराबर हो जाती है।
आंशिक प्रमाण. चरघातांकी पुच्छ कार्लिन–ऑल्टशुल प्रमेय है और उसे मान लिया जाता है: ऋणात्मक अपवाह वाले किसी यादृच्छिक चरण-पथ के अधिकतम खंड-अंक का ऐसा बंटन होता है जिसकी पुच्छ की तरह क्षीण होती है, जिसमें समीकरण का धनात्मक मूल है — और यही वह समीकरण है जो लघुगणकीय-संभावना आव्यूह को संगत बनाता है। वह पुच्छ मान लेने पर शेष केवल गिनती है। उच्च-अंक खंड स्थितियों के युग्मों में से किसी पर भी आरंभ हो सकते हैं, वे दुर्लभ हैं, और वे लगभग स्वतंत्र हैं; इसलिए से आगे जाने वालों की संख्या ऐसे माध्य के साथ पॉइसों है जो के और पुच्छ-प्रायिकता के समानुपाती है, । एक भी न होने की प्रायिकता है। बिट-अंक प्रतिस्थापन बीजगणित है: । रिक्ति-सहित संरेखणों के लिए वही रूप चलता है, जिसमें और का आकलन अनुरूपण से होता है। ∎
उदाहरण 5.10 (कोई E-मान पढ़ना)
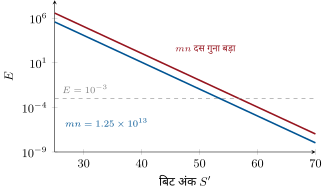
अवशेषों के किसी आँकड़ाकोश के सामने अवशेषों की किसी पृच्छा का है। जिस मेल का बिट अंक है उसका है: वह मूलतः निश्चित रूप से कोई समजात है। जिस मेल का है उसका है: संयोग से ऐसे ग्यारह अंक प्रत्याशित हैं, और उस मेल का कोई अर्थ नहीं। वही संरेखण, उसी बिट अंक के साथ, दस गुना बड़े आँकड़ाकोश में खोजा जाए तो उसका दस गुना बड़ा होता है — सार्थकता खोज का गुण है, उस युग्म का नहीं। किसी विश्वसनीय समजात के लिए प्रचलित देहली है; – किसी प्रोफ़ाइल-विधि से दुबारा देखने योग्य है।
5.4 प्रोफ़ाइल, गुप्त अवस्थाएँ और अभिप्ररूप
परिभाषा 5.11 (बहु-संरेखण और प्रोफ़ाइल)
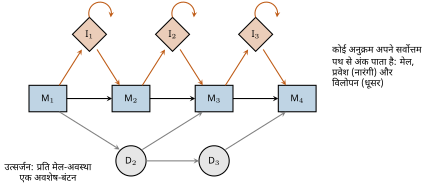
कोई बहु-अनुक्रम संरेखण अनुक्रमों के किसी कुल को समजात अवशेषों के स्तंभों में सजाता है। अनुक्रमों पर ठीक-ठीक गतिक क्रमादेशन में लागत आती है और तीन से आगे वह असंभव है; व्यावहारिक क्रमादेश उत्तरोत्तर संरेखित करते हैं, पहले किसी पथ-वृक्ष से निकटतम युग्म, फिर बढ़ते संरेखण में अनुक्रम और समूह, और साथ में परिष्करण की बारियाँ। पूरा हुआ संरेखण किसी प्रोफ़ाइल के रूप में समेटा जाता है: हर स्तंभ के लिए हर अवशेष और रिक्तियों की बारंबारता। कोई प्रोफ़ाइल गुप्त मार्कोव प्रतिरूप इसे मेल-अवस्थाओं की एक शृंखला के रूप में औपचारिक बनाता है, प्रति संरक्षित स्तंभ एक, जिनमें से हर एक अपनी ही प्रायिकताओं से अवशेष उत्सर्जित करती है, और साथ में प्रवेश तथा विलोपन अवस्थाएँ हर स्थिति पर अतिरिक्त या अनुपस्थित अवशेषों की छूट देती हैं; किसी कुल का प्रतिरूप (कोई Pfam प्रविष्टि) किसी नए अनुक्रम को अवस्थाओं से होकर जाते सर्वोत्तम पथ की प्रायिकता से अंक देता है, और युग्मवार तुलना के गोधूलि क्षेत्र से बहुत नीचे भी समजात ढूँढ़ लेता है, क्योंकि जो स्तंभ केवल जलविरोधी अवशेष सहता है वह यह कह देता है, जबकि कोई अकेला अनुक्रम नहीं कह सकता।
परिभाषा 5.12 (अभिप्ररूप और सूचना-अंश)
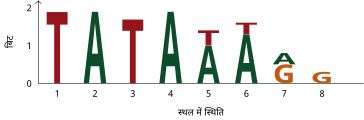
कोई अभिप्ररूप एक छोटा प्रतिरूप है — कोई अनुलेखन-कारक स्थल, कोई विच्छेदन संकेत, कोई फ़ॉस्फ़ोरिलन स्थल — जो बारंबारताओं के किसी स्थिति-भार आव्यूह से दर्शाया जाता है, जिसमें कोई क्षार या अवशेष है और उसकी स्थिति। DNA के लिए स्थिति का सूचना-अंश बिट है, जहाँ उसकी एन्ट्रॉपी है: किसी अचर क्षार के लिए बिट, और ऐसी स्थिति के लिए जहाँ चारों समान रूप से संभाव्य हों। कुल को किसी अनुक्रम-प्रतीक के रूप में खींचा जाता है, जिसमें हर स्थिति अक्षरों का ऐसा ढेर है जिसकी कुल ऊँचाई है और जिसके अक्षरों का आकार बारंबारता से तय होता है।
प्रतिज्ञप्ति 5.13 (किसी स्थल को कितनी सूचना चाहिए)
जिस स्थल को किसी जीनोम में बार मिलना हो, और कहीं नहीं, और उस जीनोम में स्थितियाँ हों, उसे लगभग बिट सूचना-अंश चाहिए: अभिप्ररूप को संभावित स्थितियों को सच्ची स्थितियों तक घटाना है, और हर बिट संभावनाओं को आधा कर देता है। भली-भाँति अध्ययन किए गए जीवाणु नियामकों के प्रेक्षित अभिप्ररूप इस पूर्वानुमान से मेल खाते हैं — जीनोम में कुछ दर्जन जगहों से बँधने वाले किसी दमनकारी के E. coli स्थल बिट ढोते हैं; सुकेंद्रकी अनुलेखन-कारकों के अभिप्ररूप, जो जीनोम में बिट पर हैं, अकेले अपने लक्ष्य निर्दिष्ट नहीं कर सकते, और इसीलिए वे संयोजनों में और अध्याय 1 के खुले क्रोमैटिन में काम करते हैं।
उपपत्ति. कोई यादृच्छिक स्थिति सूचना-अंश वाले किसी अभिप्ररूप से लगभग प्रायिकता से मेल खाती है (विशिष्टता का हर बिट संभावना आधी कर देता है), इसलिए स्थितियों में संयोगी मेलों की प्रत्याशित संख्या है। सच्चे स्थलों के अलग दिखने के लिए यह की कोटि का या उससे कम होना चाहिए: , यानी । ∎
उदाहरण 5.14 (प्रत्याशित संयोगी मेल)
छह नियत क्षारों वाले किसी प्रतिबंधन स्थल का बिट है और वह किसी यादृच्छिक स्थिति से प्रायिकता से मेल खाता है: दोनों लड़ियों पर पढ़े गए के किसी E. coli जीनोम में लगभग बार (स्थल तालमेलक है, इसलिए प्रति स्थिति एक बार), और मानव जीनोम में बार। जिस सुकेंद्रकी कारक के अभिप्ररूप में बिट हैं वह मानव जीनोम में मिलियन स्थितियों से मेल खाता है, यानी उन जीनों से कई हज़ार गुना अधिक जिनका वह नियमन करता है। किसी बड़े जीनोम में अकेला अभिप्ररूप कमज़ोर पूर्वानुमानक है; क्रोमैटिन अवस्था, पड़ोसी अभिप्ररूप और जातियों के पार उस स्थल का संरक्षण ही कोई पूर्वानुमान बनाते हैं।
5.5 अनुक्रम से प्रकार्य तक
विधि 5.15 (किसी अज्ञात प्रोटीन पर टिप्पणी लगाना)
कोई नया कूटलेखी अनुक्रम दिया हो तो: (1) उसे सही ढाँचे में अनूदित कीजिए और किसी संकेत-पेप्टाइड, झिल्ली-पारी खंडों तथा कम-जटिलता क्षेत्रों की जाँच कीजिए; (2) प्रोटीन आँकड़ाकोशों में BLAST से खोजिए और वाले मेल पढ़िए, यह ध्यान रखते हुए कि संरेखण पूरे प्रोटीन को ढकता है (कोई सच्चा ऑर्थोलॉग) या किसी खंड को (कोई साझा प्रांत); (3) प्रांत आँकड़ाकोशों में प्रोफ़ाइल HMM से खोजिए, जो ऐसे कुल ढूँढ़ते हैं जो BLAST से छूट जाते हैं और प्रोटीन को प्रांतों में बाँट देते हैं; (4) केवल सादृश्य नहीं, ऑर्थोलॉगी निकालिए, यह जाँचकर कि दूसरे जीनोम में जो सर्वोत्तम मेल है उसका अपना सर्वोत्तम मेल पृच्छा है या नहीं (पारस्परिक सर्वोत्तम मेल), या प्रोटीन को किसी जीन-वृक्ष में रखकर (अध्याय 25); (5) ऑर्थोलॉगों का प्रकार्य सावधानी से स्थानांतरित कीजिए — कोई संरक्षित उत्प्रेरक अवशेष संरक्षित रसायन के पक्ष में तर्क है, कोई अनुपस्थित अवशेष विपक्ष में — और संरचना का पूर्वानुमान कीजिए; (6) हर पूर्वानुमान को प्रयोगशाला के लिए एक परिकल्पना मानिए।
प्रतिज्ञप्ति 5.16 (अनुक्रम से संरचना)
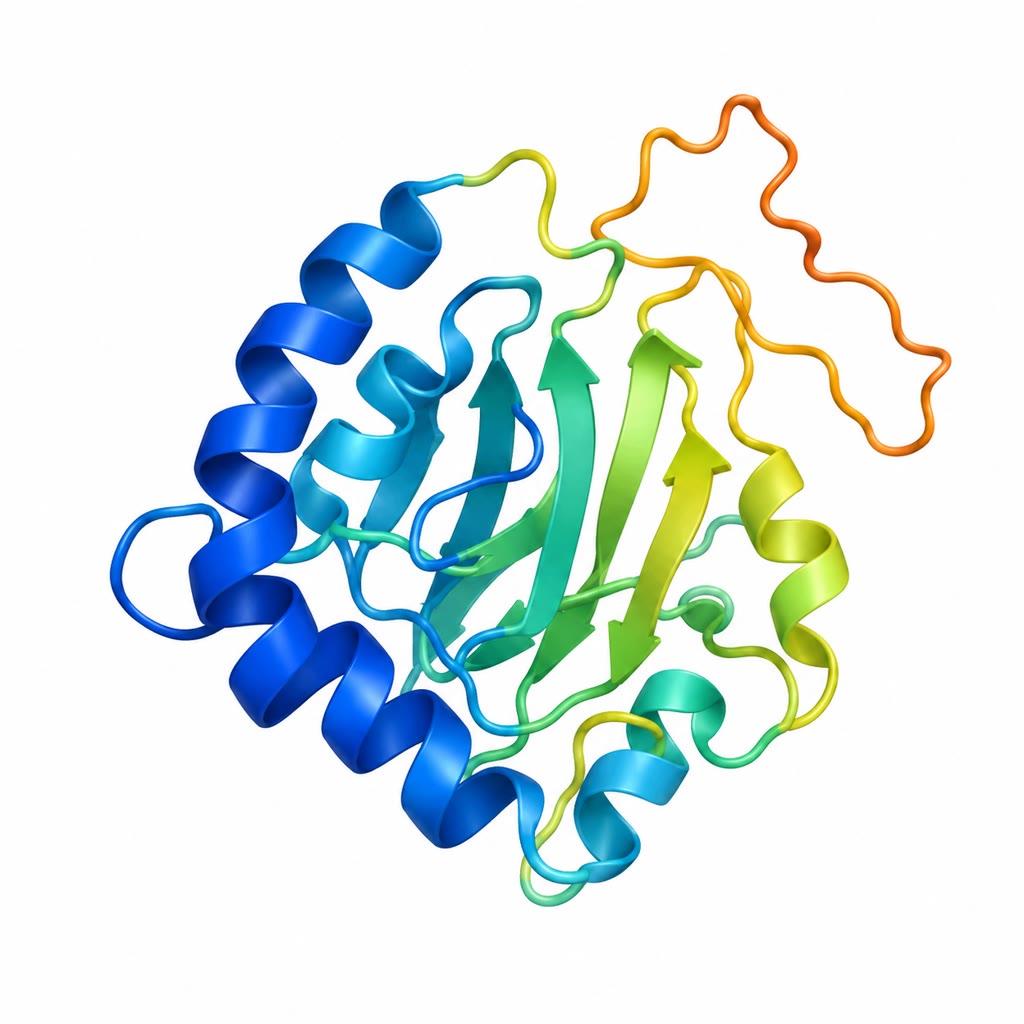
किसी प्रोटीन का वलन उसके अनुक्रम से तय होता है (अध्याय 7), और अनुक्रम से उसकी गणना करना पचास वर्षों तक इस क्षेत्र की केंद्रीय अनसुलझी समस्या रही। बारी-बारी से तीन उपाय सफल हुए। समजातता प्रतिरूपण किसी प्रोटीन की संरचना किसी हल हो चुके समजात की संरचना पर बनाता है, और समरूपता से ऊपर वह विश्वसनीय है। सहविकास विश्लेषण इस तथ्य का लाभ उठाता है कि वलन में संपर्क में रहने वाले दो अवशेष किसी गहरे बहु-संरेखण के पार साथ-साथ उत्परिवर्तित होते हैं, इसलिए सांख्यिकीय रूप से युग्मित स्तंभ-युग्म पूर्वानुमानित संपर्क हैं, और पर्याप्त संपर्क किसी वलन को परिभाषित कर देते हैं। लाख भर हल हो चुकी संरचनाओं और ऐसे ही संरेखणों पर प्रशिक्षित गहन-अधिगम विधियाँ अब अधिकांश गोलिकाकार प्रोटीन संरचनाओं का पूर्वानुमान लगभग प्रायोगिक यथार्थता से कर देती हैं (2020 के CASP आकलन), और आँकड़ाकोशों में मूलतः हर ज्ञात प्रोटीन अनुक्रम के लिए कोई पूर्वानुमानित संरचना है। वे जो कम अच्छी तरह बताती हैं वह है जो कोई एक संरचना पकड़ती ही नहीं: अव्यवस्थित क्षेत्र, वैकल्पिक संरूपताएँ, किसी बिंदु उत्परिवर्तन का प्रभाव, और संकुल।
टिप्पणी 5.17 (निष्कर्षण की सीमाएँ)
आँकड़ाकोशों की अधिकांश प्रकार्यात्मक टिप्पणियों की कभी जाँच नहीं हुई; वे किसी समजात से स्थानांतरित की गई थीं, और उस पर भी टिप्पणी स्थानांतरण से ही लगी थी। त्रुटियाँ फैलती और गुणा होती हैं, और किसी भली-भाँति जुड़े प्रोटीन पर लगी कोई गलत टिप्पणी पूरे कुल को संक्रमित कर सकती है। उपाय वही हैं जो ऊपर दिए हैं: ऑर्थोलॉगी को समजातता से अलग कीजिए, संरेखण पढ़िए, उत्प्रेरक अवशेष ढूँढ़िए, और याद रखिए कि “परिकल्पित प्रोटीन” एक ईमानदार नाम है जिसके अधिकांश जीनोमों में एक-तिहाई जीन अब भी हकदार हैं।
5.6 अभ्यास
अभ्यास 5.1 ★
वैश्विक और स्थानिक संरेखण को परिभाषित कीजिए और हर एक के लिए एक ऐसी जैविक स्थिति दीजिए जो उसकी माँग करती हो।
हल
हल — अभ्यास 5.1.
वैश्विक: दोनों अनुक्रम सिरे से सिरे तक संरेखित, हर अवशेष किसी स्तंभ में — ऐसे दो प्रोटीनों के लिए जो अपनी पूरी लंबाई पर समजात माने जाते हों, जैसे किसी गृहव्यवस्था एंज़ाइम के ऑर्थोलॉग। स्थानिक: उपअनुक्रमों का सर्वोत्तम-अंक युग्म, शेष अनदेखा — किसी साझा प्रांत को ढूँढ़ने के लिए (दो अन्यथा असंबंधित संकेतन प्रोटीनों में कोई SH2 प्रांत), या किसी लंबे जीनोमी अनुक्रम में कोई जीन ढूँढ़ने के लिए।
अभ्यास 5.2 ★
AGC के सामने AAC के लिए मेल , असंगति , रिक्ति के साथ नीडलमैन–वुंश सारणी भरिए, और सर्वोत्तम संरेखण तथा अंक दीजिए।
हल
हल — अभ्यास 5.2.
दोनों ओर सीमाएँ । पंक्ति A: । पंक्ति G: । पंक्ति C: । सर्वोत्तम : AAC के ऊपर AGC, बिना किसी रिक्ति (मेल, असंगति, मेल: )।
अभ्यास 5.3 ★
BLOSUM62 में ट्रिप्टोफ़ैन–ट्रिप्टोफ़ैन को और ल्यूसीन–ल्यूसीन को अंक मिलते हैं। लघुगणकीय-संभावना सूत्र से समझाइए कि दुर्लभ अवशेष की समरूपता का मोल अधिक क्यों है।
हल
हल — अभ्यास 5.3.
। ट्रिप्टोफ़ैन दुर्लभ है (), इसलिए दो ट्रिप्टोफ़ैनों के यादृच्छिक रूप से संरेखित होने की संभावना, , बहुत कम है, और कोई संरक्षित ट्रिप्टोफ़ैन युग्म समजातता का किसी संरक्षित ल्यूसीन युग्म () से कहीं प्रबल चिह्न है; लघुगणकीय-संभावना अनुपात उसी के अनुसार बड़ा है।
अभ्यास 5.4 ★
E-मान क्या है? किसी खोज में वाला एक मेल लौटता है। उस संख्या का क्या अर्थ है, और क्या वह मेल कोई समजात है?
हल
हल — अभ्यास 5.4.
E-मान उन संरेखणों की वह संख्या है जिनका अंक कम-से-कम उतना ही ऊँचा हो और जो इसी पृच्छा की इसी आकार के आँकड़ाकोश के सामने की गई खोज में संयोग से प्रत्याशित हों। का अर्थ है कि संयोग से ऐसे तीन अंक प्रत्याशित हैं: वह मेल समजातता का प्रमाण नहीं है (हो सकता है वह समजात हो ही, पर खोज यह बता नहीं सकती)।
अभ्यास 5.5 ★★
अवशेषों की किसी पृच्छा को अवशेषों के सामने खोजा जाता है। , और बिट अंक वाले मेलों का E-मान निकालिए। कौन-सा बिट अंक देता है? यदि पृच्छा अवशेषों की हो तो उत्तर कैसे बदलता है?
हल
हल — अभ्यास 5.5.
। ; ; । के लिए बिट चाहिए। -अवशेष पृच्छा का दस गुना छोटा, है: बिट पर्याप्त हैं — पर कोई छोटी पृच्छा उतने तक भी शायद ही पहुँचती है।
अभ्यास 5.6 ★★
ऐसे किसी अभिप्ररूप का सूचना-अंश निकालिए जिसकी चार स्थितियों पर (A, C, G, T) की क्षार-बारंबारताएँ , , और हैं। किसी जीनोम में उसके कितने संयोगी मेल होंगे?
अभ्यास 5.7 ★★
समझाइए कि ऐफ़ाइन रिक्ति-दंड रैखिक दंडों से अधिक यथार्थ क्यों हैं, और बहुत ऊँचा रिक्ति-खोलने का दंड तथा बहुत नीचा दंड दोनों खराब संरेखण क्यों देते हैं।
हल
हल — अभ्यास 5.7.
कई अवशेषों का कोई अंतर्वेशन एक ही उत्परिवर्तनी घटना है, इसलिए उसकी लागत उसकी लंबाई के साथ रैखिक रूप से नहीं बढ़नी चाहिए: कोई खोलने की लागत और कोई छोटी बढ़ाने की लागत इसका प्रतिरूप बनाती हैं। बहुत ऊँचा खोलने का दंड वहाँ असंगतियाँ थोप देता है जहाँ कोई रिक्ति चाहिए और किसी सच्चे अंतर्वेशन के बाद सब कुछ गलत संरेखित कर देता है; बहुत नीचा दंड हर जगह रिक्तियाँ बिखेर देता है, अवशेषों को संयोग से मिला देता है और समरूपता फुला देता है।
अभ्यास 5.8 ★★
किसी मानव प्रोटीन की किसी मक्खी आँकड़ाकोश के सामने की गई BLAST खोज -अवशेष पृच्छा के अवशेष 50–180 को ढकते वाला सर्वोत्तम मेल देती है। क्या वह मक्खी प्रोटीन मानव प्रोटीन का ऑर्थोलॉग है? आप और कौन-सी जाँच करेंगे?
हल
हल — अभ्यास 5.8.
ज़रूरी नहीं: संरेखण -अवशेष के किसी खंड को ढकता है, जो किसी साझा प्रांत का लक्षण है, न कि अपनी लंबाई पर संरेखित किसी ऑर्थोलॉग का। जाँच: मक्खी प्रोटीन को वापस मानव प्रोटीनांश के सामने खोजिए (क्या पृच्छा उसका सर्वोत्तम मेल है, पूरी लंबाई पर?), प्रांत को किसी प्रोफ़ाइल HMM से पहचानिए, और कई जातियों में उस कुल का जीन-वृक्ष बनाइए।
अभ्यास 5.9 ★★
प्रोफ़ाइल विधियाँ ऐसे समजात क्यों पकड़ लेती हैं जो युग्मवार संरेखण से छूट जाते हैं? किसी ऐसे स्तंभ-प्रतिरूप का उदाहरण दीजिए जिसे कोई प्रोफ़ाइल पकड़ती है और कोई अकेला अनुक्रम नहीं।
हल
हल — अभ्यास 5.9.
कोई प्रोफ़ाइल स्तंभ-दर-स्तंभ अंकित करती है कि कुल क्या सहता है: ऐसी स्थिति जो सदा जलविरोधी रहती है पर कभी एक ही अवशेष नहीं, कोई अचर उत्प्रेरक अवशेष, ऐसी स्थिति जो आधे कुल में सदा रिक्ति रहती है। कोई युग्मवार संरेखण हर अवशेष को किसी एक दूसरे अवशेष के सामने अंक देता है और यह जान नहीं सकता कि स्थिति 40 का वैलीन पृच्छा के वहाँ पड़े आइसोल्यूसीन जितना ही अच्छा है। प्रोफ़ाइल संरक्षित स्तंभों को भार भी देती है, इसलिए जहाँ कुल संरक्षित है वहीं संकेंद्रित कोई कमज़ोर सादृश्य सार्थक बन जाता है।
अभ्यास 5.10 ★★★
दिखाइए कि धनात्मक प्रत्याशित अंक वाली किसी अंकन-योजना के अंतर्गत दो लंबे यादृच्छिक अनुक्रमों के स्मिथ–वॉटरमैन स्थानिक संरेखण का अंक उनकी लंबाई के साथ रैखिक रूप से बढ़ता है, और समझाइए कि इससे E-मान सिद्धांत क्यों विफल हो जाता है। GC अंश पर मेल और असंगति के साथ DNA संरेखित करने के लिए इसका क्या अर्थ है?
हल
हल — अभ्यास 5.10.
प्रति स्तंभ धनात्मक प्रत्याशित अंक के साथ, दो यादृच्छिक अनुक्रमों के विकर्ण पर संचयी अंक धनात्मक अपवाह वाला यादृच्छिक चरण-पथ है: स्तंभों के बाद वह लगभग होता है, इसलिए सर्वोत्तम स्थानिक संरेखण मूलतः पूरा ही होता है और उसका अंक की तरह बढ़ता है, की तरह नहीं। कार्लिन–ऑल्टशुल सिद्धांत, जिसे ऋणात्मक अपवाह चाहिए ताकि ऊँचे अंक दुर्लभ भ्रमण हों, लागू नहीं होता और कोई नहीं होता। GC पर DNA के लिए मेल की संभावना है, इसलिए प्रत्याशित अंक है: अब भी ऋणात्मक, और सांख्यिकी चलती है; पर मेल , असंगति जैसी किसी योजना की प्रत्याशा होती और वह पूरे जीनोम को एक ही संरेखण बता देती।
अभ्यास 5.11 ★★★
नीडलमैन–वुंश सारणी को स्मृति-कोष्ठक चाहिए; दो गुणसूत्रों के लिए वह है। उन दो विचारों का वर्णन कीजिए जिनसे जीनोम-संरेखक इससे बचते हैं (बीज और शृंखलन; पट्टीकरण), और हर एक क्या छोड़ देता है।
हल
हल — अभ्यास 5.11.
बीज और शृंखलन: किसी हैश सारणी से दोनों अनुक्रमों के बीच -मरों के ठीक-ठीक या लगभग ठीक मेल ढूँढ़िए, उन्हीं को रखिए जो संगत विकर्णों पर पंक्तिबद्ध हों, उन्हें शृंखलित कीजिए, और गतिक क्रमादेशन केवल शृंखलित बीजों के बीच के अंतरालों में चलाइए; इसमें उन क्षेत्रों के संरेखण छूट जाते हैं जहाँ कोई बीज न हो (बहुत अपसरित खंड)। पट्टीकरण: यदि दोनों अनुक्रम लगभग सहरेखी माने जाते हों, तो केवल विकर्ण के चारों ओर चौड़ाई की पट्टी के भीतर के कोष्ठक निकालिए, लागत पर, के बजाय; इसमें पट्टी से बड़े किसी भी अंतर्वेशन वाला संरेखण छूट जाता है।
अभ्यास 5.12 ★★★
जीवाणुओं के लिए किसी जीन-खोजी HMM में तीनों कूटक-स्थितियों और अकूटलेखी DNA के लिए अवस्थाएँ हैं। समझाइए कि यह प्रतिरूप बिना किसी विराम-कूटक सूचना के भी कूटलेखी और अकूटलेखी अनुक्रम में भेद कैसे कर सकता है (कूटक-उपयोग पर विचार कीजिए), और वही उपाय मानव जीनोम में कहीं कठिन क्यों है।
हल
हल — अभ्यास 5.12.
कूटलेखी अनुक्रम का आवर्त तीन का होता है: तीनों कूटक-स्थितियों के क्षार-संघटन भिन्न होते हैं (तीसरी सबसे अभिनत होती है), और हर जाति में कूटक-उपयोग असमान होता है। क्रम में तीन कूटलेखी अवस्थाओं वाला कोई प्रतिरूप, जिनमें से हर एक उसी कूटक-स्थिति के संघटन से क्षार उत्सर्जित करती है, कुछ दर्जन कूटकों की किसी खिड़की पर कूटलेखी DNA को अकूटलेखी अवस्था की तुलना में अधिक प्रायिकता देता है, विराम-कूटकों के बिना भी। मानव जीनोम में बहिर्वेशन छोटे होते हैं (), जो किलोक्षारों के अंतर्वेशनों से अलग होते हैं, इसलिए कूटलेखी संकेत छोटा और बीच-बीच में टूटा होता है; प्रतिरूप को विच्छेदन स्थल भी पहचानने पड़ते हैं, जो कमज़ोर संकेत हैं, और अकूटलेखी अनुक्रम की भारी मात्रा अनेक मिथ्या कूटलेखी खंड पैदा करती है।
5.7 समस्या: गहरे समुद्र से आया एक अनुक्रम
समस्या 5.1
सप्तांत समस्या — कोई अज्ञात प्रोटीन हाथ से संरेखित, आँकड़ाकोशों में खोजा गया और उसकी सार्थकता की गणना, उसके नियामक अभिप्ररूप का बिटों में तौल, और उसके जीन की यादृच्छिक खुले वाचन-ढाँचों की सांख्यिकी से जाँच, जिसका अंत सर्वोत्तम मेल के E-मान, किसी स्थल को चाहिए बिटों और किसी वाचन-ढाँचे की उस लंबाई पर होता है जिस पर उस पर विश्वास किया जा सके
आँकड़े: गहरे समुद्र के किसी वलयकृमि का -अवशेष प्रोटीन। प्रोटीन आँकड़ाकोश: अवशेष। कृमि का जीनोम: , GC। हाथ के संरेखणों के लिए अंकन: मेल , असंगति , रिक्ति । सर्वोत्तम BLAST मेल का बिट अंक: ; दसवें मेल का: ।
भाग I — हाथ से।
- KQT और KAQT पेप्टाइडों को नीडलमैन–वुंश पुनरावृत्ति-संबंध से संरेखित कीजिए: सारणी लिखिए और सर्वोत्तम संरेखण तथा अंक दीजिए।
- ACAT के सामने GATCAT के लिए स्मिथ–वॉटरमैन (स्थानिक) से दोहराइए: सर्वोत्तम स्थानिक संरेखण और उसका अंक ढूँढ़िए।
- -अवशेष प्रोटीन का किसी -अवशेष प्रोटीन के सामने वैश्विक संरेखण कितने कोष्ठक-अद्यतन लेता है? पूरे आँकड़ाकोश के सामने?
- यदि कोई कंप्यूटर प्रति सेकंड अद्यतन करे, तो प्रश्न 3 का पूरा आँकड़ाकोश-संरेखण कितना समय लेगा? इसके बजाय BLAST क्यों काम में लिया जाता है?
- BLOSUM62 समरूपता अंक ऐलानीन के लिए () और ट्रिप्टोफ़ैन के लिए () है। (अर्ध-बिट मात्रक) के साथ लक्ष्य बारंबारता और , और हर एक के लिए अनुपात निकालिए। व्याख्या कीजिए।
- दो प्रोटीन अवशेषों पर समरूपता साझा करते हैं। बताइए कि यहाँ अकेली समरूपता समजातता का निपटारा क्यों नहीं कर सकती और कौन-सी बात कर सकती है।
भाग II — खोज।
- आँकड़ाकोश के सामने पृच्छा के लिए और निकालिए।
- सर्वोत्तम मेल () और दसवें मेल () का E-मान निकालिए।
- इस खोज के लिए कौन-सा बिट अंक के तुल्य है? के?
- आँकड़ाकोश के बढ़कर अवशेषों का हो जाने पर वही सर्वोत्तम मेल मिलता है। उसका E-मान?
- दसवाँ मेल पृच्छा के अवशेष 200–260 को अवशेषों पर समरूपता के साथ संरेखित करता है। E-मान का उपयोग करते हुए बताइए कि वह समजातता का प्रमाण है या नहीं, और कोई प्रोफ़ाइल-खोज क्या जोड़ सकती है।
- सर्वोत्तम मेल कोई मानव काइनेज़ है, जो अवशेष 10–290 पर संरेखित है। कृमि के प्रोटीनांश में उसका सर्वोत्तम मेल यही पृच्छा है। यह पारस्परिक परीक्षण क्या स्थापित करता है, और क्या नहीं?
भाग III — एक अभिप्ररूप।
- जीन के ऊपर की ओर आठ स्थितियों का कोई संभावित अनुलेखन-कारक स्थल है, जिसके सूचना-अंश बिट हैं। कुल ?
- जीनोम में (दोनों लड़ियाँ, स्थितियाँ) अभिप्ररूप के कितने संयोगी मेल होंगे?
- कारक लगभग जीनों का नियमन करता है। इस जीनोम में अकेले स्थल निर्दिष्ट करने के लिए किसी अभिप्ररूप को कितने बिट चाहिए होंगे?
- यदि दोनों को किसी नियत अंतराल के भीतर साथ आना पड़े, तो बिट का कोई दूसरा, सटा हुआ अभिप्ररूप इस कमी का कितना भाग पूरा कर सकता है?
- (A, C, G, T) के लिए बारंबारताएँ रखने वाली कोई स्थिति: उसकी एन्ट्रॉपी और सूचना-अंश निकालिए।
- सूचना के तर्क से समझाइए कि जीवाणु अनुलेखन-कारकों के स्थल सुकेंद्रकी कारकों के स्थलों से प्रायः लंबे और अधिक संरक्षित क्यों होते हैं।
भाग IV — स्वयं जीन।
- एकसमान क्षार-संघटन वाले यादृच्छिक DNA में इसकी प्रायिकता क्या है कि कोई कूटक विराम-कूटक हो? किसी विराम-कूटक के आने से पहले कूटकों की प्रत्याशित संख्या क्या है (कोई ज्यामितीय बंटन)?
- कृमि का जीनोम GC है। वास्तविक क्षार-बारंबारताओं के साथ इसकी प्रायिकता फिर से निकालिए कि कोई यादृच्छिक कूटक विराम-कूटक (TAA, TAG, TGA) हो, और वाचन-ढाँचे की प्रत्याशित लंबाई भी। कम GC अंश जीन-खोज को किस ओर धकेलता है?
- इसकी प्रायिकता क्या है कि कोई यादृच्छिक खुला वाचन-ढाँचा कम-से-कम कूटक लंबा हो? कम-से-कम ?
- जीनोम में दो लड़ियों पर छह ढाँचे लगभग कूटक-आरंभ देते हैं। कम-से-कम कूटकों के कितने यादृच्छिक खुले वाचन-ढाँचे प्रत्याशित हैं? कम-से-कम के?
- समझाइए कि “ कूटकों से लंबा खुला वाचन-ढाँचा” किसी जीवाणु में तो काम का जीन-खोजी है पर इस जीनोम में नहीं, और कोई सुकेंद्रकी जीन-खोजी इसके बजाय किसका उपयोग करता है।
- कृमि के जीन में छह बहिर्वेशन हैं, जो औसतन के हैं। समझाइए कि RNA अनुक्रमण के वाचन उस बहिर्वेशन-संरचना को कैसे सुलझा देते हैं जिसे अकेला जीनोमी अनुक्रम अस्पष्ट छोड़ देता है।
- सारांश दीजिए: सर्वोत्तम मेल का E-मान (प्रश्न 8), स्थल निर्दिष्ट करने को चाहिए बिट (प्रश्न 15), और जीनोम में कूटकों के यादृच्छिक वाचन-ढाँचों की प्रत्याशित संख्या (प्रश्न 22)।
हल
हल — समस्या 5.1.
1. पंक्तियाँ K, Q, T; स्तंभ K, A, Q, T; सीमाएँ और । पंक्ति K: ; पंक्ति Q: ; पंक्ति T: । सर्वोत्तम : KAQT के ऊपर K-QT। 2. सर्वोत्तम स्थानिक अंक : CAT के सामने CAT (GATCAT के अवशेष 4–6 और ACAT के 2–4); A-CAT के सामने ATCAT का अंक भी है। 3. अद्यतन; आँकड़ाकोश के सामने । 4. s, प्रति पृच्छा दस घंटे; BLAST के बीज सारणी का लगभग पूरा भाग छोड़ देते हैं और सेकंडों में उत्तर देते हैं। 5. । ऐलानीन: , , अनुपात । ट्रिप्टोफ़ैन: , , अनुपात । कोई संरेखित ट्रिप्टोफ़ैन युग्म समजातों में संयोग से गुना अधिक बारंबार है, कोई ऐलानीन युग्म केवल चार गुना; फिर भी परम रूप में ऐलानीन युग्म अधिक आम हैं क्योंकि ऐलानीन आम है। 6. गोधूलि क्षेत्र में पड़ता है, जहाँ यादृच्छिक संरेखण तक पहुँच जाते हैं; संरेखण का E-मान, सही स्थितियों पर संरक्षित अभिप्ररूप, किसी ज्ञात कुल से प्रोफ़ाइल-HMM मेल, या कोई साझा वलन इसका निपटारा कर देगा। 7. ; । 8. ; । 9. पर बिट; पर बिट। 10. दस गुना: , फिर भी भारी-भरकम। 11. के साथ दसवाँ मेल वही है जो संयोग पैदा करता है; अवशेषों पर समरूपता कोई प्रमाण नहीं है। अवशेष 200–260 की प्रांत आँकड़ाकोश के सामने कोई प्रोफ़ाइल-खोज दिखा सकती है कि वह खंड कोई ज्ञात प्रांत है या नहीं, ऐसी सांख्यिकी के साथ जो युग्मवार तुलना के पास नहीं। 12. पूरी लंबाई पर पारस्परिक सर्वोत्तम मेल एक-से-एक ऑर्थोलॉगी के अनुकूल हैं; वे उसे सिद्ध नहीं करते — विभाजन के बाद किसी एक वंशक्रम में हुआ कोई द्विगुणन दो सह-ऑर्थोलॉग देता है, और सच्चे ऑर्थोलॉग के खो जाने पर कोई पैरालॉग सर्वोत्तम मेल रह सकता है। कई जातियों वाला कोई जीन-वृक्ष ही कसौटी है। 13. बिट। 14. संयोगी मेल। 15. बिट। 16. नियत अंतराल पर साथ आना बिट जोड़ देता है: , जो पूरे करता है, छूटे हुए में से; लगभग बिट (संयोगी मेलों में का गुणक) कहीं और से आने चाहिए — क्रोमैटिन की सुलभता, और साझेदार। 17. बिट; बिट। 18. किसी जीवाणु कारक को अपने थोड़े-से स्थल किसी जीनोम में क्रोमैटिन की किसी मदद के बिना ढूँढ़ने पड़ते हैं: उसे कोई बिट चाहिए, और उसके स्थल लंबे तथा संरक्षित होते हैं। कोई सुकेंद्रकी जीनोम हज़ार गुना बड़ा है और उसे दस बिट और चाहिए, फिर भी उसके कारकों के स्थल छोटे हैं; वे विशिष्टता संयोजन से और सुलभ क्रोमैटिन की सीमा से पाते हैं, जो नियमन को अधिक विकासनीय भी बनाता है, क्योंकि कोई छोटा स्थल सहज ही पाया या खोया जाता है। 19. ; किसी विराम-कूटक से पहले कूटकों की प्रत्याशित संख्या है। 20. , : , ; कुल , प्रत्याशित ढाँचा-लंबाई कूटक। AT-समृद्ध DNA विराम-कूटकों से भरा है, इसलिए यादृच्छिक खुले ढाँचे छोटे होते हैं और लंबे ढाँचे अधिक अलग दिखते हैं। 21. ; । 22. हर उच्चिष्ठ खुला ढाँचा किसी विराम-कूटक पर समाप्त होता है, और कूटक-आरंभों में विराम-कूटक हैं: लगभग यादृच्छिक ढाँचे कम-से-कम कूटकों के, और कम-से-कम के। 23. के किसी जीवाणु में कोई विराम-कूटक हैं और इसलिए कूटकों के लगभग संयोगी ढाँचे, पर के लगभग कोई नहीं; उसके जीन औसतन कूटक के हैं और DNA का कूटलेखी है, इसलिए कोई लंबा खुला ढाँचा लगभग सदा कोई जीन होता है। कृमि में DNA का कूटलेखन करता है, बहिर्वेशन औसतन कूटक के हैं — संयोग की देहली से भी छोटे — और कूटकों के दस लाख यादृच्छिक ढाँचे उन्हें दबा देते हैं। सुकेंद्रकी जीन-खोजी विच्छेदन-स्थल संकेत, किसी गुप्त मार्कोव प्रतिरूप में कूटक-अभिनति, ज्ञात प्रोटीनों से समजातता और, सबसे बढ़कर, अनुक्रमित अनुलेख काम में लेते हैं। 24. किसी विच्छेदित संदेशवाहक से आया वाचन जीनोम से दो टुकड़ों में संरेखित होता है, जिनके बीच कोई अंतर्वेशन है: वह विभाजन दोनों विच्छेदन स्थलों को क्षार तक चिह्नित कर देता है; वाचन-आच्छादन बहिर्वेशनों की सीमा खींचता है और युग्मित वाचन क्रमिक बहिर्वेशनों को एक ही अनुलेख में जोड़ देते हैं, जिससे तय हो जाता है कि कई संभावित विच्छेदन स्थलों में से कौन-सा काम में आया। 25. सर्वोत्तम मेल के लिए ; लगभग बिट, जीनोम में स्थल निर्दिष्ट करने को; और पूरे जीनोम में कोई संयोगी वाचन-ढाँचे, कूटकों के।