 Coach
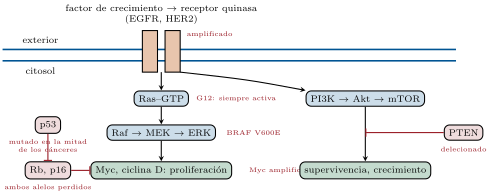
Un protooncogén es un gen normal que favorece la proliferación o la supervivencia — un factor de crecimiento, su receptor, una proteína de señalización, un factor de transcripción, una ciclina —, y un oncogén es una forma mutante que está activa sin su señal normal: una mutación puntual que bloquea a la GTPasa pequeña Ras en su estado con GTP (la glicina 12 en una cuarta parte de todos los cánceres), una amplificación del gen del receptor HER2 o del factor de transcripción Myc, una translocación que fusiona BCR con la quinasa ABL en la leucemia mieloide crónica o que coloca a MYC junto a un potenciador de anticuerpos en el linfoma de Burkitt. Basta con un alelo mutante: los oncogenes actúan de forma dominante. Un gen supresor de tumores frena la proliferación o impone la muerte o la reparación — Rb y p16 en el punto de restricción, p53, el guardián que detiene o mata a una célula dañada, APC en la vía Wnt del colon, PTEN, BRCA1 y BRCA2, los genes de la reparación de errores de apareamiento — y ha de perder los dos alelos para contribuir: dos golpes, el primero de ellos heredado a menudo en los síndromes de cáncer familiar y el segundo somático. p53 está mutado en la mitad de todos los cánceres humanos y su vía inutilizada en casi todos los demás.
Ejemplos
Ejemplo 11.4 (Leer el exponente)
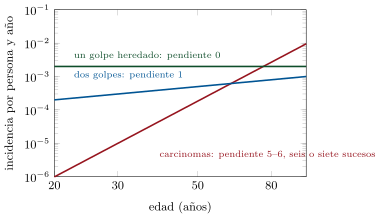
La incidencia de la mayoría de los carcinomas en el adulto sube como la quinta o sexta potencia de la edad — de aproximadamente de cada al año a los treinta a de cada a los ochenta, un factor de para un factor en la edad, y —, lo que sugiere seis o siete sucesos limitantes. La estimación es tosca: la expansión de un clon tras cada golpe eleva el número de células en riesgo del siguiente, de modo que menos sucesos con crecimiento clonal entre ellos dan la misma pendiente, y el número de mutaciones conductoras que se encuentran en los tumores secuenciados es de dos a ocho. El retinoblastoma de Knudson encaja exactamente en la segunda afirmación del teorema: la enfermedad esporádica, que necesita dos golpes, tiene una incidencia que sube con la edad (a lo largo de los pocos años en que existen los retinoblastos); la hereditaria, que necesita uno, está presente a una tasa casi constante desde el nacimiento y golpea pronto y repetidamente.