 Coach
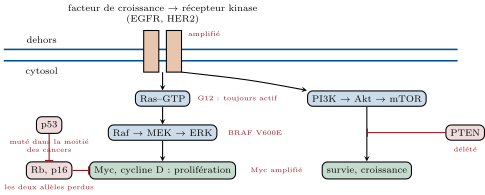
Un proto-oncogène est un gène normal qui favorise la prolifération ou la survie — un facteur de croissance, son récepteur, une protéine de signalisation, un facteur de transcription, une cycline — et un oncogène en est une forme mutante active sans son signal normal : une mutation ponctuelle qui bloque la petite GTPase Ras sous sa forme GTP (la glycine 12 dans un quart de tous les cancers), une amplification du gène du récepteur HER2 ou du facteur de transcription Myc, une translocation qui fusionne BCR à la kinase ABL dans la leucémie myéloïde chronique ou place MYC à côté d’un amplificateur d’anticorps dans le lymphome de Burkitt. Un seul allèle mutant suffit : les oncogènes agissent de façon dominante. Un gène suppresseur de tumeur freine la prolifération ou impose la mort ou la réparation — Rb et p16 au point de restriction, p53, le gardien qui arrête ou tue une cellule lésée, APC dans la voie Wnt du côlon, PTEN, BRCA1 et BRCA2, les gènes de la réparation des mésappariements — et il doit perdre ses deux allèles pour contribuer : deux coups, le premier souvent hérité dans les syndromes de cancer familial, le second somatique. p53 est muté dans la moitié de tous les cancers humains et sa voie est désactivée dans la plupart des autres.
Exemples
Exemple 11.4 (Lire l’exposant)
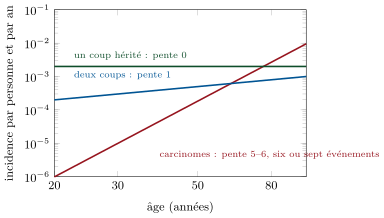
L’incidence de la plupart des carcinomes de l’adulte croît comme la cinquième ou la sixième puissance de l’âge — d’environ sur par an à trente ans à sur à quatre-vingts, un facteur pour un facteur en âge, et — ce qui suggère six ou sept événements limitants. L’estimation est grossière : l’expansion d’un clone après chaque coup augmente le nombre de cellules exposées au suivant, de sorte que moins d’événements avec croissance clonale entre eux donnent la même pente, et le nombre de mutations motrices trouvées dans les tumeurs séquencées est de deux à huit. Le rétinoblastome de Knudson illustre exactement le second énoncé du théorème : la maladie sporadique, qui exige deux coups, a une incidence qui croît avec l’âge (pendant les quelques années où les rétinoblastes existent) ; la maladie héréditaire, qui n’en exige qu’un, se présente à un rythme presque constant dès la naissance et frappe tôt et à répétition.