Biología universitaria — tercer año · Bachelor Year 3
11Biología del cáncer
Un tumor lo bastante grande como para palparse, de un centímetro, tiene mil millones de células y es obra de unas treinta duplicaciones a partir de una célula que se torció — por lo común una década de crecimiento antes de que nadie lo supiera. Detrás de esa célula hay varias mutaciones, cada una de las cuales tuvo que ocurrir en el mismo linaje y cada una de las cuales eliminó uno de los controles de los dos capítulos anteriores: un freno de la división, un disparador de la muerte, un límite al número de divisiones, la obligación de quedarse quieta. El cáncer es la evolución de una población celular dentro de un cuerpo, por mutación y selección, hacia un estado que sirve a las células y mata al organismo. Este capítulo trata de los genes que resultan tocados y de lo que hacen normalmente, de la estadística que revela cuántos golpes hacen falta, de la fisiología que un tumor ha de adquirir para crecer más allá de un milímetro y para diseminarse, de las causas que pueden evitarse y de las terapias — de los venenos que matan células en división a los anticuerpos que sueltan al sistema inmunitario — que la biología ha hecho posibles, junto con la razón evolutiva por la que fracasan tan a menudo.
11.1 Qué es un cáncer
Definición 11.1 (Tumor, cáncer, rasgos distintivos)
Un tumor (neoplasia) es un clon de células que ha escapado a los controles de su crecimiento y se acumula en un tejido. Es benigno si permanece confinado y encapsulado, y maligno — un cáncer — si sus células invaden el tejido vecino y siembran tumores secundarios en otro sitio (la metástasis), que es lo que mata. Los cánceres se nombran por su célula de origen: los carcinomas proceden de epitelios (el de los cánceres humanos), los sarcomas del tejido conjuntivo, las leucemias y los linfomas de las células formadoras de sangre y los gliomas de la glía. Sea cual sea el tejido, un clon maligno ha adquirido el mismo conjunto de capacidades, los rasgos distintivos del cáncer: prolifera sin señales externas de crecimiento e ignora las señales que lo detendrían; resiste a la apoptosis; se divide sin límite, tras reactivar la telomerasa; induce vasos sanguíneos; invade y da metástasis; y, por debajo de todo esto, su genoma es inestable, reprograma su metabolismo hacia la glicólisis incluso con oxígeno (el efecto Warburg), recluta células inflamatorias que lo ayudan y elude al sistema inmunitario. Cada rasgo es un control del tejido normal derrotado, y cada uno se corresponde con genes.
11.2 Los genes que resultan tocados
Definición 11.2 (Oncogenes y supresores de tumores)
Un protooncogén es un gen normal que favorece la proliferación o la supervivencia — un factor de crecimiento, su receptor, una proteína de señalización, un factor de transcripción, una ciclina —, y un oncogén es una forma mutante que está activa sin su señal normal: una mutación puntual que bloquea a la GTPasa pequeña Ras en su estado con GTP (la glicina 12 en una cuarta parte de todos los cánceres), una amplificación del gen del receptor HER2 o del factor de transcripción Myc, una translocación que fusiona BCR con la quinasa ABL en la leucemia mieloide crónica o que coloca a MYC junto a un potenciador de anticuerpos en el linfoma de Burkitt. Basta con un alelo mutante: los oncogenes actúan de forma dominante. Un gen supresor de tumores frena la proliferación o impone la muerte o la reparación — Rb y p16 en el punto de restricción, p53, el guardián que detiene o mata a una célula dañada, APC en la vía Wnt del colon, PTEN, BRCA1 y BRCA2, los genes de la reparación de errores de apareamiento — y ha de perder los dos alelos para contribuir: dos golpes, el primero de ellos heredado a menudo en los síndromes de cáncer familiar y el segundo somático. p53 está mutado en la mitad de todos los cánceres humanos y su vía inutilizada en casi todos los demás.
Evidencia. Rous (1911) transmitió un sarcoma de gallina con un filtrado libre de células, un virus, cuyo único gen transformante, src, mostraron Varmus y Bishop (1976) que era una copia capturada de un gen normal de gallina — los oncogenes son genes celulares alterados. Weinberg (1982) transfirió ADN de un carcinoma humano de vejiga a células de ratón en cultivo, que quedaron transformadas; el fragmento responsable era RAS con un solo cambio de base, y ese mismo cambio estaba ausente del tejido normal del paciente. Knudson (1971) comparó niños con el tumor ocular retinoblastoma: los que tenían antecedentes familiares desarrollaban varios tumores en ambos ojos, y pronto; los que no, desarrollaban uno, y más tarde — coherente con que los casos familiares necesiten un suceso somático y los esporádicos dos, y por tanto con un gen cuyas dos copias han de perderse ambas. RB se clonó en 1986 y en todos los tumores estaban en efecto inactivados los dos alelos. ∎
Teorema 11.3 (Golpes y la curva de edad)
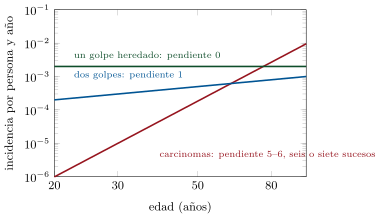
Supóngase que un cáncer exige sucesos independientes y limitantes en un mismo linaje celular, cada uno con una velocidad constante por célula y año, en una población de células susceptibles, con . Entonces la probabilidad de que una célula dada haya sufrido los sucesos a la edad es aproximadamente , el riesgo acumulado del tejido es aproximadamente , y la incidencia — casos nuevos por año a la edad — es
una potencia de la edad de exponente : una recta de pendiente en un gráfico logarítmico doble. Para quien hereda uno de los sucesos, el mismo cáncer tiene una incidencia , una potencia menos.
Demostración. Cada suceso, a velocidad , ha ocurrido en el instante con probabilidad ; los sucesos son independientes, de modo que los han ocurrido con probabilidad , y el orden en que ocurrieron no importa aquí. Con células y sucesos raros, el número esperado de células que han completado la secuencia es , y la incidencia es su derivada temporal, . Heredar un suceso deja por ocurrir: , con incidencia . Si el orden de los sucesos importara (solo de los órdenes lleva al cáncer), cambiaría el prefactor, no el exponente. ∎
Ejemplo 11.4 (Leer el exponente)
La incidencia de la mayoría de los carcinomas en el adulto sube como la quinta o sexta potencia de la edad — de aproximadamente de cada al año a los treinta a de cada a los ochenta, un factor de para un factor en la edad, y —, lo que sugiere seis o siete sucesos limitantes. La estimación es tosca: la expansión de un clon tras cada golpe eleva el número de células en riesgo del siguiente, de modo que menos sucesos con crecimiento clonal entre ellos dan la misma pendiente, y el número de mutaciones conductoras que se encuentran en los tumores secuenciados es de dos a ocho. El retinoblastoma de Knudson encaja exactamente en la segunda afirmación del teorema: la enfermedad esporádica, que necesita dos golpes, tiene una incidencia que sube con la edad (a lo largo de los pocos años en que existen los retinoblastos); la hereditaria, que necesita uno, está presente a una tasa casi constante desde el nacimiento y golpea pronto y repetidamente.
Proposición 11.5 (Las vías que resultan tocadas)
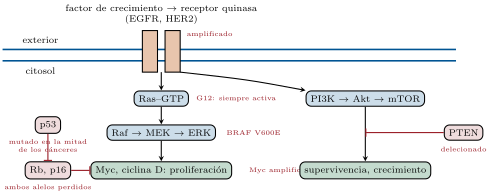
Los centenares de genes del cáncer se reparten en una docena de vías, y cada tumor inutiliza una de ellas en algún punto. Las vías de los factores de crecimiento: un receptor con actividad tirosina-quinasa (EGFR, HER2), Ras, la cascada de quinasas Raf–MEK–ERK hacia el núcleo y, en paralelo, PI3K–Akt–mTOR hacia la supervivencia y el crecimiento, frenada por PTEN; un tumor activa una de ellas, por el gen que sea. El freno del ciclo celular: la ciclina D, Cdk4, p16 y Rb (Capítulo 10). El guardián: p53 y sus reguladores. La muerte: Bcl-2. La señalización del desarrollo: Wnt (APC, -catenina) en el colon, Hedgehog en la piel y el cerebro, Notch en los linfocitos T. El mantenimiento del genoma: la reparación de errores de apareamiento, BRCA, ATM. La cromatina: los escritores y remodeladores del Capítulo 1, mutados en un tercio de los tumores. La inmortalidad: el promotor de la telomerasa. Como una vía es una serie de pasos, las mutaciones de genes distintos son alternativas — un tumor con Ras mutante rara vez tiene además un EGFR mutante — y los fármacos contra un paso pueden ser derrotados por una mutación aguas abajo.
11.3 Un tumor evoluciona
Proposición 11.6 (Carcinogénesis en varias etapas)
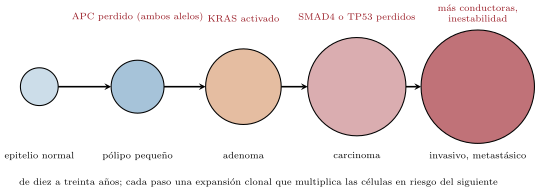
Un tumor es el producto de una evolución somática: la mutación genera variantes y la selección dentro del tejido favorece a las que se dividen más, mueren menos o escapan a una restricción. La secuencia colorrectal que estableció Vogelstein es el paradigma: la pérdida de APC produce un pólipo benigno pequeño; una mutación de KRAS le permite crecer hasta un adenoma; la pérdida de SMAD4 o de TP53 lo convierte en un carcinoma; y cambios posteriores permiten la invasión. Cada paso es una expansión clonal que multiplica las células en riesgo del siguiente. Un tumor secuenciado lleva miles de mutaciones, de las que un puñado — típicamente de dos a ocho — son conductoras que confirieron ventaja selectiva; el resto son pasajeras, arrastradas por el clon, y su espectro es un registro de lo que las causó: CT en pirimidinas contiguas por la luz ultravioleta en el melanoma, GT por el humo del tabaco en el cáncer de pulmón, las huellas de las enzimas APOBEC, de una reparación de errores de apareamiento defectuosa, de la aflatoxina — las firmas mutacionales. Los tumores son heterogéneos, un árbol ramificado de subclones, y el subclon que mata es a menudo minoritario en el diagnóstico.
Método 11.7 (La prueba de Ames)
Para comprobar si una sustancia química es mutagénica y, por tanto, probablemente carcinógena: (1) tómese una cepa de Salmonella con una mutación puntual en un gen de la biosíntesis de histidina, que no puede crecer sin histidina; (2) mézclese la sustancia con un extracto de hígado, cuyas enzimas convierten muchos compuestos en sus formas mutagénicas activas, como haría el cuerpo; (3) siémbrense unas bacterias en agar sin histidina con la mezcla; (4) cuéntense las colonias que crezcan — cada una es una revertiente en la que una mutación nueva ha restaurado el gen; (5) compárese con la tasa espontánea. Un aumento de revertientes dependiente de la dosis significa que el compuesto causa mutaciones puntuales. Casi todos los carcinógenos conocidos dan positivo; la prueba es barata, dura dos días, y un compuesto que no la pasa se examina más a fondo antes de fabricarse.
Definición 11.8 (Inmortalidad e inestabilidad)
Las células somáticas normales carecen de telomerasa y cuentan sus divisiones en la longitud de los telómeros (Capítulo 24): tras unas cincuenta entran en senescencia, y una célula que sortea la senescencia perdiendo p53 y Rb sigue adelante hasta que sus telómeros se agotan y sus cromosomas se fusionan y se rompen — una crisis que mata a casi todos los clones. El raro superviviente ha reactivado la telomerasa, por lo general mediante una mutación del promotor, y es inmortal; el de los cánceres expresan la enzima. La crisis deja cicatrices: cromosomas fusionados y rotos, amplificaciones, deleciones, translocaciones — la inestabilidad cromosómica que, junto con la pérdida del punto de control del huso y de la respuesta de p53 a la mala segregación, hace aneuploides a la mayoría de los tumores sólidos y los mantiene generando variantes. Una minoría de tumores tiene en cambio un fenotipo mutador por pérdida de la reparación de errores de apareamiento, con un cariotipo normal y una tasa de mutación puntual mil veces mayor.
11.4 El tumor como tejido
Proposición 11.9 (El oxígeno fija el tamaño de un tumor sin vasos)
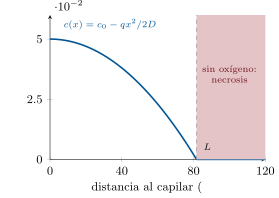
Considérese un tejido que consume oxígeno a velocidad constante por unidad de volumen, abastecido por difusión (coeficiente ) desde un vaso en cuya pared la concentración es . En una dimensión y en el estado estacionario, , de modo que y el oxígeno se agota a la distancia
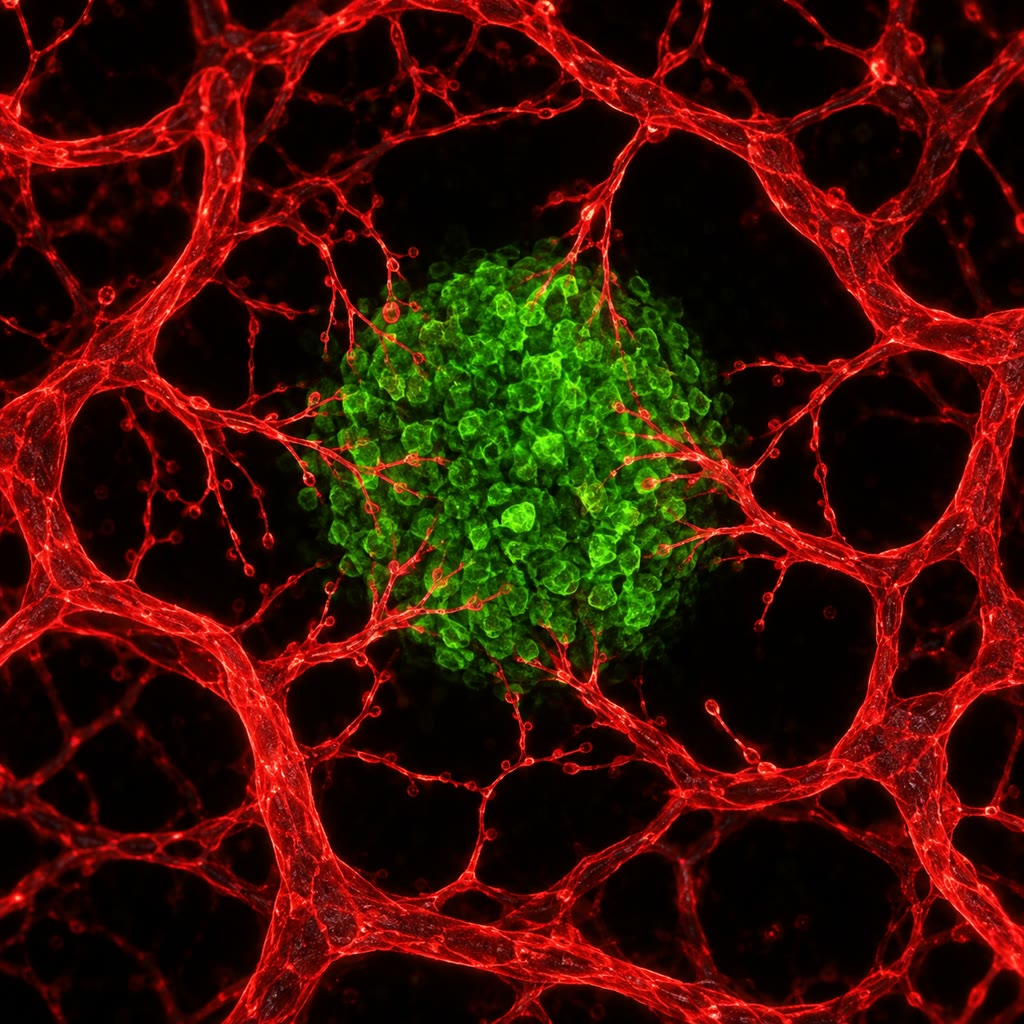
Con , y (un tumor que respira), : ninguna célula puede vivir a más de unos cien micrómetros de un capilar. Un clon sin vasos propios se detiene por tanto en un diámetro de uno o dos milímetros, con el centro necrótico y el borde vivo. Para crecer más ha de inducir la angiogénesis — sus células hipóxicas estabilizan el factor de transcripción HIF, que induce el VEGF, que hace brotar hacia él a las células endoteliales cercanas. Judah Folkman propuso en 1971 que bloquear ese paso mataría de hambre a los tumores; los anticuerpos contra el VEGF son hoy habituales en varios cánceres, aunque los tumores se adaptan.
Demostración. En el estado estacionario el flujo difusivo ha de cambiar con exactamente tan deprisa como se consume el oxígeno: , es decir, . Integrando dos veces con y a la profundidad donde no queda nada (sin flujo más allá) se obtiene , tras usar para fijar . Los números se siguen. ∎
Definición 11.10 (Invasión y metástasis)
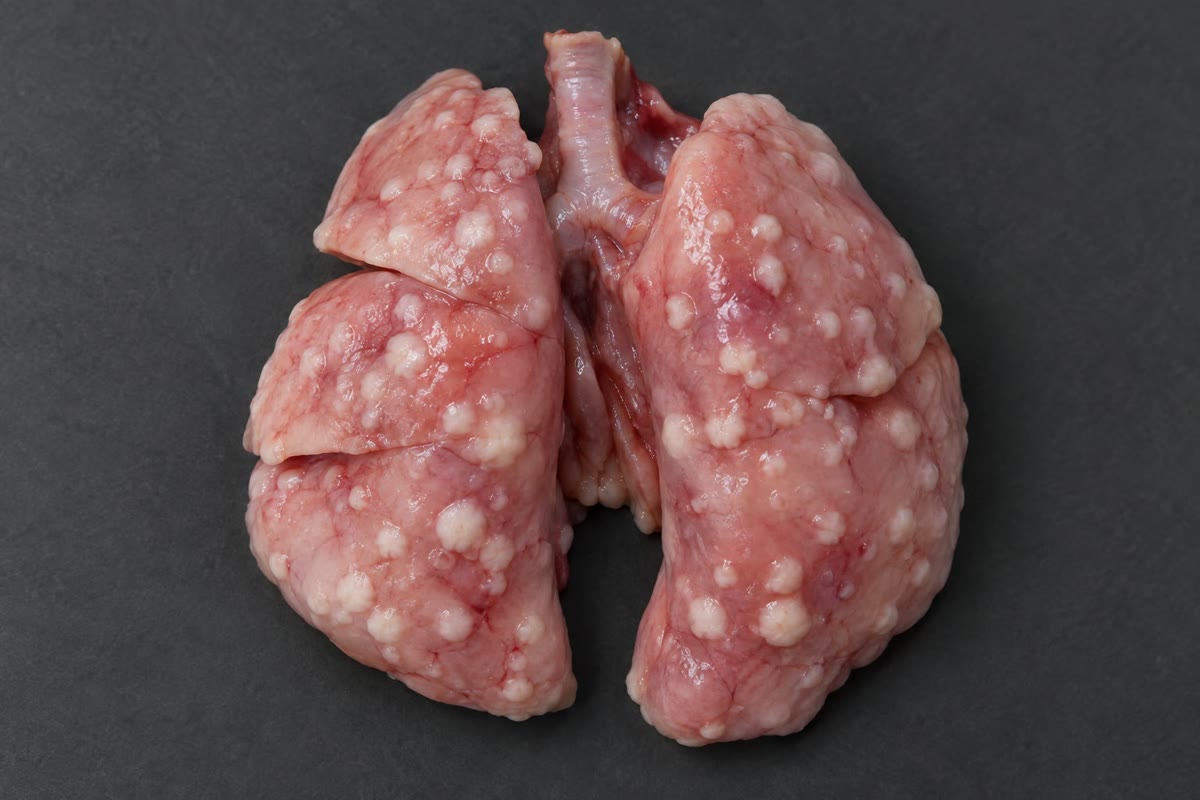
Para dar metástasis, una célula de carcinoma ha de salir del epitelio — perder sus uniones celulares y su polaridad y adquirir motilidad, una transición epitelio–mesénquima impulsada por factores de transcripción que normalmente se usan en el desarrollo embrionario —, degradar la membrana basal y la matriz con proteasas secretadas, cruzar la pared de un vaso sanguíneo o linfático, sobrevivir en la circulación (lo logran menos de una de cada diez mil, matadas por la cizalla, por la falta de anclaje y por los linfocitos citolíticos naturales), alojarse en un lecho capilar de otro órgano, salir de él y crecer allí. Dónde crece no es aleatorio: el cáncer de mama va al hueso, al pulmón, al hígado y al cerebro; el de colon al hígado; el de próstata al hueso — la semilla y el suelo de Paget, de 1889, explicados en parte por el flujo sanguíneo y en parte por el encaje entre la célula y las señales del tejido. Una célula diseminada puede quedar latente durante años antes de crecer, que es por lo que los cánceres reaparecen una década después de una curación aparente. La metástasis causa nueve de cada diez muertes por tumores sólidos, y es el paso peor comprendido.
Proposición 11.11 (Escapar del sistema inmunitario)
Las mutaciones de un tumor crean neoantígenos, péptidos que ninguna célula normal presenta, y los linfocitos T citotóxicos reconocen y matan a las células tumorales — la razón de que los pacientes inmunodeprimidos tengan más cánceres y de que los tumores con muchas mutaciones (melanoma, pulmón, colon deficiente en reparación de errores de apareamiento) respondan mejor a la inmunoterapia. Un tumor clínicamente evidente es uno que ha escapado: perdiendo las moléculas del MHC que presentan péptidos, secretando factores supresores, reclutando linfocitos T reguladores y, sobre todo, expresando PD-L1, que engancha el receptor inhibidor PD-1 de los linfocitos T y los apaga, el mismo freno que normalmente termina una respuesta inmunitaria (Capítulo 16). Los anticuerpos que bloquean PD-1 o PD-L1, o el freno anterior CTLA-4, sueltan a los linfocitos T; en una parte de los pacientes — de una quinta parte a la mitad, según el tumor — producen remisiones duraderas de cánceres que eran intratables, y sus efectos secundarios son autoinmunidad, la otra función del freno.
11.5 Causas y tratamientos
Proposición 11.12 (Causas)
El cáncer lo causa todo lo que eleve la velocidad de los sucesos del teorema o el número de células en riesgo. Los carcinógenos químicos, mutágenos casi todos ellos tras su activación por el hígado: los setenta carcinógenos del humo del tabaco, que causan un tercio de las muertes por cáncer y elevan el riesgo de cáncer de pulmón de quince a veinticinco veces; la aflatoxina del grano enmohecido; el amianto, que no es mutágeno sino un irritante crónico. La radiación: la luz ultravioleta para la piel (los dímeros del Capítulo 3) y la radiación ionizante para la leucemia, el tiroides y la mama. Las infecciones, una sexta parte de los cánceres del mundo: los papilomavirus, cuyas proteínas E6 y E7 destruyen p53 e inactivan Rb y causan casi todos los cánceres de cuello uterino (una vacuna los previene hoy); los virus de las hepatitis B y C en el cáncer de hígado; el virus de Epstein–Barr en los linfomas; Helicobacter pylori en el cáncer de estómago, a través de décadas de inflamación. Las mutaciones heredadas de un supresor de tumores, el primer golpe ya al nacer, en cerca del de los cánceres. Y el azar: la mayoría de las mutaciones de un tumor nacieron de los errores ordinarios de la replicación, de modo que los tejidos que más se dividen — colon, piel, sangre — son los que más cánceres tienen, y el riesgo sube con la edad haga uno lo que haga.
Teorema 11.13 (Por qué un fármaco fracasa y dos pueden no hacerlo)
Supóngase que un tumor de células se ha producido por divisiones sucesivas a partir de una sola célula, y que una mutación que confiere resistencia a un fármaco dado surge a velocidad por división celular. Entonces la probabilidad de que el tumor no contenga ninguna célula resistente cuando empieza el tratamiento es aproximadamente
de modo que para la resistencia preexiste con práctica certeza. Para dos fármacos con mecanismos de resistencia independientes, una célula resistente a ambos surge a velocidad aproximada por división, y : con y , un fármaco se enfrenta en promedio a clones resistentes, y dos fármacos a una probabilidad de de que exista siquiera una célula doblemente resistente.
Demostración parcial. Crecer de a células cuesta unas divisiones en total (un árbol con hojas tiene nodos internos). Si en cada división se produce una célula resistente con probabilidad y, en primera aproximación, sus descendientes ni mueren ni superan al resto, el número de sucesos de resistencia sigue una Poisson de media , y la probabilidad de que no haya ninguno es . Los mecanismos independientes multiplican las probabilidades por división. La aproximación pasa por alto que los mutantes tempranos dejan clones resistentes mayores — la distribución completa es la de Luria y Delbrück, tratada en el volumen de segundo año —, pero la probabilidad de que no haya mutante, que es lo que decide si el tumor puede curarse, es exactamente el término de Poisson. ∎
Ejemplo 11.14 (Las terapias y su lógica)
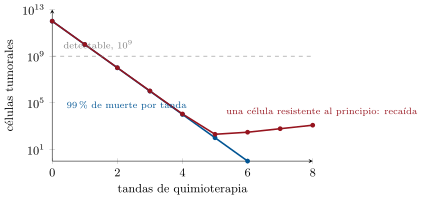
La cirugía y la radioterapia quitan o matan un tumor localizado; la radiación mata por roturas de doble hebra, y su fraccionamiento en dosis diarias deja que el tejido normal repare entre ellas (Capítulo 3). La quimioterapia citotóxica — agentes alquilantes, antimetabolitos, venenos de los microtúbulos, inhibidores de topoisomerasas — mata células en división de cualquier clase, las tumorales algo más, y sigue una ley de muerte logarítmica: cada tanda mata una fracción constante, digamos el , de modo que seis tandas reducen células a una, y hacen falta las mismas seis tandas sea el tumor grande o pequeño; el pelo, el intestino y la médula del paciente, que también se dividen, fijan la dosis. La terapia dirigida ataca una lesión de la que el tumor depende: el imatinib bloquea la quinasa BCR–ABL y convirtió la leucemia mieloide crónica de enfermedad mortal en enfermedad crónica; el trastuzumab une HER2; los inhibidores de PARP, los de Cdk4/6 y el venetoclax de capítulos anteriores explotan cada uno un defecto. La inmunoterapia suelta a los linfocitos T. Y el teorema dice cómo deberían usarse: en combinación, pronto, cuando es menor — que es lo que hace la quimioterapia adyuvante tras la cirugía — y con fármacos cuyos mecanismos de resistencia no se solapen. El tumor es una población en evolución, y el tratamiento es selección.
Observación 11.15 (Qué ha cambiado)
La mitad de los pacientes a los que se diagnostica un cáncer en un país rico sobreviven hoy diez años, frente a una cuarta parte en 1970. La ganancia vino de la prevención (el tabaco, las vacunas contra la hepatitis y el papilomavirus, el cribado de pólipos y de lesiones del cuello uterino), de la detección más temprana y de tratamientos que se siguen de la biología de este capítulo — la quimioterapia combinada que cura la mayoría de las leucemias infantiles y de los cánceres de testículo, los fármacos dirigidos y las inmunoterapias. Lo que no ha cambiado es la enfermedad metastásica, que la biología explica pero todavía no cura; las próximas ganancias vendrán de tratar al tumor como lo que es, una población que evoluciona bajo la selección que impone el tratamiento.
11.6 Ejercicios
Ejercicio 11.1 ★
Distíngase un oncogén de un gen supresor de tumores por su mecanismo, por el número de alelos que han de cambiar, y con dos ejemplos de cada uno.
Solución
Solución de Ejercicio 11.1.
Un oncogén es una versión con ganancia de función de un gen que favorece la proliferación o la supervivencia; basta un alelo mutante (es dominante): RAS (mutación puntual), MYC (translocación, amplificación), HER2, BCR–ABL. Un supresor de tumores frena la proliferación o impone la parada, la muerte o la reparación; han de perderse los dos alelos (es recesivo a nivel celular): RB, TP53, APC, BRCA1.
Ejercicio 11.2 ★
Enumérense los rasgos distintivos del cáncer y, para cada uno, nómbrese un gen de este capítulo o de otro anterior cuya alteración lo aporta.
Solución
Solución de Ejercicio 11.2.
Proliferación sostenida: RAS, MYC. Insensibilidad a los supresores del crecimiento: RB, CDKN2A (p16). Resistencia a la muerte: BCL2, TP53. Inmortalidad replicativa: el promotor de la telomerasa. Angiogénesis: VEGF inducido a través de HIF (pérdida de VHL). Invasión y metástasis: pérdida de E-cadherina, los factores de la transición epitelio–mesénquima. Inestabilidad del genoma: los genes de la reparación de errores de apareamiento, BRCA. Metabolismo desregulado: MYC, la vía PI3K. Evasión inmunitaria: PD-L1, pérdida del MHC. Inflamación favorecedora del tumor: la señalización de NF-B.
Ejercicio 11.3 ★
¿Qué observó Knudson sobre el retinoblastoma hereditario y el esporádico, y qué infirió?
Solución
Solución de Ejercicio 11.3.
Los niños con antecedentes familiares desarrollaban varios tumores en los dos ojos, y pronto; los casos esporádicos desarrollaban un solo tumor, y más tarde. Infirió que hacían falta dos sucesos en una célula: los pacientes familiares habían heredado uno y solo necesitaban un segundo suceso somático (lo bastante frecuente como para darse en varias células retinianas), mientras que los esporádicos necesitaban que los dos ocurrieran de forma somática en una misma célula — raro, tardío, único. De ahí un gen cuyas dos copias han de perderse ambas: el primer supresor de tumores.
Ejercicio 11.4 ★
Explíquese la prueba de Ames y por qué se añade un extracto de hígado.
Solución
Solución de Ejercicio 11.4.
Se siembra sin histidina, junto con el compuesto de prueba, un mutante de Salmonella que necesita histidina; solo surgen colonias de células en las que una mutación nueva ha revertido el defecto, de modo que su número mide la mutagenicidad. Se añade extracto de hígado porque muchos carcinógenos son inocuos hasta que las enzimas hepáticas los convierten en metabolitos reactivos, como ocurre en el cuerpo; las bacterias carecen de esas enzimas.
Ejercicio 11.5 ★★
La incidencia de un cáncer es al año a los años y a los . Estímense el exponente de la ley de potencias de la edad y el número de sucesos limitantes que sugiere.
Solución
Solución de Ejercicio 11.5.
La incidencia sube veces mientras la edad se duplica: , , luego unos siete u ocho sucesos limitantes en la lectura ingenua — menos si se admite la expansión clonal entre golpes.
Ejercicio 11.6 ★★
Con la Proposición 11.9 y y , calcúlese para un tejido que consume y para un tumor que consume el triple. ¿Por qué se vuelve necrótico antes un tumor de crecimiento rápido?
Solución
Solución de Ejercicio 11.6.
: para , ; para , . Un tumor de crecimiento rápido respira más deprisa, agota el oxígeno en una distancia menor y su centro muere a un tamaño más pequeño.
Ejercicio 11.7 ★★
Un tumor de células se trata con un fármaco que mata el por tanda. ¿Cuántas tandas hacen falta para reducirlo por debajo de una célula? ¿Por qué el tumor es indetectable tras dos tandas aunque queden células, y qué implica eso para interrumpir el tratamiento?
Solución
Solución de Ejercicio 11.7.
exige : cuatro tandas. Tras dos tandas quedan células — una décima de milímetro cúbico, muy por debajo de las que pueden detectarse —, de modo que el tumor ha “desaparecido” para toda prueba mientras quedan cien mil células; el tratamiento ha de continuar hasta el número de tandas previsto, no hasta que el tumor desaparezca.
Ejercicio 11.8 ★★
Explíquese por qué rara vez se encuentran en el mismo tumor de pulmón una mutación de EGFR y otra de KRAS, y por qué un tumor tratado con un inhibidor de EGFR recae a menudo con una mutación de KRAS.
Solución
Solución de Ejercicio 11.8.
Las dos lesiones activan la misma vía (receptor Ras ERK); una vez presente una, la otra no confiere ninguna ventaja adicional y no se selecciona. Un inhibidor de EGFR bloquea el receptor; una célula que adquiere una mutación de KRAS aguas abajo restaura la señal con el receptor todavía bloqueado, y queda seleccionada durante el tratamiento — resistencia por desvío.
Ejercicio 11.9 ★★
Las proteínas E6 y E7 del papilomavirus inactivan p53 y Rb. Explíquese cómo esto impulsa el cáncer de cuello uterino, por qué tarda décadas y por qué una vacuna administrada antes de la actividad sexual lo previene.
Solución
Solución de Ejercicio 11.9.
E7 libera a E2F de Rb y lleva a la célula epitelial infectada más allá del punto de restricción sin factores de crecimiento; E6 destruye a p53, de modo que la proliferación inadecuada y el daño que causa no desencadenan ni parada ni apoptosis. Se aportan dos rasgos distintivos de una vez, pero los restantes — la inmortalidad, la invasión, la inestabilidad — necesitan más mutaciones somáticas, que tardan décadas en acumularse en las células infectadas de forma persistente. La vacuna provoca anticuerpos neutralizantes contra la cápside y previene la infección; administrada antes de la exposición, nunca hay una célula infectada que transformar.
Ejercicio 11.10 ★★★
Extiéndase el argumento de Armitage–Doll para permitir que cada golpe expanda su clon por un factor antes del siguiente: muéstrese que la incidencia tiene la misma potencia de pero con el prefactor multiplicado por , y discútase por qué el ajustado a una curva de edad es una cota superior del número de conductoras.
Solución
Solución de Ejercicio 11.10.
Tras el -ésimo golpe el clon crece por , de modo que hay veces más células en riesgo del golpe siguiente; la probabilidad de la secuencia completa en el linaje descendiente de una célula original es — para un constante por golpe el riesgo acumulado pasa a ser salvo factores que dependen del orden, y la incidencia conserva la potencia con un prefactor mayor. Si las propias expansiones crecen con el tiempo (clones de crecimiento exponencial), la curva se empina aún más, de modo que una pendiente de la producen menos de siete conductoras: el de Armitage–Doll es una cota superior del número de conductoras limitantes, y los tumores secuenciados muestran de dos a ocho.
Ejercicio 11.11 ★★★
Con el Teorema 11.13, compárense (a) tratar un tumor de células con el fármaco A durante seis tandas y después con el B durante otras seis, y (b) dar A y B juntos desde el principio, cuando . Calcúlese para cada estrategia y explíquese por qué la combinación temprana es la norma.
Solución
Solución de Ejercicio 11.11.
(a) El fármaco A solo se enfrenta a células resistentes preexistentes: ; el clon resistente a A sobrevive y vuelve a crecer durante las dieciocho semanas de A, y cuando empieza B es de nuevo una población grande, de modo que B se enfrenta también a — la secuencia fracasa dos veces. (b) Juntos: una célula doblemente resistente surge a por división, , . La combinación desde el principio, cuando es menor, es la norma porque lo que hace improbable la resistencia es el producto de dos velocidades pequeñas.
Ejercicio 11.12 ★★★
La paradoja de Peto: un elefante tiene cien veces más células que una persona y vive tanto como ella, y sin embargo no tiene más cáncer. Con el teorema de este capítulo, dígase cuál es la expectativa ingenua y propónganse dos mecanismos con los que los animales grandes podrían haber resuelto el problema (el elefante tiene veinte copias de TP53).
Solución
Solución de Ejercicio 11.12.
Con veces más células y el mismo y el mismo , el riesgo acumulado sería veces mayor — todos los elefantes deberían morir de cáncer siendo jóvenes. No ocurre, luego o han de ser distintos: veinte copias de TP53 hacen más fuerte la respuesta apoptótica al daño y retiran las células mutantes antes de que se expandan (lo que baja la efectiva de ese paso); los animales grandes tienen además tasas de mutación por célula más bajas (mejor reparación, menos divisiones por célula y año porque sus células se recambian más despacio) y pueden exigir más golpes (una capa supresora adicional). La supresión del cáncer evolucionó junto con el tamaño corporal.
11.7 Problema: la aritmética de un tumor
Problema 11.1
Problema de fin de semana — un tumor crecido a partir de una célula y cronometrado hasta su detección, su curva de edad leída para saber el número de golpes, su suministro de oxígeno y su núcleo necrótico calculados, y su tratamiento planeado frente a la certeza de la resistencia, hasta llegar a los años hasta la detección, al espesor de tumor vivo alrededor de un vaso y a la probabilidad de que una combinación cure
Datos: una célula tumoral tiene un volumen de ; tiempo de duplicación, ; detección a ; carga letal, . Curva de edad: incidencia al año a los y a los . Oxígeno: , , en el tumor; en un tumor vascularizado los capilares están a unos de otros. Terapia: cada tanda mata el ; tasa de mutación de resistencia, por división y fármaco; una tanda cada tres semanas; el tumor vuelve a crecer entre tandas con el mismo tiempo de duplicación.
Parte I — Crecimiento.
- ¿Cuántas células hay en ? ¿Cuántas duplicaciones a partir de una célula?
- ¿Cuántos años median entre la célula fundadora y la detección?
- ¿Cuántas duplicaciones, y cuántos años, van de la detección a la carga letal? Compárense los dos intervalos.
- Muchos tumores se detectan a pero llevaban creciendo solo cinco años. ¿Qué debió de ocurrir con el tiempo de duplicación al principio, o con la ley de crecimiento?
- Solo una fracción de las células de un tumor se está dividiendo en cada momento (la fracción de crecimiento), y otra fracción muere. Si las células ciclan en pero el tumor se duplica en , ¿qué dice eso sobre el balance entre nacimientos y muertes?
- ¿Por qué la misma quimioterapia de muerte logarítmica respeta más a un tumor de crecimiento lento que a uno rápido y, sin embargo, el rápido vuelve a crecer antes entre tandas?
Parte II — Golpes.
- A partir de las dos incidencias, calcúlense el exponente de la curva de edad y el número implícito de sucesos .
- Si cada suceso ocurre a por célula y año en células susceptibles, ¿qué predice el teorema para el riesgo acumulado a los años con ese ? ¿Es verosímil? ¿Qué falta?
- Repítase con una expansión clonal por un factor tras cada uno de los primeros golpes, usando el Ejercicio 11.10.
- Una portadora hereda un golpe. ¿Por qué factor sube su incidencia a los años, si las demás velocidades no cambian? (Compárese con en .)
- Fumar multiplica la de uno de los sucesos por . ¿Por qué factor sube la incidencia si ese suceso es uno de los ? ¿Y si son dos de ellos?
- Explíquese por qué dejar de fumar a los cincuenta baja el riesgo de cáncer de pulmón por debajo del de quien sigue fumando, pero nunca hasta el de quien nunca ha fumado.
Parte III — Suministro.
- Calcúlese la profundidad de penetración del oxígeno en el tumor.
- Un esferoide sin vasos: ¿cuál es el diámetro máximo con todas las células oxigenadas? ¿Cuál es el espesor del borde vivo de un esferoide de , y qué fracción de su volumen está viva?
- En un tumor vascularizado con capilares separados , ¿están oxigenadas todas las células? ¿Qué células son hipóxicas, y por qué importa eso para la radioterapia (el oxígeno fija el daño de la radiación) y para la selección de células con p53 mutante?
- Un fármaco reduce a la mitad la densidad capilar del tumor. Recalcúlese la separación y dígase qué les ocurre a las células situadas a medio camino entre vasos.
- Las células hipóxicas pasan a la glicólisis y producen por glucosa en lugar de . ¿Por qué factor han de subir la captación de glucosa para mantener su suministro de ATP, y cómo se aprovecha esto para obtener imágenes de los tumores?
- Explíquese por qué la terapia antiangiogénica por sí sola rara vez cura, pero puede ayudar a la quimioterapia a llegar al tumor.
Parte IV — Tratamiento.
- Un tumor de se trata con un solo fármaco. ¿Cuántas tandas lo reducen por debajo de una célula, sin contar el recrecimiento ni la resistencia?
- Entre tandas (tres semanas) los supervivientes vuelven a crecer. ¿Por qué factor? Recalcúlense la muerte neta por ciclo y el número de ciclos necesarios.
- Calcúlense el número esperado de células resistentes al fármaco al empezar el tratamiento y la probabilidad de que no haya ninguna.
- Se dan juntos dos fármacos de mecanismos independientes. ¿Probabilidad de que no exista al principio ninguna célula doblemente resistente? ¿Y en un tumor de células?
- La terapia adyuvante se da tras la cirugía, cuando quizá queden células sin detectar. Recalcúlense las probabilidades para uno y para dos fármacos, y enúnciese la lección.
- Una inmunoterapia induce linfocitos T que matan a toda célula que presente un neoantígeno. ¿Por qué la resistencia a ella es un problema distinto de la resistencia a un inhibidor de quinasas, y en qué tumores sugiere el teorema que debería funcionar mejor?
- Resúmase: los años que van de la célula fundadora a la detección (pregunta 2), el espesor de tumor vivo alrededor de un vaso (pregunta 13) y la probabilidad de que la combinación de dos fármacos no encuentre ninguna célula resistente en un tumor de (pregunta 22).
Solución
Solución de Problema 11.1.
1. células; duplicaciones. 2. días, unos años. 3. células: diez duplicaciones más, días, menos de tres años — un tercio del tiempo hasta la detección. 4. El tiempo de duplicación inicial debió de ser de unos días, o bien el tumor creció más deprisa cuando era pequeño y se frenó al crecer (el patrón habitual, a medida que fallan el suministro y el espacio). 5. Un ciclo de días duplicaría la población cada días; un tiempo de duplicación de significa que el crecimiento neto es el de la velocidad de nacimiento: casi cada célula que nace la compensa una que muere, o bien pocas están ciclando — nacimiento y muerte casi equilibrados, con el crecimiento como diferencia pequeña. 6. Los fármacos matan células que ciclan, de modo que un tumor con poca fracción en ciclo pierde una fracción menor por tanda; pero el tumor rápido, que ha perdido más, también vuelve a crecer entre tandas. En balance, los tumores rápidos (leucemias, linfomas, cáncer de testículo) son los que la quimioterapia cura. 7. Razón sobre una razón de edades : , . 8. : absurdo frente a un riesgo de por vida cercano a de cada . Falta: la expansión clonal que multiplica las células en riesgo tras cada golpe, las tasas de mutación elevadas por la inestabilidad, muchas más divisiones (células madre ciclando durante décadas) y menos conductoras verdaderas. 9. Multiplicar por da — todavía minúsculo con siete sucesos; con cuatro sucesos y expansiones, , el orden correcto. El cuadro real es de pocas conductoras y grandes expansiones. 10. : la incidencia de una portadora a los cuarenta es decenas de miles de veces la esporádica — los cánceres hereditarios golpean jóvenes. 11. Un suceso diez veces más rápido: incidencia ; dos: . El riesgo observado, de quince a veinticinco veces, sugiere que el humo actúa sobre más de un paso. 12. Al dejarlo, vuelve a bajar para los sucesos que quedan por venir, de modo que la incidencia deja de subir tan empinadamente; pero los golpes ya acumulados en las células siguen ahí, de modo que las células del exfumador están más cerca del cáncer que las de quien nunca fumó y el exceso de riesgo persiste, congelado más que borrado. 13. . 14. Totalmente oxigenado hasta un diámetro . Un esferoide de tiene un borde vivo de : fracción viva . 15. Las células de en medio están a de un vaso, justo dentro de — oxigenadas en principio, pero los vasos tumorales llevan menos oxígeno y fluyen de forma intermitente, de modo que esas células son hipóxicas. Las células hipóxicas son de dos a tres veces más resistentes a la radiación (hace falta oxígeno para que el daño se vuelva permanente), y la hipoxia desencadena apoptosis dependiente de p53, de modo que selecciona a las células que han perdido p53. 16. Reducir la densidad a la mitad separa los vasos en : quedan a , con las células de en medio a , más allá de : mueren o, si sobreviven hipóxicas, se vuelven más agresivas y angiogénicas. 17. veces más glucosa. Los tumores concentran por tanto los análogos de la glucosa, y una tomografía por emisión de positrones con fluorodesoxiglucosa los ilumina. 18. Los tumores hambrientos se encogen hasta el tamaño limitado por la difusión y persisten, latentes e hipóxicos, o se apropian de vasos existentes; la hipoxia selecciona clones agresivos. Pero podar la vasculatura caótica del tumor baja la presión intersticial y uniformiza el flujo, de modo que la quimioterapia penetra mejor — la combinación funciona donde ninguna de las dos lo hace por separado. 19. : , cinco tandas. 20. días duplicaciones, recrecimiento ; factor neto por ciclo ; : siguen siendo cinco ciclos. 21. células resistentes esperadas; : la resistencia es segura. 22. ; . Con células, , . 23. Con células: un fármaco, , ; dos fármacos, , . Trátese cuando la población es pequeña, y trátese con combinaciones. 24. Los linfocitos T atacan muchos neoantígenos a la vez, de modo que ninguna mutación aislada se les escapa; escapar exige perder la presentación de antígenos misma (MHC, -microglobulina) o suprimir a los linfocitos T, una clase de suceso distinta y más rara. La misma carga alta de mutaciones que hace segura la resistencia de un tumor a un inhibidor de quinasas le da muchos neoantígenos: los tumores deficientes en reparación de errores de apareamiento y los inducidos por el ultravioleta y por el humo son los que mejor responden. 25. Unos años hasta la detección; tumor vivo hasta alrededor de un vaso; y de que una combinación de dos fármacos no encuentre ninguna célula resistente en un tumor de .