Biología universitaria — tercer año · Bachelor Year 3
3Estabilidad del genoma: daño, reparación y recombinación del ADN
Una tarde en la playa introduce unas cien mil lesiones químicas en el ADN de cada célula de la piel expuesta al sol: timinas contiguas soldadas en dímeros por la luz ultravioleta, bases oxidadas, hebras mordidas. Sin sol alguno, el agua tibia de la célula arranca cada día unas diez mil purinas de sus azúcares y convierte centenares de citosinas en uracilo. Y sin embargo la tasa de mutación de una célula humana es de un cambio por cada diez mil millones de pares de bases y división — en un genoma de seis mil millones, menos de una mutación nueva por división. La distancia entre el daño que sufre un genoma y el daño que conserva la cierra la reparación: una docena de sistemas enzimáticos que patrullan la doble hélice, reconocen lo que no debería estar ahí, lo recortan y lo reconstruyen a partir de la hebra intacta y, cuando las dos hebras están rotas, las vuelven a unir o copian el trozo perdido de una hermana. Los niños a los que les falta uno de estos sistemas — que se queman al primer roce del sol, o que desarrollan un cáncer de colon a los treinta — muestran lo que valen. Este capítulo trata del daño, de las vías de reparación, de la maquinaria de recombinación que repara las peores roturas y que la meiosis toma prestada, y de la decisión de la célula, cuando la reparación falla, de dejar de dividirse o de morir.
3.1 Qué le va mal al ADN
Definición 3.1 (Lesiones del ADN)
Una lesión es cualquier alteración química del ADN que se aparte de las cuatro bases normales correctamente apareadas sobre un esqueleto íntegro. Las lesiones espontáneas nacen de la química del agua y del oxígeno: la depurinación, la hidrólisis del enlace entre una purina y su azúcar, que deja un sitio abásico (unos por célula y día); la desaminación, que convierte la citosina en uracilo, la 5-metilcitosina en timina y la adenina en hipoxantina (unos cuantos centenares al día); la oxidación por especies reactivas de oxígeno, sobre todo a 8-oxoguanina, que se aparea con la adenina con la misma facilidad que con la citosina; y los errores de replicación, una base mal incorporada o deslizada. Entre las lesiones ambientales están el dímero ciclobutánico de pirimidina y el fotoproducto 6-4 que la luz ultravioleta produce entre dos pirimidinas contiguas; las bases alquiladas por agentes alquilantes (la O-metilguanina se aparea con la timina); los aductos voluminosos de los hidrocarburos aromáticos y de la aflatoxina; los entrecruzamientos entre hebras del cisplatino y de las mostazas nitrogenadas; y las roturas de una y de dos hebras que produce la radiación ionizante, unas de hebra sencilla y de doble hebra por célula y gray.
Proposición 3.2 (La escalera de la fidelidad)
La replicación alcanza su tasa de error de unos por par de bases en tres pasos multiplicativos. La selección de base por la polimerasa, por geometría y por puentes de hidrógeno, se equivoca una vez de cada ; la corrección de pruebas por la exonucleasa 35 de la polimerasa, que escinde una base terminal mal apareada antes de la elongación, elimina el de esos errores; y la reparación de errores de apareamiento, que actúa detrás de la horquilla sobre la hebra recién fabricada, elimina el de lo que queda. El producto es la tasa observada, y un defecto en cualquiera de los dos pasos correctores la sube cien o mil veces: esas células son mutadoras.
Ejemplo 3.3 (Lesiones frente a mutaciones)
Una célula humana de pares de bases que se divide una vez al día acumula del orden de – lesiones diarias y unas mutaciones nuevas por división: menos de una lesión de cada diez mil sobrevive para convertirse en un cambio permanente. Las demás se reparan antes de que la replicación las lea, y lo que la selección ha minimizado es la tasa de supervivencia hasta la mutación, no la tasa de daño. La misma aritmética explica por qué el número de mutaciones de un tumor o del esperma de un padre mayor cuenta divisiones: las mutaciones que lleva una célula son, en primera aproximación, las divisiones que ha sufrido por el error de cada división.
3.2 Reparación de una hebra dañada
Definición 3.4 (Reparación por escisión)
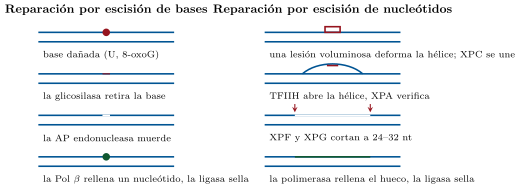
La mayoría de las lesiones afectan a una sola hebra y se reparan recortando el trozo dañado y copiando la otra hebra. La reparación por escisión de bases (BER) se ocupa de las lesiones pequeñas que no deforman: una ADN-glicosilasa específica de un tipo de base errónea (la uracilo-ADN-glicosilasa, la glicosilasa de la 8-oxoG y varias más) saca la base fuera de la hélice y la corta de su azúcar; una AP endonucleasa muerde el esqueleto en el sitio abásico; una polimerasa (Pol ) retira el azúcar e inserta un nucleótido; y una ligasa sella. La reparación por escisión de nucleótidos (NER) se ocupa de las lesiones voluminosas que deforman la hélice — dímeros de pirimidina, aductos químicos — sin reconocer la química de la lesión misma: se detecta la deformación (por XPC, que rastrea el genoma, o por una ARN-polimerasa detenida, en la rama acoplada a la transcripción), las subunidades helicasas de TFIIH abren la hélice, se verifica el daño (XPA), dos endonucleasas (XPF, XPG) cortan la hebra dañada a nucleótidos de distancia, se libera el oligonucleótido, y una polimerasa y una ligasa rellenan el hueco. La pérdida de cualquiera de las siete proteínas XP causa la xerodermia pigmentosa: sensibilidad extrema al sol, pecas y una tasa de cáncer de piel mil veces mayor.
Evidencia. Cleaver (1968) cultivó fibroblastos de piel de pacientes con xerodermia pigmentosa, los irradió con luz ultravioleta y les dio timidina radiactiva fuera de la fase S. Las células normales incorporaron la marca en muchos puntos pequeños — la “síntesis de ADN no programada” de los parches de reparación —, mientras que las de los pacientes no incorporaron casi nada y morían a dosis que las normales sobrevivían: la enfermedad es un fallo al escindir los dímeros. La fusión de células de dos pacientes restauraba a menudo la reparación en el híbrido, cada célula aportando lo que a la otra le faltaba; con esta prueba los pacientes se ordenaron en grupos de complementación de la A a la G, uno por gen de la vía, años antes de que se clonaran los genes. ∎
Definición 3.5 (Reparación de errores de apareamiento)
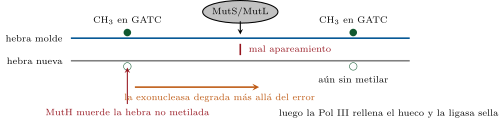
La reparación de errores de apareamiento (MMR) corrige los malos apareamientos y los pequeños bucles de inserción o deleción que escapan a la corrección de pruebas. La proteína MutS (MSH2–MSH6 en el ser humano) reconoce la deformación de un mal apareamiento y, con MutL (MLH1–PMS2), autoriza a una exonucleasa a degradar la hebra recién sintetizada desde una mordedura cercana hasta más allá del mal apareamiento; una polimerasa rellena el hueco. La dificultad es la discriminación de hebra: un mal apareamiento tiene dos bases y solo una es la equivocada. En Escherichia coli la hebra nueva se identifica porque todavía no está metilada en los sitios GATC, que la metilasa Dam marca unos minutos después de la síntesis; MutH muerde la hebra no metilada. En los eucariotas la hebra nueva se identifica por las mordeduras entre fragmentos de Okazaki y por el extremo 3 libre de la hebra conductora. La pérdida de la MMR sube la tasa de mutación de cien a mil veces, sobre todo y de manera visible en los microsatélites — series de una repetición corta donde la polimerasa resbala —, cuyas longitudes cambian de una célula a otra: la inestabilidad de microsatélites. La pérdida heredada de un alelo de la MMR es el síndrome de Lynch, con cáncer colorrectal en cerca del de los portadores, a menudo antes de los cincuenta.
Método 3.6 (Ordenar una enfermedad de reparación en genes)
Para averiguar cuántos genes intervienen en un fenotipo recesivo, antes de conocer ninguno: (1) tómense líneas celulares de pacientes no emparentados, cada una mutante en algún gen de la vía; (2) fusiónense pares de líneas en células híbridas; (3) pruébese la función en el híbrido (aquí, la síntesis de ADN no programada tras la luz ultravioleta); (4) si el híbrido repara, los dos pacientes llevan mutaciones en genes distintos (cada uno aporta la proteína que al otro le falta: se complementan); si no, en el mismo gen; (5) agrúpense los pacientes en grupos de complementación — uno por gen. El número de grupos es una cota inferior del número de genes.
3.3 Reparación de un cromosoma roto
Definición 3.7 (Reparación de roturas de doble hebra)
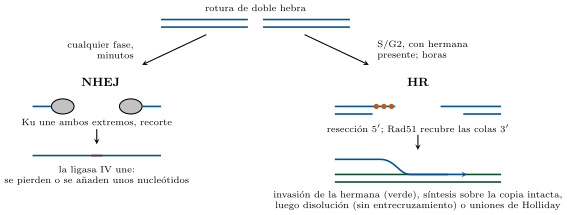
Una rotura de doble hebra secciona el cromosoma y no deja ninguna hebra intacta que copiar. Dos vías la reparan. La unión de extremos no homólogos (NHEJ): el anillo Ku70–Ku80 se une a cada extremo, recluta a la quinasa DNA-PKcs, unas nucleasas recortan los salientes y la ligasa IV une los extremos; funciona en cualquier fase del ciclo y en cuestión de minutos, pero pierde o añade unos pocos nucleótidos en la unión y puede unir los extremos equivocados. La recombinación homóloga (HR): el complejo MRN y unas nucleasas resecan las hebras 5 para dejar colas largas de hebra sencilla 3, que recubre la RPA y después, con ayuda de BRCA2, la recombinasa Rad51; el filamento de Rad51 busca un dúplex homólogo — la cromátida hermana, en S y en G2 —, lo invade, y el extremo 3 invasor ceba la síntesis sobre la copia intacta. Las moléculas conjuntas pueden disolverse tras una síntesis corta (la mayor parte de la reparación mitótica, sin intercambio del ADN flanqueante) o madurar hasta dar dos uniones de Holliday de cuatro brazos, cuya resolución por endonucleasas da un producto con entrecruzamiento o sin él. La HR es exacta porque copia a una hermana, pero solo está disponible cuando existe una hermana.
Teorema 3.8 (Carga de daño, velocidad de reparación y la horquilla)
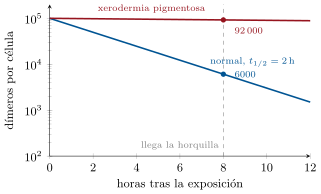
Supóngase que las lesiones de un tipo aparecen a velocidad constante por célula y hora y que las elimina una reparación de primer orden de constante (semivida ). El número de lesiones obedece , de modo que en el estado estacionario
y un pulso de lesiones administrado en deja lesiones cuando una horquilla de replicación llega en el instante . Si dos vías compiten por la misma lesión con constantes y , cada lesión la repara la primera con probabilidad y la semivida global es . El número de lesiones que llegan a la horquilla sigue una distribución de Poisson de media , de modo que la probabilidad de que no llegue ninguna es .
Demostración. El estado estacionario es donde . Para el pulso, y la ecuación se integra hasta . Con dos vías la velocidad de pérdida es ; en cualquier intervalo corto una lesión dada la elimina la vía 1 con probabilidad y la vía 2 con , de modo que la probabilidad condicionada de que su eliminación, cuando ocurra, sea por la vía 1 es . Lesiones independientes que sobreviven cada una con probabilidad dan un recuento binomial, de Poisson en el límite de muchas lesiones y poca supervivencia, y la probabilidad de Poisson de cero es . ∎
Ejemplo 3.9 (Por qué la xerodermia es una enfermedad de la horquilla)
Una dosis de sol deja dímeros de pirimidina en un queratinocito. Con una semivida de escisión de nucleótidos de () y una horquilla a las , quedan dímeros por copiar; con la reparación casi ausente de una célula XP (), son . Cada dímero que encuentra la horquilla lo sortea la síntesis translesión (más abajo), que es propensa al error: la carga de mutaciones por división del paciente es quince veces la normal, y los cánceres de piel llegan en la infancia. La cura que funciona es mantener bajo — la evitación total de la luz ultravioleta.
Evidencia. Holliday (1964) propuso la unión de cuatro brazos para explicar un enigma de la genética de los hongos: en un cruce, una tétrada de esporas mostraba a veces una segregación en lugar de la mendeliana de un marcador, siempre en marcadores próximos a un entrecruzamiento. Su modelo — el intercambio de hebras sencillas entre dos dúplex homólogos, que forma un heterodúplex que la reparación de errores de apareamiento “corrige” luego en un sentido o en el otro (la conversión génica) — explicaba a la vez las proporciones extrañas y su asociación con el entrecruzamiento. La unión misma se vio después al microscopio electrónico en plásmidos en recombinación y en la estructura de la resolvasa RuvC unida a ella. ∎
3.4 Tolerancia, alarma y la decisión de parar
Definición 3.10 (Síntesis translesión)
Cuando una horquilla encuentra una lesión que no se ha reparado, la polimerasa replicativa se detiene. La síntesis translesión (TLS) llama a una polimerasa especializada, de sitio activo más holgado y sin corrección de pruebas — la Pol para los dímeros de pirimidina, y las Pol , , y Rev1 para otras lesiones —, que inserta unos pocos nucleótidos frente a la lesión y se aparta. La Pol pone dos adeninas frente a un dímero de timina, lo que suele ser correcto; las demás se equivocan a menudo. La TLS cambia exactitud por la supervivencia de la horquilla, y es la fuente de la mayoría de las mutaciones inducidas por el ultravioleta. La forma variante de la xerodermia pigmentosa (XP-V) tiene intacta la reparación por escisión y carece de Pol : los dímeros que escapan a la escisión los sortean las polimerasas más propensas al error, y los cánceres llegan igual.
Proposición 3.11 (La respuesta SOS bacteriana)
En E. coli la recombinasa RecA, unida al ADN de hebra sencilla que se acumula en las horquillas detenidas y en las roturas resecadas, se convierte en una coproteasa que induce al represor LexA a cortarse a sí mismo. LexA reprime unos cuarenta genes; a medida que cae, se van encendiendo en orden de afinidad de sus operadores: primero los genes de escisión uvrA y uvrB, luego el propio recA y el inhibidor de la división celular sulA (las células dejan de dividirse y crecen en filamentos), y por último las polimerasas propensas al error Pol IV y Pol V, que sortean las lesiones a costa de mutaciones. La respuesta graduada intenta primero la reparación exacta y solo recurre a la tolerancia mutagénica cuando el daño persiste; las mutaciones que induce son la materia prima sobre la que evoluciona la resistencia a los antibióticos durante un tratamiento.
Definición 3.12 (La respuesta al daño del ADN)
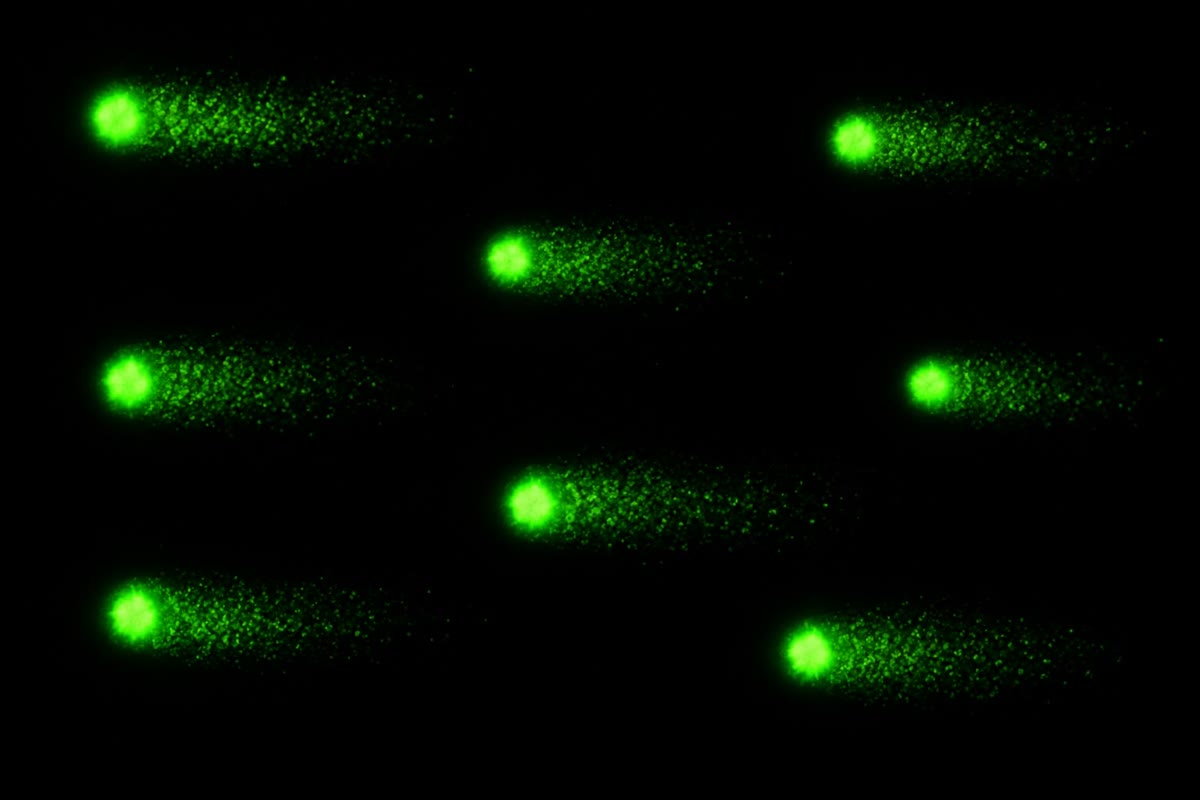
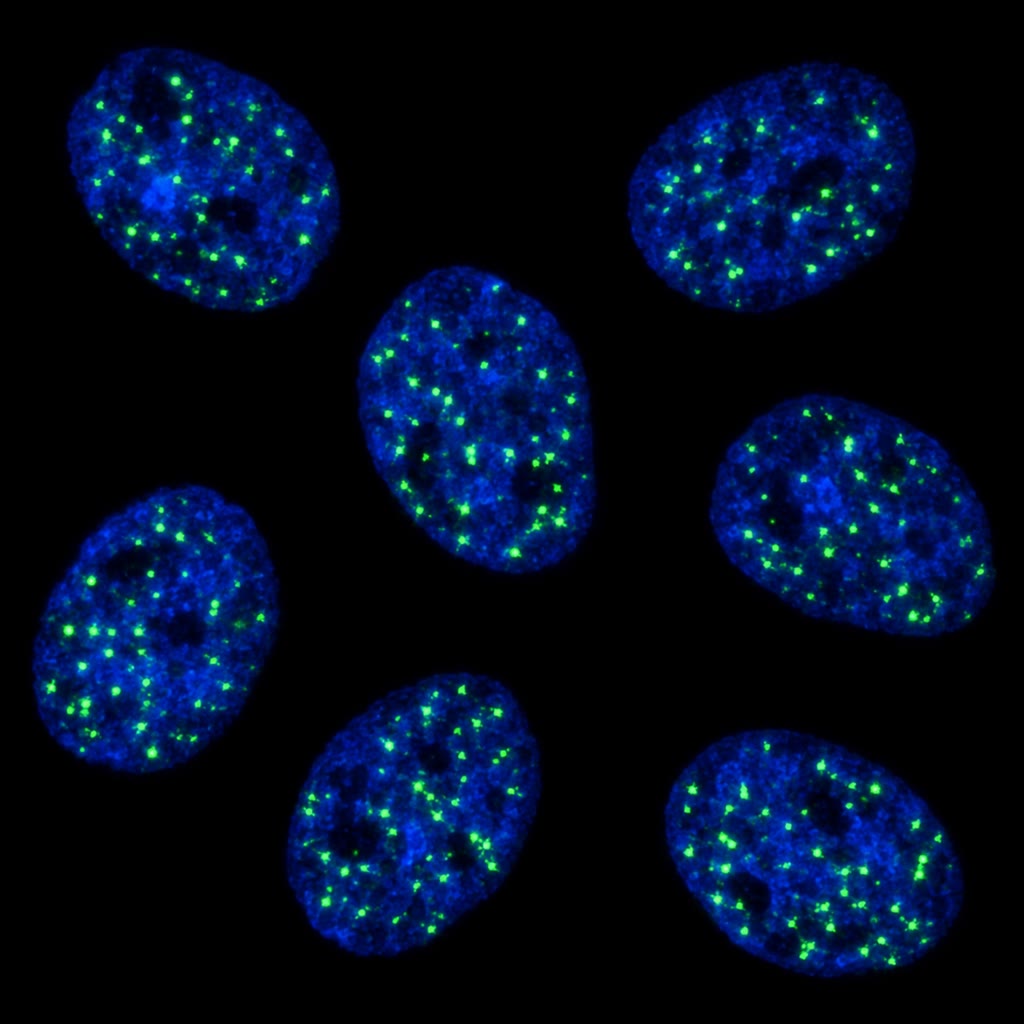
Los eucariotas señalan el daño mediante dos quinasas: ATM, que el complejo MRN recluta a las roturas de doble hebra, y ATR, que se recluta al ADN de hebra sencilla de las horquillas detenidas. Fosforilan centenares de dianas. En cuestión de minutos se fosforila la histona H2AX (-H2AX) a lo largo de megabases alrededor de cada rotura, lo que forma un foco que recluta proteínas de reparación y que puede contarse al microscopio, un foco por rotura. Las quinasas Chk1 y Chk2 detienen el ciclo celular — los puntos de control del Capítulo 10 — inactivando las fosfatasas que impulsarían la entrada en S o en M; y el factor de transcripción p53, estabilizado por fosforilación, induce el inhibidor de quinasas dependientes de ciclina p21 (una parada duradera en G1), los genes de reparación y, si el daño es grande o persiste, los genes apoptóticos que matan a la célula. La respuesta compra tiempo para la reparación y, cuando la reparación falla, elimina la célula en lugar de dejarla dividirse con el genoma roto.
Ejemplo 3.13 (Letalidad sintética: BRCA y PARP)
Las mujeres que heredan una copia defectuosa de BRCA1 o de BRCA2 tienen un riesgo de cáncer de mama a lo largo de la vida del ; los tumores nacen en células que han perdido la segunda copia y ya no pueden hacer recombinación homóloga. Esas células reparan sus roturas de doble hebra solo por unión de extremos y acumulan reordenamientos. Adquieren además una debilidad concreta. Las roturas de hebra sencilla, unas al día, se reparan por una ruta que necesita la enzima PARP; cuando un fármaco inhibe la PARP, las roturas de hebra sencilla persisten hasta la fase S, donde una horquilla convierte cada una en una rotura de doble hebra con un solo extremo — reparable solo por recombinación. Una célula normal, con un alelo BRCA bueno, se las arregla; la célula tumoral muere. Dos defectos, inocuos cada uno por separado, son letales juntos: el fármaco mata por letalidad sintética y respeta las demás células del paciente.
Proposición 3.14 (La recombinación como herramienta)
Las recombinasas específicas de sitio cortan y vuelven a unir el ADN en secuencias cortas definidas, sin búsqueda de homología ni síntesis: la enzima Cre del fago P1 actúa sobre sitios loxP de , y la enzima Flp de la levadura sobre sitios FRT. Dos sitios en la misma orientación sobre una molécula escinden el ADN que hay entre ellos en forma de círculo; en orientaciones opuestas lo invierten; y sitios situados en dos moléculas intercambian sus flancos. Un gen flanqueado por sitios loxP (“flanqueado por lox”) solo se suprime en las células donde se expresa la Cre, desde un promotor que elige quien experimenta, o en el momento que elija si la Cre se activa con un fármaco: así es como se estudia en el hígado adulto, o solo en una neurona, un gen esencial para el embrión (Capítulo 6). La recombinación homóloga de la propia célula es lo que toman prestado el direccionamiento génico y la edición dirigida por CRISPR para escribir una secuencia elegida en un lugar elegido.
Observación 3.15 (Reparación y envejecimiento)
Las células que no logran reparar acumulan mutaciones, entran en senescencia o mueren; los defectos heredados de la reparación (el síndrome de Werner, una helicasa; el síndrome de Cockayne, la reparación acoplada a la transcripción; la ataxia telangiectasia, ATM) causan rasgos de envejecimiento prematuro, y el recuento de mutaciones somáticas de los tejidos normales sube linealmente con la edad a razón de unas decenas de mutaciones por célula y año. Si el daño acumulado causa el envejecimiento ordinario, o simplemente lo acompaña, no está zanjado; que la capacidad de reparar sea un determinante de la longevidad entre especies — las especies más longevas reparan más — está bien respaldado.
3.5 Ejercicios
Ejercicio 3.1 ★
Clasifíquense estas lesiones como espontáneas o ambientales y nómbrese la vía de reparación de cada una: un uracilo en el ADN; un dímero de timina; una 8-oxoguanina; un mal apareamiento G–T detrás de la horquilla; una rotura de doble hebra en G1.
Solución
Solución de Ejercicio 3.1.
Uracilo: espontánea (desaminación de la C), reparación por escisión de bases por la uracilo-ADN-glicosilasa. Dímero de timina: ambiental (UV), reparación por escisión de nucleótidos. 8-oxoguanina: espontánea (oxidación), reparación por escisión de bases por la glicosilasa de la 8-oxoG. Mal apareamiento G–T detrás de la horquilla: error de replicación, reparación de errores de apareamiento. Rotura de doble hebra en G1: ambiental (radiación) o espontánea; unión de extremos no homólogos, ya que no hay cromátida hermana disponible.
Ejercicio 3.2 ★
¿Por qué la reparación por escisión de nucleótidos no necesita una enzima específica de cada tipo de lesión, mientras que la reparación por escisión de bases necesita una glicosilasa para cada uno?
Solución
Solución de Ejercicio 3.2.
La escisión de nucleótidos reconoce una propiedad física común a todas las lesiones voluminosas — la deformación de la hélice, o una ARN-polimerasa detenida — y retira un parche que contiene lo que la causara. Las lesiones pequeñas (uracilo, 8-oxoG, bases alquiladas) apenas deforman la hélice, de modo que han de reconocerse por su química, una glicosilasa por cada tipo de base errónea.
Ejercicio 3.3 ★
Enúnciese el problema de la discriminación de hebra en la reparación de errores de apareamiento y cómo lo resuelve E. coli. ¿Qué ocurriría en un mutante dam, que no metila ningún sitio GATC?
Solución
Solución de Ejercicio 3.3.
Un mal apareamiento consta de dos bases normales, y solo la de la hebra nueva es la equivocada; el sistema tiene que saber cuál es la hebra nueva. E. coli marca la hebra parental con grupos metilo en los GATC, que a la hebra nueva le faltan durante unos minutos; MutH muerde la hebra no metilada. En un mutante dam ninguna hebra está metilada: MutH muerde cualquiera de las dos, la reparación quita la base correcta tan a menudo como la equivocada — y fija así como mutaciones la mitad de los errores (una mutadora) — y las mordeduras en ambas hebras en sitios GATC cercanos producen roturas de doble hebra.
Ejercicio 3.4 ★
Una célula recibe de rayos X. ¿Cuántas roturas de doble hebra sufre, aproximadamente, y cuántos focos de -H2AX cabría contar una hora después? ¿Por qué menos al cabo de seis horas?
Solución
Solución de Ejercicio 3.4.
Unas roturas de doble hebra. Al cabo de una hora la mayoría están unidas: con una semivida cercana a , unos focos. A las seis horas casi todas se han reparado (), y solo quedan unas pocas roturas persistentes y complejas.
Ejercicio 3.5 ★★
Con la Proposición 3.2, calcúlense la tasa de mutación por par de bases y el número de mutaciones nuevas por genoma diploide y división en (a) una célula normal, (b) una célula sin reparación de errores de apareamiento, (c) una célula cuya polimerasa ha perdido la exonucleasa. ¿Cuál es la mutadora más peligrosa?
Solución
Solución de Ejercicio 3.5.
(a) ; mutaciones por división. (b) Sin reparación de errores de apareamiento, ; por división. (c) Sin corrección de pruebas, ; por división. La mutante en reparación de errores de apareamiento es la más peligrosa, mil veces por encima de lo normal.
Ejercicio 3.6 ★★
Los sitios abásicos aparecen a razón de por célula y día y se reparan con una semivida de . Úsese el Teorema 3.8 para hallar el número estacionario de sitios abásicos de una célula. Si un fármaco frena la reparación diez veces, ¿cuál es el nuevo estado estacionario, y con cuántos sitios se encontraría una horquilla que copia el genoma en ?
Solución
Solución de Ejercicio 3.6.
; ; sitios abásicos presentes en cada instante. Con la reparación diez veces más lenta, . La horquilla pasa una vez por cada locus y encuentra allí las lesiones presentes en ese momento; promediado sobre el genoma encuentra unos de ellos — unos en condiciones normales y con el fármaco.
Ejercicio 3.7 ★★
En G2 una rotura puede repararse por NHEJ (semivida ) o por HR (semivida ), y ambas están disponibles. ¿Qué fracción de las roturas va por HR? ¿Cuál es la semivida de las roturas? ¿Por qué es la HR la vía que importa, de todos modos, en las horquillas de replicación colapsadas?
Solución
Solución de Ejercicio 3.7.
, ; fracción de HR, ; semivida, . Una horquilla colapsada da una rotura de un solo extremo: no hay un segundo extremo que la NHEJ pueda unir, de modo que solo la recombinación con la hermana puede restaurar la horquilla — y es, en todo caso, la única vía exacta.
Ejercicio 3.8 ★★
Predíganse el comportamiento de los microsatélites, el espectro de tumores y la sensibilidad al sol de un paciente con (a) síndrome de Lynch, (b) xerodermia pigmentosa del grupo A, (c) la variante XP-V sin Pol .
Solución
Solución de Ejercicio 3.8.
(a) Lynch: microsatélites inestables (las longitudes difieren entre células del tumor), cánceres colorrectal, de endometrio, gástrico y de ovario, y respuesta normal al sol. (b) XP-A: microsatélites estables, quemaduras extremas con una exposición mínima, cánceres de piel y de ojo en la infancia y, en este grupo, degeneración neurológica progresiva. (c) XP-V: microsatélites estables, reparación por escisión normal, de modo que la quemadura es más leve, pero los dímeros que escapan a la escisión los sortean polimerasas propensas al error — cánceres de piel, de aparición más tardía que en el grupo A.
Ejercicio 3.9 ★★
Dos sitios loxP en la misma orientación flanquean el exón 3 de un gen; la Cre se expresa desde un promotor activo solo en el hígado desde el nacimiento. Descríbase el genotipo de las células hepáticas y de las neuronas en el adulto, y qué ocurre si en cambio los sitios se colocan en orientaciones opuestas.
Solución
Solución de Ejercicio 3.9.
Células hepáticas: la Cre ha escindido el exón 3 de los dos alelos (como un círculo que se pierde), de modo que el gen está inactivo en todos los hepatocitos desde el nacimiento — una supresión específica del hígado. Neuronas: sin Cre, los alelos flanqueados por lox están intactos y son funcionales. Orientaciones opuestas: la Cre invierte el exón y lo vuelve a invertir indefinidamente, de modo que en cualquier momento cerca de la mitad de las células llevan el exón invertido, no funcional — un mosaico, no una deleción limpia.
Ejercicio 3.10 ★★★
Explíquese por qué la respuesta SOS enciende los genes de reparación antes que las polimerasas propensas al error, usando las afinidades de LexA por sus operadores, y por qué una bacteria que careciera del todo de las polimerasas propensas al error podría estar sin embargo en desventaja en un paciente tratado con antibióticos.
Solución
Solución de Ejercicio 3.10.
A medida que LexA se corta, su concentración baja poco a poco. Los operadores que unen LexA con poca fuerza quedan libres con una caída pequeña — uvrA, uvrB, recA —, de modo que la reparación exacta empieza primero; los operadores de sulA y de las polimerasas propensas al error unen LexA con fuerza y solo quedan libres cuando ya casi no queda, es decir, cuando el daño ha persistido mucho tiempo. Una bacteria sin las polimerasas propensas al error moriría en las horquillas bloqueadas por lesiones que no pudiera sortear y, sin mutagénesis inducida, desarrollaría resistencia al antibiótico mucho más despacio — una desventaja para la bacteria y una ventaja para el paciente; por eso se estudian inhibidores de la respuesta SOS.
Ejercicio 3.11 ★★★
Un inhibidor de PARP mata las células tumorales deficientes en BRCA pero no las células normales del paciente. Expóngase la cadena causal y predíganse después dos maneras en que un tumor podría hacerse resistente al fármaco y cómo se detectaría cada una.
Solución
Solución de Ejercicio 3.11.
Cadena: PARP inhibida las roturas de hebra sencilla persisten una horquilla de replicación convierte cada una en una rotura de doble hebra de un solo extremo su reparación exige recombinación homóloga la célula tumoral, sin BRCA, no puede uniones erróneas, pérdida de cromosomas, muerte. Las células normales, con un alelo funcional, recombinan y sobreviven. Resistencia: (1) una segunda mutación de BRCA que restaure el marco de lectura y dé una proteína que funcione — se detecta secuenciando el tumor o el ADN tumoral circulante en sangre, y por el regreso de los focos de Rad51 tras la irradiación; (2) la pérdida de las proteínas que bloquean la resección de extremos (53BP1–escudina), que restaura en parte la recombinación sin BRCA1 — se detecta por su ausencia en la tinción y por los focos de Rad51 recuperados; también mutaciones de PARP1 que impiden que quede atrapada en el ADN, o bombas de expulsión del fármaco, detectadas por secuenciación y por expresión respectivamente.
Ejercicio 3.12 ★★★
La conversión génica en un entrecruzamiento da tétradas . Dibújese (o descríbase) una unión de Holliday con un heterodúplex que abarque un marcador, y muéstrese cómo la reparación del heterodúplex en un sentido da y en el otro , y cómo la ausencia de reparación da una espora que es ella misma heterocigótica (una segregación posmeiótica). ¿Por qué la conversión se limita a los marcadores próximos al entrecruzamiento?
Solución
Solución de Ejercicio 3.12.
Dos dúplex homólogos, uno con y el otro con , intercambian hebras sencillas a lo largo del marcador: cada uno tiene ahora una hebra de cada progenitor en ese tramo — un heterodúplex con un mal apareamiento . Si la reparación de errores de apareamiento convierte el mal apareamiento del dúplex invadido en , tres cromátidas llevan y una : ; convertido en : ; si se deja sin reparar, la cromátida segrega y en la primera mitosis posterior a la meiosis y da dos esporas hijas distintas (segregación posmeiótica, en un asca de ocho esporas). El tramo de heterodúplex es solo de unos centenares a unos miles de pares de bases alrededor de la rotura iniciadora, de modo que solo pueden convertirse los marcadores que caen dentro y estos son, por construcción, vecinos del entrecruzamiento.
3.6 Problema: un día en la vida de un genoma
Problema 3.1
Problema de fin de semana — el daño diario de una célula humana contado, la escalera de la fidelidad multiplicada, una dosis de sol seguida hasta la horquilla en una célula normal y en otra deficiente en reparación, una dosis de rayos X repartida entre dos vías de reparación y la debilidad de un tumor convertida en fármaco, hasta llegar al número de dímeros que encuentra la horquilla, a la tasa de mutación por base y a la fracción de roturas que repara la recombinación
Datos: una célula humana diploide tiene bp, de los cuales el codifican proteína. Daño espontáneo por día: depurinaciones, desaminaciones de citosina, roturas de hebra sencilla. Fidelidad: polimerasa , la corrección de pruebas deja de los errores, la reparación de errores de apareamiento . Un baño de sol deja dímeros de pirimidina por célula de piel; la reparación por escisión tiene una semivida de en condiciones normales y de en la xerodermia pigmentosa; una horquilla llega después; el salto translesión de un dímero causa una mutación con probabilidad . Los rayos X producen roturas de doble hebra por gray; semivida de la NHEJ, ; semivida de la HR, .
Parte I — Días ordinarios.
- ¿Cuántas lesiones espontáneas sufre la célula por día, y por año? Compárese con el tamaño del genoma.
- Calcúlense la tasa de mutación por par de bases y división y el número esperado de mutaciones nuevas por división.
- ¿Cuántas de ellas caen en secuencia codificante de proteína? A lo largo de las aproximadamente divisiones que van del cigoto a una célula de la piel adulta, ¿cuántas mutaciones codificantes lleva una célula de la piel solo por la replicación?
- Una célula sin reparación de errores de apareamiento: ¿tasa de mutación y mutaciones por división? Un microsatélite resbala una vez de cada divisiones sin reparación de errores de apareamiento y una de cada con ella. En un tumor de células derivadas a lo largo de divisiones, ¿cuántas células llevan un alelo resbalado en un microsatélite dado en cada caso? (Estímese con tasa divisiones células.)
- La desaminación de la citosina da uracilo; la de la 5-metilcitosina, timina. ¿Cuál se repara, por qué medio, y cuál se convierte en mutación? Relaciónese con el déficit de CpG del Capítulo 1.
- Una guanina oxidada (8-oxoG) se aparea con A durante la replicación. La célula tiene una glicosilasa para la 8-oxoG frente a C, otra para la A frente a 8-oxoG y una hidrolasa que destruye el dGTP oxidado. Explíquese qué previene cada una y qué mutación resulta cuando fallan las tres.
Parte II — Un día al sol.
- Calcúlense las constantes de escisión de la célula normal y de la XP.
- ¿Cuántos dímeros quedan en la horquilla en cada una?
- ¿Cuántas mutaciones causa el baño de sol por célula en cada caso, y cuántas de ellas están en secuencia codificante?
- A lo largo de una infancia de exposiciones de este tipo, ¿cuántas mutaciones codificantes por célula de la piel en cada caso? Compárese con la cifra de la pregunta 3, debida solo a la replicación.
- Unos genes, que suman de secuencia codificante, pueden impulsar un cáncer de piel al mutar. ¿Cuál es la probabilidad, por célula, de que al menos una mutación inducida por el sol caiga en uno de ellos, en el niño con XP? (Úsese una Poisson con la media adecuada.) Con células expuestas, ¿cuántas resultan afectadas?
- Explíquese por qué el problema de las células XP es de la horquilla y no de la lesión misma, y por qué los cánceres aparecen solo en la piel.
Parte III — Una dosis de rayos X.
- Una dosis de : ¿cuántas roturas de doble hebra, y cuántos focos de -H2AX al cabo de una hora si la NHEJ es la única vía (célula en G1)?
- En una célula en G2 operan las dos vías. Calcúlense las constantes de velocidad y la fracción de roturas que repara la HR.
- ¿Cuál es la semivida de las roturas en G2, y cuántas quedan al cabo de una hora?
- Cada suceso de NHEJ altera unos pocos pares de bases en la juntura. Si una juntura cae en secuencia codificante con probabilidad y la alteración estropea entonces el gen con probabilidad , ¿cuántos genes estropea la dosis de por célula en G1?
- Con roturas simultáneas, los extremos pueden unirse mal y dar una translocación. Supóngase que cada uno de los pares de roturas se une mal con probabilidad . ¿Translocaciones esperadas por célula a ? ¿Y a ? ¿Por qué el riesgo escala con el cuadrado de la dosis mientras que el número de roturas escala linealmente?
- La misma dosis de administrada a lo largo de en lugar de en un instante: ¿cuántas roturas hay presentes a la vez (estado estacionario, NHEJ)? ¿Qué implica esto para las translocaciones y para la práctica de fraccionar la radioterapia?
- Una célula sobrevive a una dosis con probabilidad , con para una célula con la reparación intacta y para una sin NHEJ. Calcúlese la supervivencia de cada una a y a , e interprétese .
Parte IV — La debilidad del tumor.
- Una célula tumoral deficiente en BRCA2 repara las roturas solo por NHEJ. Con la pregunta 14, ¿qué fracción de sus roturas de S/G2 se repara ahora de forma inexacta, que una célula normal habría reparado con exactitud? ¿Qué le hace esto a su genoma a lo largo de los años?
- La inhibición de PARP deja sin reparar las roturas diarias de hebra sencilla; el de ellas lo convierten las horquillas en roturas de doble hebra de un solo extremo. ¿Cuántas roturas así por día y célula, y por qué la NHEJ no puede reparar correctamente una rotura de un solo extremo?
- Explíquese por qué las células normales del paciente, heterocigóticas para BRCA2, sobreviven al fármaco.
- Un tumor se hace resistente por una segunda mutación que restaura el marco de lectura de BRCA2. Explíquese, y dígase cómo se detectaría.
- La quimioterapia con un agente alquilante mata las células tumorales a través de la reparación de errores de apareamiento: la enzima intenta reparar las bases alquiladas y desencadena la muerte celular. Predígase el efecto del fármaco sobre un tumor del síndrome de Lynch, que carece de esa reparación.
- Enúnciense los tres resultados: los dímeros que encuentra la horquilla en la célula XP (pregunta 8), la tasa normal de mutación por par de bases (pregunta 2) y la fracción de roturas de G2 que repara la HR (pregunta 14).
Solución
Solución de Problema 3.1.
1. lesiones al día, al año — aproximadamente una por kilobase de genoma y año. 2. por bp; mutaciones por división. 3. mutaciones codificantes por división; a lo largo de divisiones, unas . 4. por bp, mutaciones por división. Células con resbalón: sin reparación, ; con ella, — una diferencia de mil veces, visible como inestabilidad de microsatélites. 5. El uracilo es ajeno al ADN, lo reconoce la uracilo-ADN-glicosilasa y se escinde: se repara. La timina procedente de la 5-metilcitosina es una base normal frente a una G; nada la señala como errónea fuera de la replicación, y se convierte en una mutación CT — el mecanismo que ha empobrecido el genoma en CpG. 6. La glicosilasa de la 8-oxoG retira la base oxidada mientras sigue frente a una C (antes de la replicación); la segunda glicosilasa retira una A mal incorporada frente a la 8-oxoG (después de la replicación, lo que devuelve una oportunidad de reparar la G); y la hidrolasa destruye el dGTP oxidado para que no se incorpore frente a una A. Cuando fallan las tres, la 8-oxoG se aparea con A y la ronda siguiente fija una transversión GCTA. 7. Normal, ; XP, . 8. Normal, ; XP, . 9. Mutaciones, y por célula; codificantes, y . 10. Con exposiciones: mutaciones codificantes (normal) y (XP), frente a por la replicación — el sol domina la carga de mutaciones de la piel incluso en una persona normal. 11. Secuencia codificante, bp; los genes conductores son de ella. Impactos medios, ; . De células, llevan una mutación conductora (niño normal: media , ). 12. Un dímero no es una mutación; solo se convierte en una cuando una horquilla lo copia mediante un salto propenso al error, de modo que las que mutan son las células que se dividen con muchos dímeros sin reparar. La luz ultravioleta solo llega a la piel y al ojo; los tejidos internos no reciben dímeros y, en la XP, son casi normales. 13. roturas; al cabo de solo con NHEJ, focos. 14. , ; fracción de HR, . 15. Semivida, ; al cabo de , roturas. 16. genes estropeados por célula. 17. : pares translocaciones. : . El número de roturas es , pero el número de pares de roturas simultáneas es . 18. , roturas presentes a la vez: pares, translocaciones — doscientas veces menos que la misma dosis en un instante. El fraccionamiento deja que el tejido normal repare entre fracciones y mantiene pocas las roturas simultáneas. 19. Reparación intacta: a y a . Sin NHEJ: y . es la dosis que deja por término medio una lesión letal sin reparar por célula (supervivencia ). 20. El de las roturas de dos extremos de G2 que la HR habría reparado con exactitud pasa ahora por la NHEJ, y toda rotura de horquilla de un solo extremo — que la NHEJ no puede reparar bien en absoluto — se une mal: a lo largo de los años el genoma acumula deleciones, translocaciones y cambios de número de copias, las cicatrices características de los tumores BRCA. 21. roturas de un solo extremo al día. Una rotura de un solo extremo no tiene extremo compañero; la NHEJ solo puede dejarla o unirla a algún extremo no relacionado, y produce una translocación o una pérdida. 22. Un alelo funcional de BRCA2 fabrica proteína suficiente para la recombinación: las células normales reparan sus roturas de horquilla y sobreviven al inhibidor. 23. Un segundo desplazamiento del marco aguas abajo del primero restaura el marco de lectura y da una BRCA2 acortada pero en parte funcional, de modo que la recombinación vuelve y el fármaco deja de matar. Se detecta secuenciando BRCA2 en el tumor resistente o en el ADN tumoral circulante, y funcionalmente por la reaparición de los focos de Rad51 tras la irradiación. 24. La muerte necesita que la reparación de errores de apareamiento actúe sobre las bases alquiladas; un tumor de Lynch, que carece de ella, es tolerante — el fármaco no consigue matarlo (esos tumores se tratan por otros medios, entre ellos la inmunoterapia, a la que los hace sensibles su elevada carga de mutaciones). 25. Unos dímeros en la horquilla en la célula XP; mutaciones por par de bases y división; la HR repara el de las roturas de G2.