Biologie universitaire — 3e année · Bachelor Year 3
3Stabilité du génome : lésions de l’ADN, réparation et recombinaison
Un après-midi sur une plage dépose quelque cent mille lésions chimiques dans l’ADN de chaque cellule de peau exposée au soleil : des thymines voisines soudées en dimères par l’ultraviolet, des bases oxydées, des brins entaillés. Sans le moindre soleil, l’eau tiède de la cellule arrache chaque jour une dizaine de milliers de purines à leur sucre et transforme des centaines de cytosines en uracile. Pourtant le taux de mutation d’une cellule humaine est d’environ un changement pour dix milliards de paires de bases et par division — dans un génome de six milliards, moins d’une mutation nouvelle par division. L’écart entre les dégâts qu’un génome subit et ceux qu’il garde est comblé par la réparation : une douzaine de systèmes enzymatiques patrouillent la double hélice, reconnaissent ce qui ne devrait pas s’y trouver, l’excisent et reconstruisent à partir du brin intact et, quand les deux brins sont rompus, les rejoignent ou recopient le morceau manquant sur une chromatide sœur. Les enfants privés de l’un de ces systèmes — brûlant au premier contact du soleil, ou faisant un cancer du côlon à trente ans — montrent ce que ces systèmes valent. Ce chapitre traite des lésions, des voies de réparation, de la machinerie de recombinaison qui répare les pires cassures et que la méiose emprunte, et de la décision que prend la cellule, quand la réparation échoue, d’arrêter de se diviser ou de mourir.
3.1 Ce qui arrive de fâcheux à l’ADN
Définition 3.1 (Lésions de l’ADN)
Une lésion est toute altération chimique de l’ADN qui l’écarte des quatre bases normales correctement appariées sur un squelette intact. Les lésions spontanées naissent de la chimie de l’eau et du dioxygène : la dépurination, hydrolyse de la liaison entre une purine et son sucre, qui laisse un site abasique (environ par cellule et par jour) ; la désamination, qui transforme la cytosine en uracile, la 5-méthylcytosine en thymine et l’adénine en hypoxanthine (quelques centaines par jour) ; l’oxydation par les espèces réactives de l’oxygène, principalement en 8-oxoguanine, qui s’apparie aussi volontiers à l’adénine qu’à la cytosine ; et les erreurs de réplication, base mal incorporée ou glissement. Parmi les lésions d’origine environnementale figurent le dimère cyclobutanique de pyrimidines et le photoproduit 6-4 que l’ultraviolet forme entre deux pyrimidines voisines ; les bases alkylées dues aux agents alkylants (l’O-méthylguanine s’apparie à la thymine) ; les adduits volumineux dus aux hydrocarbures aromatiques et à l’aflatoxine ; les pontages interbrins dus au cisplatine et aux moutardes azotées ; et les cassures simple brin et double brin produites par les rayonnements ionisants, soit environ cassures simple brin et cassures double brin par cellule et par gray.
Proposition 3.2 (L’échelle de fidélité)
La réplication atteint son taux d’erreur d’environ par paire de bases en trois étapes multiplicatives. La sélection de la base par la polymérase, sur la géométrie et les liaisons hydrogène, se trompe environ une fois sur ; la relecture par l’exonucléase 35 de la polymérase, qui excise une base terminale mal appariée avant l’élongation, en supprime ; la réparation des mésappariements, qui agit derrière la fourche sur le brin néoformé, supprime de ce qui reste. Le produit est le taux observé, et un défaut de l’une ou l’autre correction le multiplie par cent ou par mille : de telles cellules sont mutatrices.
Exemple 3.3 (Lésions contre mutations)
Une cellule humaine de paires de bases qui se divise une fois par jour accumule de l’ordre de – lésions par jour et environ mutation nouvelle par division : moins d’une lésion sur dix mille survit et devient un changement définitif. Les autres sont réparées avant que la réplication ne les lise, et c’est le taux de survie jusqu’à la mutation — et non le taux de dégâts — que la sélection a minimisé. La même arithmétique montre pourquoi le nombre de mutations d’une tumeur ou du sperme d’un père âgé compte des divisions : les mutations qu’une cellule porte sont, au premier ordre, les divisions qu’elle a subies multipliées par l’erreur par division.
3.2 Réparer un brin abîmé
Définition 3.4 (Réparation par excision)
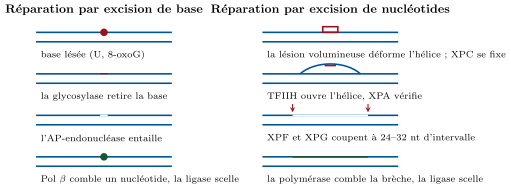
La plupart des lésions n’atteignent qu’un brin et sont réparées en découpant le morceau abîmé et en recopiant l’autre brin. La réparation par excision de base (BER) traite les petites lésions qui ne déforment pas l’hélice : une ADN-glycosylase propre à un type de base fautive (uracile-ADN-glycosylase, glycosylase de la 8-oxoG, et plusieurs autres) bascule la base hors de l’hélice et la détache de son sucre ; une AP-endonucléase entaille le squelette au site abasique ; une polymérase (Pol ) retire le sucre et insère un nucléotide ; une ligase scelle. La réparation par excision de nucléotides (NER) traite les lésions volumineuses qui déforment l’hélice — dimères de pyrimidines, adduits chimiques — sans reconnaître la chimie de la lésion elle-même : la déformation est détectée (par XPC qui balaie le génome, ou par une ARN polymérase bloquée dans la branche couplée à la transcription), l’hélice est ouverte par les sous-unités hélicases de TFIIH, le dommage est vérifié (XPA), deux endonucléases (XPF, XPG) coupent le brin lésé à nucléotides d’intervalle, l’oligonucléotide est libéré, et polymérase et ligase comblent la brèche. La perte de l’une des sept protéines XP cause le xeroderma pigmentosum : extrême sensibilité au soleil, éphélides, et taux de cancer cutané multiplié par mille.
Faits expérimentaux. Cleaver (1968) a cultivé des fibroblastes cutanés de patients atteints de xeroderma pigmentosum, les a irradiés aux ultraviolets et leur a donné de la thymidine radioactive hors de la phase S. Les cellules normales incorporaient le marqueur en de nombreux petits sites — la « synthèse d’ADN non programmée » des rustines de réparation — tandis que les cellules des patients n’en incorporaient presque pas et mouraient à des doses que les cellules normales supportaient : la maladie est un défaut d’excision des dimères. La fusion de cellules de deux patients rétablissait souvent la réparation dans l’hybride, chacune fournissant ce qui manquait à l’autre ; par ce test les patients ont été répartis en groupes de complémentation A à G, un par gène de la voie, des années avant le clonage des gènes. ∎
Définition 3.5 (Réparation des mésappariements)
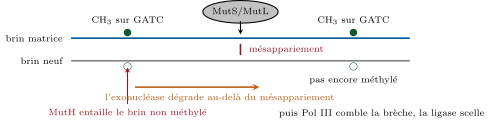
La réparation des mésappariements (MMR) corrige les mauvais appariements et les petites boucles d’insertion ou de délétion qui échappent à la relecture. La protéine MutS (MSH2–MSH6 chez l’homme) reconnaît la déformation d’un mésappariement et, avec MutL (MLH1–PMS2), autorise une exonucléase à dégrader le brin néosynthétisé depuis une entaille voisine jusqu’au-delà du mésappariement ; la brèche est ensuite comblée par une polymérase. La difficulté est la discrimination des brins : un mésappariement comporte deux bases et une seule est fautive. Chez Escherichia coli le brin neuf est reconnu parce qu’il n’est pas encore méthylé aux sites GATC, que la méthylase Dam marque quelques minutes après la synthèse ; MutH entaille le brin non méthylé. Chez les eucaryotes le brin neuf est reconnu grâce aux entailles entre fragments d’Okazaki et à l’extrémité 3 libre du brin continu. La perte de la MMR multiplie par cent ou par mille le taux de mutation, surtout aux microsatellites — suites d’une courte répétition où la polymérase glisse — dont les longueurs changent d’une cellule à l’autre : c’est l’instabilité des microsatellites. La perte héritée d’un allèle de la MMR constitue le syndrome de Lynch, avec un cancer colorectal chez quelque des porteurs, souvent avant cinquante ans.
Méthode 3.6 (Répartir une maladie de la réparation entre des gènes)
Pour savoir combien de gènes met en jeu un phénotype récessif, avant qu’aucun gène ne soit connu : (1) prendre des lignées cellulaires de patients non apparentés, chacune mutée dans un gène de la voie ; (2) fusionner des paires de lignées en cellules hybrides ; (3) tester la fonction dans l’hybride (ici la synthèse d’ADN non programmée après ultraviolet) ; (4) si l’hybride répare, les deux patients portent des mutations dans des gènes différents (chacun fournit la protéine qui manque à l’autre : ils se complémentent) ; sinon, dans le même gène ; (5) répartir les patients en groupes de complémentation — un par gène. Le nombre de groupes est un minorant du nombre de gènes.
3.3 Réparer un chromosome cassé
Définition 3.7 (Réparation des cassures double brin)
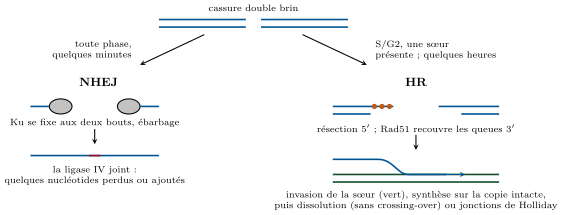
Une cassure double brin sectionne le chromosome et ne laisse aucun brin intact à recopier. Deux voies la réparent. La jonction d’extrémités non homologues (NHEJ) : l’anneau Ku70–Ku80 se fixe sur chaque extrémité, recrute la kinase DNA-PKcs, des nucléases ébarbent les extrémités sortantes, et la ligase IV joint les bouts ; elle fonctionne à toute phase du cycle et en quelques minutes, mais elle perd ou ajoute quelques nucléotides à la jonction et peut joindre les mauvaises extrémités. La recombinaison homologue (HR) : le complexe MRN et des nucléases résèquent les brins 5 pour laisser de longues queues 3 simple brin, recouvertes par RPA puis, avec l’aide de BRCA2, par la recombinase Rad51 ; le filament de Rad51 cherche un duplex homologue — la chromatide sœur, en S et en G2 — l’envahit, et l’extrémité 3 envahissante amorce une synthèse sur la copie intacte. Les molécules jointes peuvent être dissoutes après une courte synthèse (la plupart des réparations mitotiques, sans échange de l’ADN flanquant) ou mûrir en deux jonctions de Holliday à quatre branches, dont la résolution par des endonucléases donne un produit avec ou sans crossing-over. La HR est fidèle parce qu’elle recopie une sœur, mais elle n’est disponible que s’il existe une sœur.
Théorème 3.8 (Charge de lésions, vitesse de réparation et fourche)
Soit des lésions d’un même type apparaissant à la vitesse constante par cellule et par heure et retirées par une réparation du premier ordre de constante (demi-vie ). Le nombre de lésions obéit à , de sorte qu’à l’état stationnaire
et qu’une impulsion de lésions délivrée en en laisse lorsqu’une fourche de réplication arrive au temps . Si deux voies se disputent la même lésion avec les constantes et , chaque lésion est réparée par la première avec la probabilité et la demi-vie globale vaut . Le nombre de lésions qui atteignent la fourche suit une loi de Poisson de moyenne , de sorte que la probabilité qu’aucune n’y parvienne vaut .
Démonstration. L’état stationnaire est là où . Pour l’impulsion, et l’équation s’intègre en . Avec deux voies, la vitesse de perte est ; sur un court intervalle une lésion donnée est retirée par la voie 1 avec la probabilité et par la voie 2 avec , donc la probabilité conditionnelle que son retrait, lorsqu’il a lieu, soit le fait de la voie 1 vaut . Des lésions indépendantes survivant chacune avec la probabilité donnent un comptage binomial, poissonnien à la limite de nombreuses lésions et d’une faible survie, et la probabilité poissonnienne de zéro vaut . ∎
Exemple 3.9 (Pourquoi le xeroderma est une maladie de la fourche)
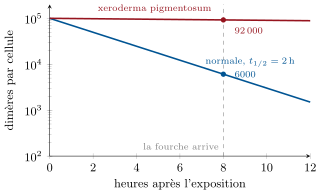
Une dose de soleil laisse dimères de pyrimidines dans un kératinocyte. Avec une demi-vie d’excision de nucléotides de () et une fourche qui arrive au bout de , dimères sont encore là pour être recopiés ; avec la réparation quasi nulle d’une cellule XP (), il y en a . Chaque dimère rencontré par la fourche est contourné par une synthèse translésionnelle (plus bas), infidèle : la charge de mutations du patient par division est quinze fois la normale, et les cancers cutanés suivent dès l’enfance. Le seul remède efficace est de maintenir petit — l’évitement total des ultraviolets.
Faits expérimentaux. Holliday (1964) a proposé la jonction à quatre branches pour expliquer une énigme de la génétique des champignons : dans un croisement, une tétrade de spores montrait parfois une ségrégation au lieu du mendélien pour un marqueur, toujours pour des marqueurs proches d’un crossing-over. Son modèle — l’échange de brins isolés entre deux duplex homologues, formant un hétéroduplex que la réparation des mésappariements « corrige » ensuite dans un sens ou dans l’autre (conversion génique) — expliquait à la fois ces rapports étranges et leur association au crossing-over. La jonction elle-même a été vue plus tard au microscope électronique dans des plasmides en recombinaison et dans la structure de la résolvase RuvC qui s’y fixe. ∎
3.4 Tolérance, alerte et décision d’arrêter
Définition 3.10 (Synthèse translésionnelle)
Quand une fourche rencontre une lésion qui n’a pas été réparée, la polymérase réplicative cale. La synthèse translésionnelle (TLS) appelle une polymérase spécialisée, au site actif plus vaste et sans relecture — Pol pour les dimères de pyrimidines, Pol , , et Rev1 pour d’autres lésions — qui insère quelques nucléotides en face de la lésion puis s’efface. Pol place deux adénines en face d’un dimère de thymines, ce qui est généralement juste ; les autres se trompent souvent. La TLS échange la fidélité contre la survie de la fourche, et elle est la source de la plupart des mutations induites par l’ultraviolet. La forme variante du xeroderma pigmentosum (XP-V) a une excision intacte et manque de Pol : les dimères qui échappent à l’excision sont contournés par des polymérases plus infidèles, et les cancers suivent.
Proposition 3.11 (La réponse SOS bactérienne)
Chez E. coli, la recombinase RecA, fixée sur l’ADN simple brin qui s’accumule aux fourches bloquées et aux cassures résèquées, devient une coprotéase qui amène le répresseur LexA à se cliver lui-même. LexA réprime une quarantaine de gènes ; à mesure qu’il disparaît, ils s’allument dans l’ordre de l’affinité de leurs opérateurs : d’abord les gènes d’excision uvrA et uvrB, puis recA lui-même et l’inhibiteur de la division cellulaire sulA (les cellules cessent de se diviser et s’allongent en filaments), et en dernier les polymérases infidèles Pol IV et Pol V, qui contournent les lésions au prix de mutations. Cette réponse graduée tente d’abord la réparation fidèle et ne recourt à la tolérance mutagène que si les dégâts persistent ; les mutations qu’elle induit sont la matière première sur laquelle la résistance aux antibiotiques évolue pendant le traitement.
Définition 3.12 (La réponse aux dommages de l’ADN)
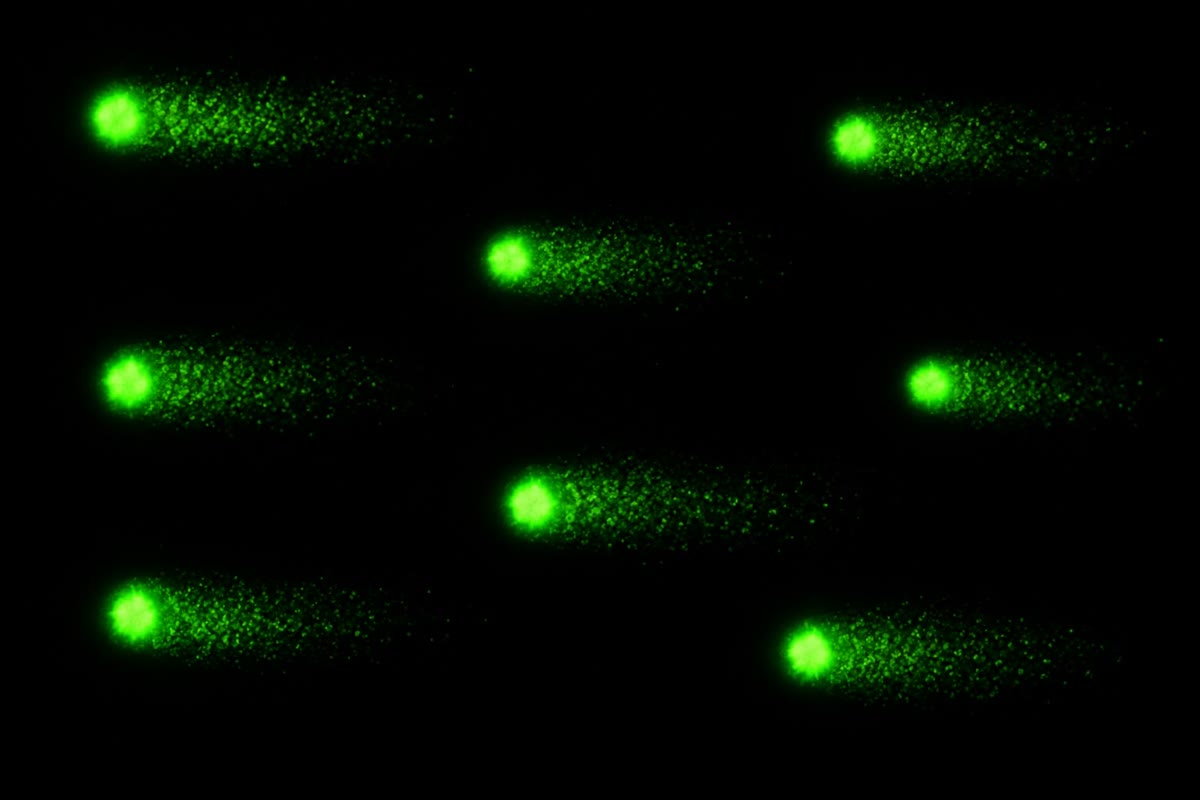
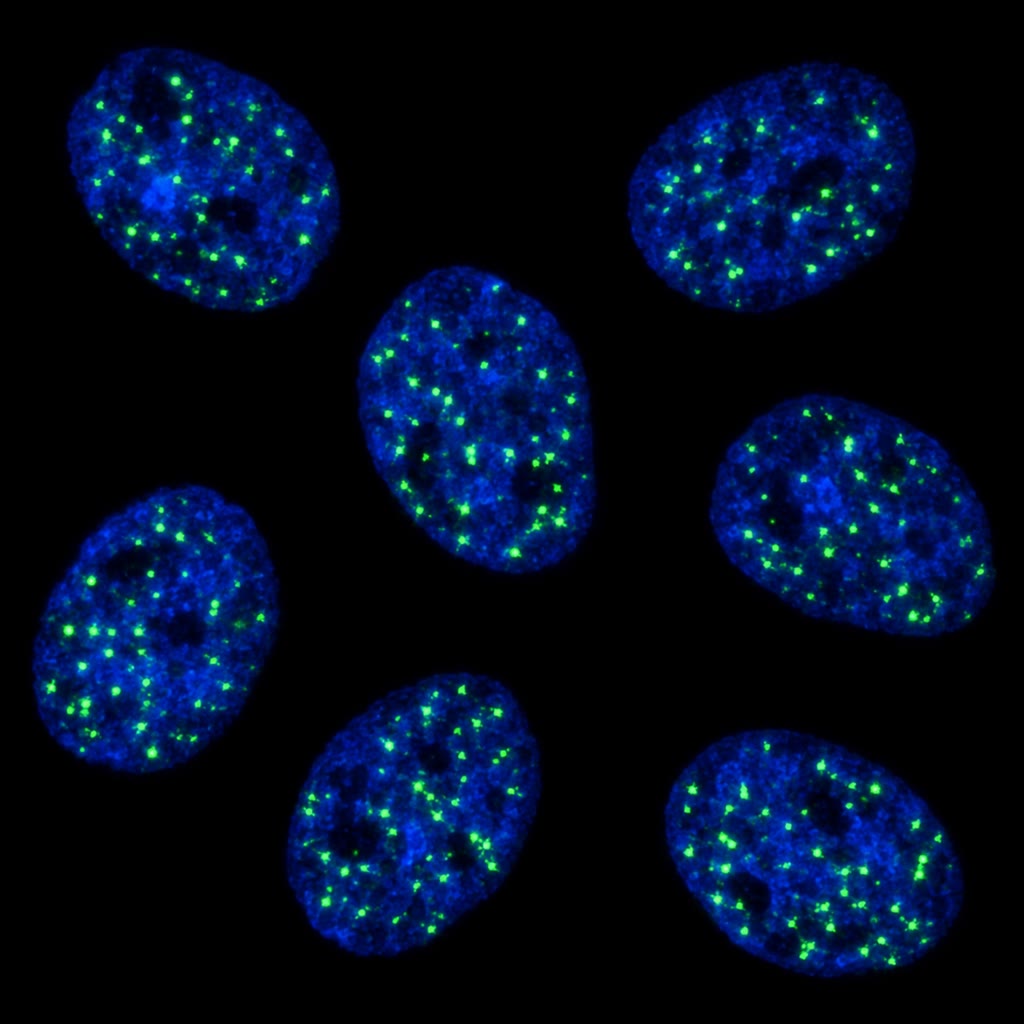
Les eucaryotes signalent les dégâts par deux kinases : ATM, recrutée par le complexe MRN sur les cassures double brin, et ATR, recrutée sur l’ADN simple brin des fourches bloquées. Elles phosphorylent des centaines de cibles. En quelques minutes l’histone H2AX est phosphorylée (-H2AX) sur des mégabases autour de chaque cassure, formant un foyer qui recrute les protéines de réparation et qu’on peut compter au microscope, un foyer par cassure. Les kinases Chk1 et Chk2 arrêtent le cycle cellulaire — les points de contrôle du Chapitre 10 — en inactivant les phosphatases qui commanderaient l’entrée en S ou en M ; et le facteur de transcription p53, stabilisé par phosphorylation, induit l’inhibiteur de kinases dépendantes des cyclines p21 (arrêt durable en G1), des gènes de réparation et, si les dégâts sont lourds ou persistent, les gènes apoptotiques qui tuent la cellule. La réponse achète du temps pour la réparation et, quand la réparation échoue, supprime la cellule plutôt que de la laisser se diviser avec un génome cassé.
Exemple 3.13 (Létalité synthétique : BRCA et PARP)
Les femmes qui héritent d’une copie défectueuse de BRCA1 ou de BRCA2 ont un risque de cancer du sein au cours de la vie de ; les tumeurs naissent de cellules qui ont perdu la seconde copie et ne savent plus faire de recombinaison homologue. Ces cellules réparent leurs cassures double brin par la seule jonction d’extrémités et accumulent des remaniements. Elles acquièrent aussi une faiblesse précise. Les cassures simple brin, quelque par jour, sont réparées par une voie qui a besoin de l’enzyme PARP ; quand un médicament inhibe PARP, les cassures simple brin persistent jusqu’en phase S, où une fourche transforme chacune en une cassure double brin à une seule extrémité — réparable par la seule recombinaison. Une cellule normale, avec un bon allèle BRCA, s’en tire ; la cellule tumorale meurt. Deux défauts, inoffensifs séparément, sont mortels ensemble : le médicament tue par létalité synthétique, et épargne les autres cellules de la patiente.
Proposition 3.14 (La recombinaison comme outil)
Les recombinases site-spécifiques coupent et rejoignent l’ADN à de courtes séquences définies, sans recherche d’homologie ni synthèse : l’enzyme Cre du phage P1 agit sur des sites loxP de , l’enzyme Flp de la levure sur des sites FRT. Deux sites de même orientation sur une même molécule excisent l’ADN qui les sépare sous forme de cercle ; en orientations opposées ils l’inversent ; des sites portés par deux molécules échangent leurs flancs. Un gène encadré de sites loxP (« floxé ») n’est supprimé que dans les cellules où Cre est exprimée, depuis un promoteur au choix de l’expérimentateur, ou au moment que celui-ci choisit si Cre n’est rendue active que par un médicament : c’est ainsi qu’on étudie dans le foie adulte, ou dans le seul neurone, un gène indispensable à l’embryon (Chapitre 6). La recombinaison homologue propre à la cellule est ce que le ciblage de gènes et l’édition dirigée par CRISPR empruntent pour écrire une séquence choisie à un endroit choisi.
Remarque 3.15 (Réparation et vieillissement)
Les cellules qui ne réparent pas accumulent des mutations, entrent en sénescence ou meurent ; les défauts héréditaires de la réparation (syndrome de Werner, une hélicase ; syndrome de Cockayne, réparation couplée à la transcription ; ataxie-télangiectasie, ATM) donnent des traits de vieillissement précoce, et le nombre de mutations somatiques des tissus normaux croît linéairement avec l’âge, au rythme de quelques dizaines de mutations par cellule et par an. Que les dégâts accumulés causent le vieillissement ordinaire, ou l’accompagnent seulement, n’est pas tranché ; que la capacité de réparation détermine en partie la longévité selon les espèces — les espèces qui vivent longtemps réparent davantage — est bien établi.
3.5 Exercices
Exercice 3.1 ★
Classer ces lésions en spontanées ou environnementales et nommer la voie de réparation de chacune : un uracile dans l’ADN ; un dimère de thymines ; une 8-oxoguanine ; un mésappariement G–T derrière la fourche ; une cassure double brin en G1.
Solution
Solution de Exercice 3.1.
Uracile : spontanée (désamination d’un C), réparation par excision de base grâce à l’uracile-ADN-glycosylase. Dimère de thymines : environnementale (UV), réparation par excision de nucléotides. 8-oxoguanine : spontanée (oxydation), réparation par excision de base grâce à la glycosylase de la 8-oxoG. Mésappariement G–T derrière la fourche : erreur de réplication, réparation des mésappariements. Cassure double brin en G1 : environnementale (rayonnement) ou spontanée ; jonction d’extrémités non homologues, puisqu’aucune chromatide sœur n’est disponible.
Exercice 3.2 ★
Pourquoi la réparation par excision de nucléotides n’a-t-elle besoin d’aucune enzyme propre à chaque type de lésion, alors que la réparation par excision de base a besoin d’une glycosylase pour chacun ?
Solution
Solution de Exercice 3.2.
L’excision de nucléotides reconnaît une propriété physique commune à toutes les lésions volumineuses — la déformation de l’hélice, ou une ARN polymérase bloquée — et retire une rustine contenant ce qui l’a causée. Les petites lésions (uracile, 8-oxoG, bases alkylées) ne déforment guère l’hélice, il faut donc les reconnaître par leur chimie : une glycosylase par type de base fautive.
Exercice 3.3 ★
Énoncer le problème de discrimination des brins de la réparation des mésappariements et la façon dont E. coli le résout. Que se passerait-il chez un mutant dam, qui ne méthyle aucun site GATC ?
Solution
Solution de Exercice 3.3.
Un mésappariement est fait de deux bases normales, et seule celle du brin neuf est fautive ; le système doit savoir quel brin est neuf. E. coli marque le brin parental de groupements méthyle aux sites GATC, que le brin neuf n’a pas pendant quelques minutes ; MutH entaille le brin non méthylé. Chez un mutant dam aucun brin n’est méthylé : MutH entaille l’un ou l’autre, la réparation retire la bonne base aussi souvent que la mauvaise — fixant la moitié des erreurs en mutations (un mutateur) — et des entailles sur les deux brins à des sites GATC voisins créent des cassures double brin.
Exercice 3.4 ★
Une cellule reçoit de rayons X. Combien de cassures double brin subit-elle, en gros, et combien de foyers de -H2AX s’attendrait-on à compter une heure plus tard ? Pourquoi moins au bout de six heures ?
Solution
Solution de Exercice 3.4.
Environ cassures double brin. Au bout d’une heure la plupart sont jointes : avec une demi-vie voisine de , environ foyers. Au bout de six heures presque toutes ont été réparées (), ne laissant que quelques cassures persistantes et complexes.
Exercice 3.5 ★★
À l’aide de la Proposition 3.2, calculer le taux de mutation par paire de bases et le nombre de mutations nouvelles par génome diploïde et par division (a) dans une cellule normale, (b) dans une cellule privée de réparation des mésappariements, (c) dans une cellule dont la polymérase a perdu son exonucléase. Laquelle est la mutatrice la plus dangereuse ?
Solution
Solution de Exercice 3.5.
(a) ; mutation par division. (b) Sans réparation des mésappariements ; par division. (c) Sans relecture ; par division. Le mutant de la réparation des mésappariements est le plus dangereux, mille fois au-dessus de la normale.
Exercice 3.6 ★★
Les sites abasiques apparaissent à raison de par cellule et par jour et sont réparés avec une demi-vie de . Utiliser le Théorème 3.8 pour trouver le nombre stationnaire de sites abasiques dans une cellule. Si un médicament ralentit la réparation d’un facteur dix, quel est le nouvel état stationnaire, et combien de sites une fourche rencontrerait-elle si elle copie le génome en ?
Solution
Solution de Exercice 3.6.
; ; sites abasiques présents à un instant donné. Réparation dix fois plus lente : . La fourche passe une fois par chaque locus et y rencontre les lésions présentes à cet instant ; moyenné sur le génome elle en rencontre environ — quelque normalement, sous le médicament.
Exercice 3.7 ★★
En G2, une cassure peut être réparée par NHEJ (demi-vie ) ou par HR (demi-vie ), toutes deux disponibles. Quelle fraction des cassures passe par la HR ? Quelle est la demi-vie des cassures ? Pourquoi la HR est-elle malgré tout la voie qui compte aux fourches de réplication effondrées ?
Solution
Solution de Exercice 3.7.
, ; fraction HR ; demi-vie . Une fourche effondrée donne une cassure à une seule extrémité : il n’y a pas de seconde extrémité à joindre pour la NHEJ, seule la recombinaison avec la sœur peut rétablir la fourche — et c’est de toute façon la seule voie fidèle.
Exercice 3.8 ★★
Prévoir le comportement des microsatellites, le spectre tumoral et la sensibilité au soleil d’un patient atteint (a) du syndrome de Lynch, (b) d’un xeroderma pigmentosum du groupe A, (c) de la variante XP-V dépourvue de Pol .
Solution
Solution de Exercice 3.8.
(a) Lynch : microsatellites instables (les longueurs diffèrent d’une cellule tumorale à l’autre), cancers colorectal, de l’endomètre, gastrique et de l’ovaire, réponse normale au soleil. (b) XP-A : microsatellites stables, coup de soleil extrême à la moindre exposition, cancers de la peau et de l’œil dès l’enfance, et dans ce groupe une dégénérescence neurologique progressive. (c) XP-V : microsatellites stables, excision normale donc coup de soleil plus modéré, mais les dimères qui échappent à l’excision sont contournés par des polymérases infidèles — cancers cutanés, plus tardifs que dans le groupe A.
Exercice 3.9 ★★
Deux sites loxP de même orientation encadrent l’exon 3 d’un gène ; Cre est exprimée depuis un promoteur actif seulement dans le foie et dès la naissance. Décrire le génotype des cellules hépatiques et des neurones chez l’adulte, et ce qui se passe si les sites sont placés en orientations opposées.
Solution
Solution de Exercice 3.9.
Cellules hépatiques : Cre a excisé l’exon 3 des deux allèles (sous forme d’un cercle qui se perd), donc le gène est inactif dans chaque hépatocyte dès la naissance — une invalidation propre au foie. Neurones : pas de Cre, les allèles floxés sont intacts et fonctionnels. Orientations opposées : Cre inverse l’exon et l’inverse de nouveau indéfiniment, de sorte qu’à tout instant la moitié environ des cellules porte l’exon inversé, non fonctionnel — une mosaïque, et non une délétion nette.
Exercice 3.10 ★★★
Expliquer pourquoi la réponse SOS allume les gènes de réparation avant les polymérases infidèles, en s’appuyant sur les affinités de LexA pour leurs opérateurs, et pourquoi une bactérie totalement dépourvue de polymérases infidèles pourrait malgré tout être désavantagée chez un patient traité par antibiotiques.
Solution
Solution de Exercice 3.10.
À mesure que LexA est clivé, sa concentration baisse progressivement. Les opérateurs qui fixent LexA faiblement se libèrent dès une faible baisse — uvrA, uvrB, recA — donc la réparation fidèle commence la première ; les opérateurs de sulA et des polymérases infidèles fixent LexA fortement et ne se libèrent que lorsqu’il a presque disparu, c’est-à-dire lorsque les dégâts persistent depuis longtemps. Une bactérie sans polymérases infidèles mourrait aux fourches bloquées par des lésions qu’elle ne saurait contourner et, faute de mutagenèse induite, acquerrait bien plus lentement la résistance à l’antibiotique — désavantage pour la bactérie, avantage pour le patient ; des inhibiteurs de la réponse SOS sont étudiés pour cette raison.
Exercice 3.11 ★★★
Un inhibiteur de PARP tue les cellules tumorales déficientes en BRCA mais pas les cellules normales de la patiente. Exposer la chaîne causale, puis prévoir deux façons dont une tumeur pourrait devenir résistante au médicament et comment on détecterait chacune.
Solution
Solution de Exercice 3.11.
Chaîne : PARP inhibée les cassures simple brin persistent une fourche de réplication transforme chacune en une cassure double brin à une seule extrémité la réparation exige la recombinaison homologue la cellule tumorale, privée de BRCA, ne le peut pas mauvaises jonctions, pertes de chromosomes, mort. Les cellules normales, avec un allèle fonctionnel, recombinent et survivent. Résistance : (1) une seconde mutation de BRCA qui rétablit le cadre de lecture et une protéine fonctionnelle — se détecte par séquençage de la tumeur ou de l’ADN tumoral circulant dans le sang, et par le retour des foyers de Rad51 après irradiation ; (2) la perte des protéines qui bloquent la résection (53BP1–shieldine), qui rétablit en partie la recombinaison sans BRCA1 — se détecte par leur absence au marquage et par le retour des foyers de Rad51 ; également des mutations de PARP1 qui empêchent son piégeage sur l’ADN, ou des pompes d’efflux, détectées respectivement par séquençage et par expression.
Exercice 3.12 ★★★
La conversion génique au voisinage d’un crossing-over donne des tétrades . Dessiner (ou décrire) une jonction de Holliday dont l’hétéroduplex recouvre un marqueur, et montrer comment la réparation des mésappariements de cet hétéroduplex donne dans un sens, dans l’autre, et comment l’absence de réparation donne une spore elle-même hétérozygote (une ségrégation post-méiotique). Pourquoi la conversion est-elle cantonnée aux marqueurs voisins du crossing-over ?
Solution
Solution de Exercice 3.12.
Deux duplex homologues, l’un porteur de et l’autre de , échangent des brins isolés en travers du marqueur : chacun a désormais un brin de chaque parent sur ce tronçon — un hétéroduplex portant un mésappariement . Si la réparation des mésappariements convertit le mésappariement du duplex envahi en , trois chromatides portent et une : ; convertie en : ; laissée non réparée, la chromatide ségrège et à la première mitose après la méiose et donne deux spores filles différentes (ségrégation post-méiotique, dans un asque à huit spores). Le tronçon d’hétéroduplex ne fait que quelques centaines à quelques milliers de paires de bases autour de la cassure initiatrice, de sorte que seuls les marqueurs qui s’y trouvent peuvent être convertis — et ils sont, par construction, voisins du crossing-over.
3.6 Problème : une journée dans la vie d’un génome
Problème 3.1
Problème du week-end — les dégâts quotidiens d’une cellule humaine dénombrés, l’échelle de fidélité multipliée, une dose de soleil suivie jusqu’à la fourche dans une cellule normale et dans une cellule déficiente, une dose de rayons X partagée entre deux voies de réparation et la faiblesse d’une tumeur transformée en médicament, pour finir sur le nombre de dimères que rencontre la fourche, le taux de mutation par base et la fraction des cassures que répare la recombinaison
Données : une cellule humaine diploïde compte bp, dont codantes. Dégâts spontanés par jour : dépurinations, désaminations de cytosine, cassures simple brin. Fidélité : polymérase , la relecture laisse des erreurs, la réparation des mésappariements . Un bain de soleil laisse dimères de pyrimidines par cellule cutanée ; l’excision a une demi-vie de normalement et de dans le xeroderma pigmentosum ; une fourche arrive plus tard ; le contournement translésionnel d’un dimère cause une mutation avec la probabilité . Les rayons X produisent cassures double brin par gray ; demi-vie NHEJ , demi-vie HR .
Partie I — Les jours ordinaires.
- Combien de lésions spontanées la cellule subit-elle par jour, et par an ? Comparer à la taille du génome.
- Calculer le taux de mutation par paire de bases et par division, et le nombre attendu de mutations nouvelles par division.
- Combien d’entre elles tombent en séquence codante ? Sur les quelque divisions qui séparent le zygote d’une cellule de peau adulte, combien de mutations codantes une cellule cutanée porte-t-elle du seul fait de la réplication ?
- Une cellule privée de réparation des mésappariements : taux de mutation et mutations par division ? Un microsatellite glisse une fois sur divisions sans réparation des mésappariements et une fois sur avec elle. Dans une tumeur de cellules issue de divisions, combien de cellules portent un allèle glissé à un microsatellite donné dans chaque cas ? (Estimer par taux divisions cellules.)
- La désamination de la cytosine donne un uracile, celle de la 5-méthylcytosine une thymine. Laquelle est réparée, par quoi, et laquelle devient une mutation ? Faire le lien avec le déficit en CpG du Chapitre 1.
- Une guanine oxydée (8-oxoG) s’apparie à A lors de la réplication. La cellule possède une glycosylase pour la 8-oxoG en face d’un C, une autre pour l’A en face d’une 8-oxoG, et une hydrolase qui détruit le dGTP oxydé. Expliquer ce que chacune prévient et quelle mutation résulte de leur échec commun.
Partie II — Une journée au soleil.
- Calculer les constantes d’excision pour la cellule normale et pour la cellule XP.
- Combien de dimères restent à l’arrivée de la fourche dans chacune ?
- Combien de mutations le bain de soleil cause-t-il par cellule dans chaque cas, et combien d’entre elles sont en séquence codante ?
- Au cours d’une enfance de expositions de ce genre, combien de mutations codantes par cellule cutanée dans chaque cas ? Comparer au nombre dû à la seule réplication de la question 3.
- Environ gènes, totalisant de séquence codante, peuvent déclencher un cancer cutané lorsqu’ils sont mutés. Quelle est la probabilité, par cellule, qu’au moins une mutation induite par le soleil tombe dans l’un d’eux, chez l’enfant XP ? (Utiliser une loi de Poisson de moyenne adéquate.) Avec cellules exposées, combien sont touchées ?
- Expliquer pourquoi le problème des cellules XP est un problème de la fourche et non de la lésion elle-même, et pourquoi les cancers n’apparaissent que sur la peau.
Partie III — Une dose de rayons X.
- Une dose de : combien de cassures double brin, et combien de foyers de -H2AX au bout d’une heure si la NHEJ est la seule voie (cellule en G1) ?
- Dans une cellule en G2 les deux voies fonctionnent. Calculer les constantes de vitesse et la fraction des cassures réparées par la HR.
- Quelle est la demi-vie des cassures en G2, et combien en reste-t-il au bout d’une heure ?
- Chaque événement de NHEJ modifie quelques paires de bases à la jonction. Si une jonction tombe en séquence codante avec la probabilité et que la modification détruit alors le gène avec la probabilité , combien de gènes la dose de détruit-elle par cellule en G1 ?
- Avec cassures simultanées, les extrémités peuvent être mal jointes en une translocation. Supposons que chacune des paires de cassures soit jointe de travers avec la probabilité . Combien de translocations attendues par cellule à ? Et à ? Pourquoi le risque croît-il comme le carré de la dose alors que le nombre de cassures croît linéairement ?
- La même dose de donnée en au lieu d’un éclair : combien de cassures sont présentes à un instant donné (état stationnaire, NHEJ) ? Qu’est-ce que cela implique pour les translocations, et pour la pratique du fractionnement en radiothérapie ?
- Une cellule survit à une dose avec la probabilité , avec pour une cellule à réparation intacte et pour une cellule dépourvue de NHEJ. Calculer la survie de chacune à et à , et interpréter .
Partie IV — La faiblesse de la tumeur.
- Une cellule tumorale déficiente en BRCA2 ne répare ses cassures que par NHEJ. À l’aide de la question 14, quelle fraction de ses cassures de S/G2 est désormais réparée de façon infidèle là où une cellule normale l’aurait réparée fidèlement ? Qu’est-ce que cela fait à son génome au fil des années ?
- L’inhibition de PARP laisse non réparées les cassures simple brin quotidiennes ; d’entre elles sont converties en cassures double brin à une seule extrémité par les fourches. Combien de telles cassures par jour et par cellule, et pourquoi la NHEJ ne peut-elle pas réparer correctement une cassure à une seule extrémité ?
- Expliquer pourquoi les cellules normales de la patiente, hétérozygotes pour BRCA2, survivent au médicament.
- Une tumeur devient résistante grâce à une seconde mutation qui rétablit le cadre de lecture de BRCA2. Expliquer, et dire comment on le détecterait.
- Une chimiothérapie par un agent alkylant tue les cellules tumorales par l’intermédiaire de la réparation des mésappariements : l’enzyme tente de réparer les bases alkylées et déclenche la mort cellulaire. Prévoir l’effet du médicament sur une tumeur de syndrome de Lynch, qui en est dépourvue.
- Énoncer les trois résultats : les dimères rencontrés par la fourche dans la cellule XP (question 8), le taux de mutation normal par paire de bases (question 2) et la fraction des cassures de G2 que répare la HR (question 14).
Solution
Solution de Problème 3.1.
1. lésions par jour, par an — à peu près une par kilobase de génome et par an. 2. par bp ; mutation par division. 3. mutation codante par division ; sur divisions, environ . 4. par bp, mutations par division. Cellules glissées : sans réparation ; avec elle — un facteur mille, visible sous forme d’instabilité des microsatellites. 5. L’uracile est étranger à l’ADN, il est reconnu par l’uracile-ADN-glycosylase et excisé : réparé. La thymine issue d’une 5-méthylcytosine est une base normale en face d’un G ; rien ne la signale comme fautive hors réplication, et elle devient une mutation CT — le mécanisme qui a appauvri le génome en CpG. 6. La glycosylase de la 8-oxoG retire la base oxydée tant qu’elle est encore en face d’un C (avant la réplication) ; la seconde glycosylase retire un A mal incorporé en face d’une 8-oxoG (après la réplication, ce qui rend une chance de réparer le G) ; l’hydrolase détruit le dGTP oxydé pour qu’il ne soit pas incorporé en face d’un A. Lorsque les trois échouent, la 8-oxoG s’apparie à A et le tour suivant fixe une transversion GCTA. 7. Normale ; XP . 8. Normale ; XP . 9. Mutations et par cellule ; codantes et . 10. expositions : mutations codantes (normale) et (XP), contre dues à la réplication — le soleil domine la charge mutationnelle de la peau même chez une personne normale. 11. Séquence codante bp ; les gènes moteurs en représentent . Moyenne des atteintes ; . Sur cellules, portent une mutation motrice (enfant normal : moyenne , ). 12. Un dimère n’est pas une mutation ; il ne le devient que lorsqu’une fourche le recopie par contournement infidèle, de sorte que ce sont les cellules qui se divisent avec beaucoup de dimères non réparés qui mutent. L’ultraviolet n’atteint que la peau et l’œil ; les tissus internes ne reçoivent aucun dimère et, chez un XP, sont presque normaux. 13. cassures ; au bout d’ avec la seule NHEJ, foyers. 14. , ; fraction HR . 15. Demi-vie ; au bout d’ cassures. 16. gène détruit par cellule. 17. : paires translocation. : . Le nombre de cassures est , mais le nombre de paires de cassures simultanées est . 18. , cassures présentes à la fois : paires, translocation — deux cents fois moins que la même dose en un éclair. Le fractionnement laisse le tissu sain réparer entre les séances et maintient peu de cassures simultanées. 19. Réparation intacte : à , à . Sans NHEJ : et . est la dose qui laisse en moyenne une lésion létale non réparée par cellule (survie ). 20. Les des cassures à deux extrémités de G2 que la HR aurait réparées fidèlement passent désormais par la NHEJ, et toute cassure de fourche à une seule extrémité — que la NHEJ ne sait pas réparer correctement — est mal jointe : au fil des années le génome accumule délétions, translocations et changements de nombre de copies, les cicatrices caractéristiques des tumeurs BRCA. 21. cassures à une seule extrémité par jour. Une cassure à une seule extrémité n’a pas d’extrémité partenaire ; la NHEJ ne peut que la laisser ou la joindre à une extrémité étrangère, produisant une translocation ou une perte. 22. Un allèle BRCA2 fonctionnel produit assez de protéine pour la recombinaison : les cellules normales réparent leurs cassures de fourche et survivent à l’inhibiteur. 23. Un second décalage du cadre, en aval du premier, rétablit le cadre de lecture et donne une BRCA2 raccourcie mais partiellement fonctionnelle, si bien que la recombinaison revient et que le médicament ne tue plus. Se détecte par séquençage de BRCA2 dans la tumeur résistante ou dans l’ADN tumoral circulant, et fonctionnellement par la réapparition des foyers de Rad51 après irradiation. 24. La mise à mort exige que la réparation des mésappariements s’attaque aux bases alkylées ; une tumeur de Lynch qui en est dépourvue y est tolérante — le médicament ne parvient pas à la tuer (de telles tumeurs sont traitées autrement, notamment par immunothérapie, à laquelle leur lourde charge mutationnelle les rend sensibles). 25. Environ dimères à la fourche dans la cellule XP ; mutation par paire de bases et par division ; la HR répare des cassures de G2.