Biologie universitaire — 3e année · Bachelor Year 3
11Biologie du cancer
Une tumeur assez grosse pour être palpée, d’un centimètre, contient un milliard de cellules et résulte d’une trentaine de doublements à partir d’une cellule qui a mal tourné — typiquement une décennie de croissance avant que quiconque l’ait su. Derrière cette cellule se tiennent plusieurs mutations, dont chacune a dû survenir dans la même lignée et dont chacune a supprimé l’un des contrôles des deux chapitres précédents : un frein à la division, un déclencheur de mort, une limite au nombre de divisions, l’obligation de rester en place. Le cancer est l’évolution d’une population cellulaire à l’intérieur d’un corps, par mutation et sélection, vers un état qui sert les cellules et tue l’organisme. Ce chapitre traite des gènes qui sont touchés et de ce qu’ils font normalement, de la statistique qui révèle combien de coups sont nécessaires, de la physiologie qu’une tumeur doit acquérir pour dépasser le millimètre et pour se disséminer, des causes qu’on peut éviter, et des traitements — des poisons qui tuent les cellules en division aux anticorps qui libèrent le système immunitaire — que la biologie a rendus possibles, ainsi que de la raison évolutive de leurs échecs si fréquents.
11.1 Ce qu’est un cancer
Définition 11.1 (Tumeur, cancer, caractères distinctifs)
Une tumeur (néoplasme) est un clone de cellules qui a échappé aux contrôles de sa croissance et s’accumule dans un tissu. Elle est bénigne si elle reste confinée et encapsulée, maligne — un cancer — si ses cellules envahissent le tissu voisin et sèment ailleurs des tumeurs secondaires (une métastase), ce qui est ce qui tue. Les cancers sont nommés d’après leur cellule d’origine : les carcinomes viennent des épithéliums ( des cancers humains), les sarcomes du tissu conjonctif, les leucémies et les lymphomes des cellules hématopoïétiques, les gliomes de la glie. Quel que soit le tissu, un clone malin a acquis le même jeu de capacités, les caractères distinctifs du cancer : il prolifère sans signaux de croissance extérieurs et ignore les signaux qui devraient l’arrêter ; il résiste à l’apoptose ; il se divise sans limite, ayant réactivé la télomérase ; il induit des vaisseaux sanguins ; il envahit et métastase ; et, sous tout cela, son génome est instable, il reprogramme son métabolisme vers la glycolyse même en présence de dioxygène (l’effet Warburg), il recrute des cellules inflammatoires qui l’aident, et il échappe au système immunitaire. Chaque caractère est un contrôle du tissu normal mis en échec, et chacun se rapporte à des gènes.
11.2 Les gènes qui sont touchés
Définition 11.2 (Oncogènes et gènes suppresseurs de tumeur)
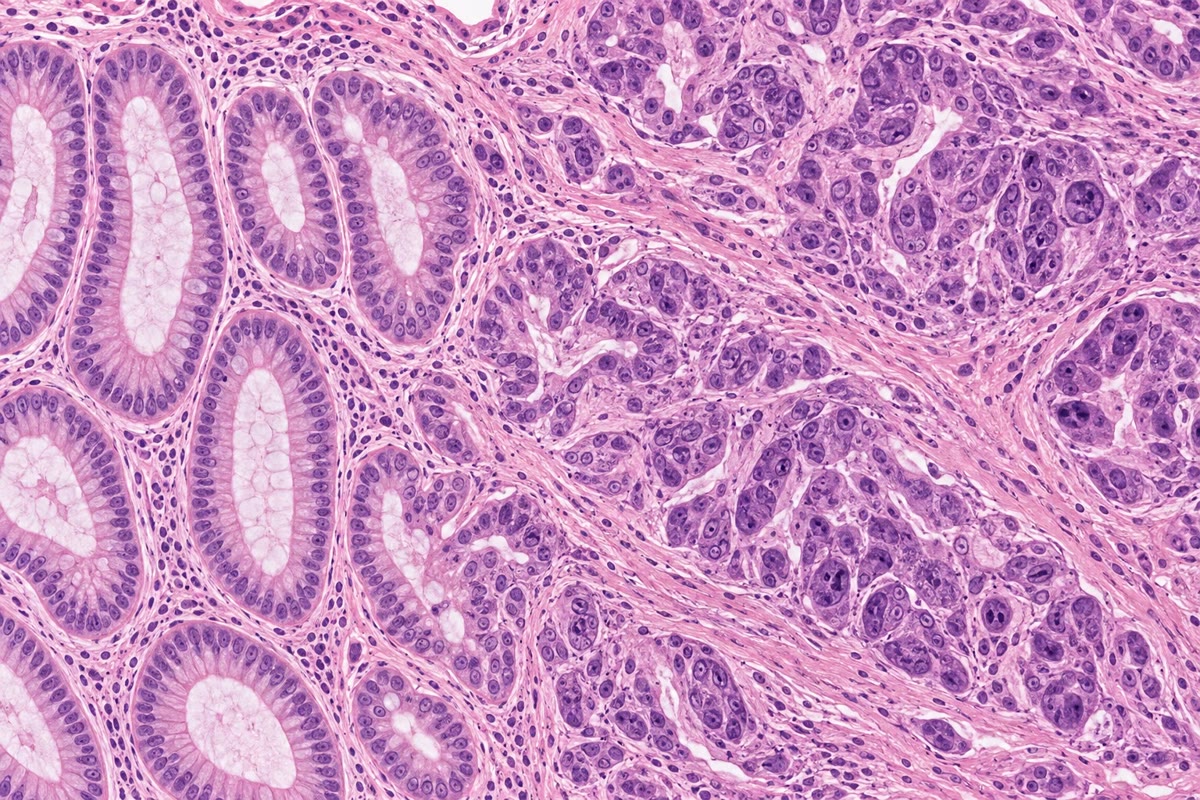
Un proto-oncogène est un gène normal qui favorise la prolifération ou la survie — un facteur de croissance, son récepteur, une protéine de signalisation, un facteur de transcription, une cycline — et un oncogène en est une forme mutante active sans son signal normal : une mutation ponctuelle qui bloque la petite GTPase Ras sous sa forme GTP (la glycine 12 dans un quart de tous les cancers), une amplification du gène du récepteur HER2 ou du facteur de transcription Myc, une translocation qui fusionne BCR à la kinase ABL dans la leucémie myéloïde chronique ou place MYC à côté d’un amplificateur d’anticorps dans le lymphome de Burkitt. Un seul allèle mutant suffit : les oncogènes agissent de façon dominante. Un gène suppresseur de tumeur freine la prolifération ou impose la mort ou la réparation — Rb et p16 au point de restriction, p53, le gardien qui arrête ou tue une cellule lésée, APC dans la voie Wnt du côlon, PTEN, BRCA1 et BRCA2, les gènes de la réparation des mésappariements — et il doit perdre ses deux allèles pour contribuer : deux coups, le premier souvent hérité dans les syndromes de cancer familial, le second somatique. p53 est muté dans la moitié de tous les cancers humains et sa voie est désactivée dans la plupart des autres.
Faits expérimentaux. Rous (1911) a transmis un sarcome de poule par un filtrat acellulaire, un virus, dont l’unique gène transformant, src, s’est révélé chez Varmus et Bishop (1976) être une copie captée d’un gène normal de poule — les oncogènes sont des gènes cellulaires altérés. Weinberg (1982) a transféré l’ADN d’un carcinome de vessie humain dans des cellules de souris en culture, qui ont été transformées ; le fragment responsable était RAS avec un seul changement de base, et ce changement était absent du tissu normal du patient. Knudson (1971) a comparé des enfants atteints de la tumeur oculaire qu’est le rétinoblastome : ceux qui avaient des antécédents familiaux développaient plusieurs tumeurs aux deux yeux, et tôt ; les autres une seule, plus tard — ce qui s’accorde avec des cas familiaux exigeant un événement somatique, les cas sporadiques deux, et donc avec un gène dont les deux copies doivent être perdues. RB a été cloné en 1986 et ses deux allèles étaient bien inactivés dans chaque tumeur. ∎
Théorème 11.3 (Les coups et la courbe d’âge)
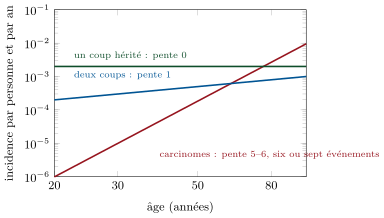
Supposons qu’un cancer exige événements indépendants et limitants dans une même lignée cellulaire, survenant chacun à la vitesse constante par cellule et par an, dans une population de cellules sensibles, avec . La probabilité qu’une cellule donnée ait subi les événements à l’âge vaut alors environ , le risque cumulé dans le tissu environ , et l’incidence — les cas nouveaux par an à l’âge — vaut
une puissance de l’âge d’exposant : une droite de pente en échelle log–log. Pour une personne qui hérite l’un des événements, le même cancer a une incidence , une puissance de moins.
Démonstration. Chaque événement, de vitesse , est survenu au temps avec la probabilité ; les événements sont indépendants, donc les sont tous survenus avec la probabilité , et l’ordre dans lequel ils se sont produits n’importe pas ici. Avec cellules et des événements rares, le nombre espéré de cellules qui ont achevé la suite vaut , et l’incidence en est la dérivée temporelle, . Hériter d’un événement en laisse à survenir : , incidence . Si l’ordre des événements comptait ( seul des ordres menant au cancer), le préfacteur changerait, non l’exposant. ∎
Exemple 11.4 (Lire l’exposant)
L’incidence de la plupart des carcinomes de l’adulte croît comme la cinquième ou la sixième puissance de l’âge — d’environ sur par an à trente ans à sur à quatre-vingts, un facteur pour un facteur en âge, et — ce qui suggère six ou sept événements limitants. L’estimation est grossière : l’expansion d’un clone après chaque coup augmente le nombre de cellules exposées au suivant, de sorte que moins d’événements avec croissance clonale entre eux donnent la même pente, et le nombre de mutations motrices trouvées dans les tumeurs séquencées est de deux à huit. Le rétinoblastome de Knudson illustre exactement le second énoncé du théorème : la maladie sporadique, qui exige deux coups, a une incidence qui croît avec l’âge (pendant les quelques années où les rétinoblastes existent) ; la maladie héréditaire, qui n’en exige qu’un, se présente à un rythme presque constant dès la naissance et frappe tôt et à répétition.
Proposition 11.5 (Les voies qui sont touchées)
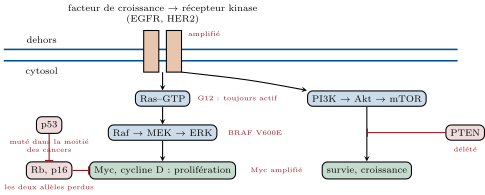
Les centaines de gènes du cancer se rangent en une douzaine de voies, dont chacune est désactivée quelque part par une tumeur. Les voies des facteurs de croissance : un récepteur à activité tyrosine kinase (EGFR, HER2), Ras, la cascade de kinases Raf–MEK–ERK jusqu’au noyau et, en parallèle, PI3K–Akt–mTOR vers la survie et la croissance, freinée par PTEN ; une tumeur en active une, par le gène qu’elle veut. Le frein du cycle cellulaire : cycline D, Cdk4, p16, Rb (Chapitre 10). Le gardien : p53 et ses régulateurs. La mort : Bcl-2. La signalisation du développement : Wnt (APC, -caténine) dans le côlon, Hedgehog dans la peau et le cerveau, Notch dans les lymphocytes T. L’entretien du génome : réparation des mésappariements, BRCA, ATM. La chromatine : les écrivains et les remodeleurs du Chapitre 1, mutés dans un tiers des tumeurs. L’immortalité : le promoteur de la télomérase. Parce qu’une voie est une suite d’étapes, les mutations de gènes différents sont des alternatives — une tumeur à Ras muté a rarement aussi un EGFR muté — et les médicaments dirigés contre une étape peuvent être déjoués par une mutation en aval.
11.3 Une tumeur évolue
Proposition 11.6 (Cancérogenèse en plusieurs étapes)
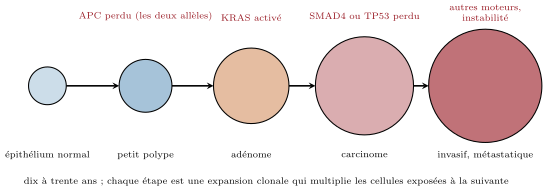
Une tumeur est le produit d’une évolution somatique : la mutation engendre des variants, et la sélection à l’intérieur du tissu favorise ceux qui se divisent plus, meurent moins ou échappent à une contrainte. La séquence colorectale établie par Vogelstein en est le paradigme : la perte d’APC produit un petit polype bénin ; une mutation de KRAS lui permet de devenir un adénome ; la perte de SMAD4 ou de TP53 le convertit en carcinome ; d’autres changements permettent l’invasion. Chaque étape est une expansion clonale qui multiplie les cellules exposées à la suivante. Une tumeur séquencée porte des milliers de mutations, dont une poignée — typiquement deux à huit — sont motrices et ont conféré un avantage sélectif ; les autres sont passagères, emportées dans le clone, et leur spectre est l’archive de ce qui les a causées : CT sur des pyrimidines voisines sous l’effet de l’ultraviolet dans le mélanome, GT dû à la fumée de tabac dans le cancer du poumon, les empreintes des enzymes APOBEC, d’une réparation des mésappariements défaillante, de l’aflatoxine — les signatures mutationnelles. Les tumeurs sont hétérogènes, un arbre ramifié de sous-clones, et le sous-clone qui tue est souvent minoritaire au diagnostic.
Méthode 11.7 (Le test d’Ames)
Pour vérifier si un produit chimique est mutagène, et donc probablement cancérogène : (1) prendre une souche de Salmonella porteuse d’une mutation ponctuelle dans un gène de biosynthèse de l’histidine, incapable de pousser sans histidine ; (2) mélanger le produit à un extrait de foie, dont les enzymes convertissent bien des composés en leurs formes mutagènes actives, comme le ferait le corps ; (3) étaler quelque bactéries sur une gélose sans histidine avec le mélange ; (4) compter les colonies qui poussent — chacune est un révertant chez qui une mutation nouvelle a rétabli le gène ; (5) comparer au taux spontané. Une augmentation des révertants avec la dose signifie que le composé cause des mutations ponctuelles. La plupart des cancérogènes connus sont positifs ; le test est bon marché, prend deux jours, et un composé qui y échoue est examiné plus avant avant d’être fabriqué.
Définition 11.8 (Immortalité et instabilité)
Les cellules somatiques normales n’ont pas de télomérase et comptent leurs divisions dans la longueur de leurs télomères (Chapitre 24) : après une cinquantaine elles entrent en sénescence, et une cellule qui contourne la sénescence en perdant p53 et Rb continue jusqu’à ce que ses télomères soient épuisés et que ses chromosomes fusionnent et se rompent — une crise qui tue la plupart des clones. Le rare survivant a réactivé la télomérase, d’ordinaire par une mutation du promoteur, et il est immortel ; des cancers expriment l’enzyme. La crise laisse des cicatrices : chromosomes fusionnés et rompus, amplifications, délétions, translocations — l’instabilité chromosomique qui, avec la perte du point de contrôle du fuseau et de la réponse de p53 à une mauvaise ségrégation, rend aneuploïdes la plupart des tumeurs solides et les fait produire sans cesse des variants. Une minorité de tumeurs ont au contraire un phénotype mutateur dû à la perte de la réparation des mésappariements, avec un caryotype normal et un taux de mutation ponctuelle mille fois plus élevé.
11.4 La tumeur comme tissu
Proposition 11.9 (Le dioxygène fixe la taille d’une tumeur sans vaisseaux)
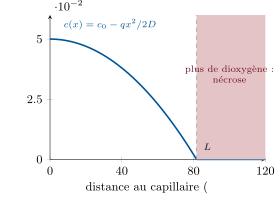
Considérons un tissu qui consomme du dioxygène à la vitesse constante par unité de volume, alimenté par diffusion (de coefficient ) depuis un vaisseau à la paroi duquel la concentration vaut . À une dimension et à l’état stationnaire, , donc et le dioxygène s’épuise à la distance
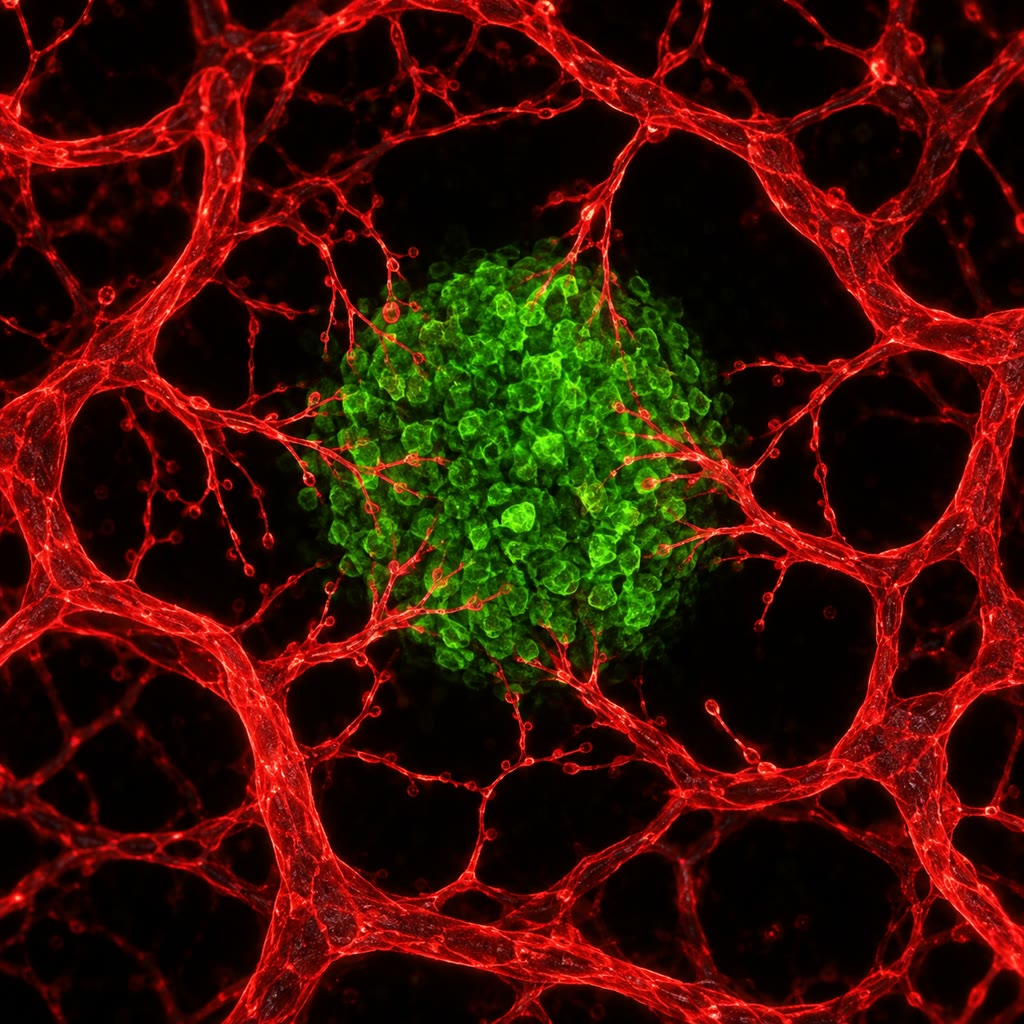
Avec , et (une tumeur qui respire), : aucune cellule ne peut vivre à plus d’une centaine de micromètres d’un capillaire. Un clone sans vaisseaux propres s’arrête donc à un diamètre d’un à deux millimètres, son centre nécrotique et son pourtour vivant. Pour croître davantage il lui faut induire l’angiogenèse — ses cellules hypoxiques stabilisent le facteur de transcription HIF, qui induit le VEGF, qui fait bourgeonner vers elles les cellules endothéliales voisines. Judah Folkman a proposé en 1971 que bloquer cette étape affamerait les tumeurs ; des anticorps anti-VEGF sont aujourd’hui de pratique courante dans plusieurs cancers, même si les tumeurs s’y adaptent.
Démonstration. À l’état stationnaire le flux diffusif doit varier avec exactement aussi vite que le dioxygène est consommé : , c’est-à-dire . Une double intégration avec et à la profondeur où il ne reste rien (pas de flux au-delà) donne après avoir utilisé pour fixer . Les nombres suivent. ∎
Définition 11.10 (Invasion et métastase)
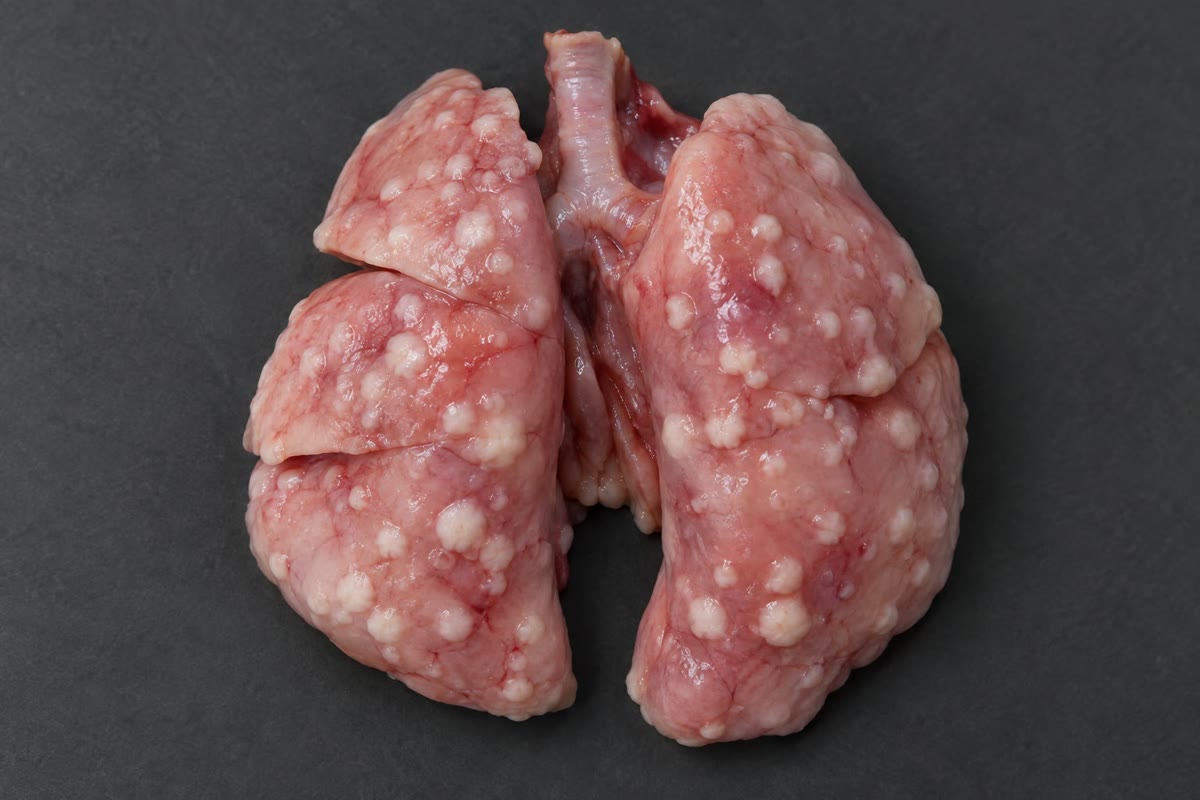
Pour métastaser, une cellule de carcinome doit quitter l’épithélium — perdre ses jonctions et sa polarité et acquérir la motilité, une transition épithélio-mésenchymateuse commandée par des facteurs de transcription qui servent normalement au développement embryonnaire — dégrader la lame basale et la matrice par des protéases sécrétées, franchir la paroi d’un vaisseau sanguin ou lymphatique, survivre dans la circulation (moins d’une sur dix mille y parvient, tuées par le cisaillement, par l’absence d’ancrage et par les cellules tueuses naturelles), se loger dans un lit capillaire d’un autre organe, en sortir et y croître. L’endroit où elle croît n’est pas aléatoire : le cancer du sein va à l’os, au poumon, au foie et au cerveau, celui du côlon au foie, celui de la prostate à l’os — la graine et le terrain de Paget (1889), qu’expliquent en partie le débit sanguin et en partie l’accord entre la cellule et les signaux du tissu. Une cellule disséminée peut rester dormante des années avant de croître, ce qui explique que des cancers récidivent dix ans après une guérison apparente. La métastase cause neuf morts sur dix par tumeur solide, et c’est l’étape la moins comprise.
Proposition 11.11 (Échapper au système immunitaire)
Les mutations d’une tumeur créent des néoantigènes, peptides qu’aucune cellule normale ne présente, et les lymphocytes T cytotoxiques reconnaissent et tuent les cellules tumorales — d’où le fait que les patients immunodéprimés font plus de cancers et que les tumeurs très mutées (mélanome, poumon, côlon déficient en réparation des mésappariements) répondent le mieux à l’immunothérapie. Une tumeur cliniquement visible est une tumeur qui a échappé : en perdant les molécules du CMH qui présentent les peptides, en sécrétant des facteurs suppresseurs, en recrutant des lymphocytes T régulateurs et, surtout, en exprimant PD-L1, qui engage le récepteur inhibiteur PD-1 des lymphocytes T et les éteint, le frein même qui met normalement fin à une réponse immunitaire (Chapitre 16). Les anticorps qui bloquent PD-1 ou PD-L1, ou le frein plus précoce CTLA-4, libèrent les lymphocytes T ; chez une fraction des patients — d’un cinquième à la moitié selon la tumeur — ils produisent des rémissions durables de cancers jusque-là incurables, et leurs effets indésirables sont des auto-immunités, l’autre fonction du frein.
11.5 Causes et traitements
Proposition 11.12 (Les causes)
Le cancer est causé par tout ce qui augmente la vitesse des événements du théorème ou le nombre de cellules exposées. Les cancérogènes chimiques, mutagènes pour la plupart après activation par le foie : les soixante-dix cancérogènes de la fumée de tabac, qui causent un tiers des morts par cancer et multiplient par quinze à vingt-cinq le risque de cancer du poumon ; l’aflatoxine des grains moisis ; l’amiante, qui n’est pas un mutagène mais un irritant chronique. Les rayonnements : l’ultraviolet pour la peau (les dimères du Chapitre 3), les rayonnements ionisants pour les leucémies, la thyroïde et le sein. Les infections, un sixième des cancers dans le monde : les papillomavirus, dont les protéines E6 et E7 détruisent p53 et inactivent Rb et causent presque tous les cancers du col de l’utérus (un vaccin les prévient désormais) ; les virus des hépatites B et C dans le cancer du foie ; le virus d’Epstein–Barr dans des lymphomes ; Helicobacter pylori dans le cancer de l’estomac, par des décennies d’inflammation. Les mutations héritées d’un suppresseur de tumeur, premier coup dès la naissance, dans quelque des cancers. Et le hasard : la plupart des mutations d’une tumeur viennent des erreurs ordinaires de la réplication, de sorte que les tissus qui se divisent le plus — côlon, peau, sang — ont le plus de cancers, et que le risque croît avec l’âge quoi qu’on fasse.
Théorème 11.13 (Pourquoi un médicament échoue et deux peut-être pas)
Soit une tumeur de cellules produite par divisions successives à partir d’une cellule, et soit la vitesse à laquelle apparaît, par division cellulaire, une mutation conférant la résistance à un médicament donné. La probabilité que la tumeur ne contienne aucune cellule résistante au début du traitement vaut alors à peu près
de sorte que pour la résistance préexiste presque à coup sûr. Pour deux médicaments à mécanismes de résistance indépendants, une cellule résistante aux deux apparaît à la vitesse d’environ par division, et : avec et , un seul médicament affronte en moyenne clones résistants, deux médicaments une probabilité de qu’il existe ne serait-ce qu’une cellule doublement résistante.
Démonstration partielle. Croître de à cellules demande environ divisions en tout (un arbre à feuilles a nœuds internes). Si une cellule résistante est produite à chaque division avec la probabilité et que, en première approximation, sa descendance ne meurt ni ne dépasse le reste, le nombre d’événements de résistance suit une loi de Poisson de moyenne , et la probabilité qu’il n’y en ait aucun vaut . Des mécanismes indépendants multiplient les probabilités par division. L’approximation néglige le fait que les mutants précoces laissent des clones résistants plus grands — la distribution complète est celle de Luria et Delbrück, traitée dans le volume de deuxième année — mais la probabilité qu’il n’y ait aucun mutant, qui décide si la tumeur peut être guérie, est exactement le terme de Poisson. ∎
Exemple 11.14 (Les traitements et leur logique)
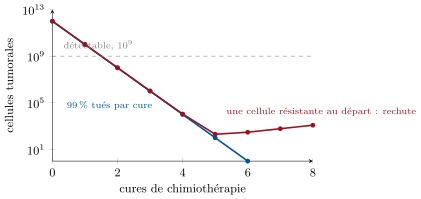
La chirurgie et la radiothérapie retirent ou tuent une tumeur localisée ; le rayonnement tue par cassures double brin, et son fractionnement en doses quotidiennes laisse le tissu sain réparer entre elles (Chapitre 3). La chimiothérapie cytotoxique — agents alkylants, antimétabolites, poisons des microtubules, inhibiteurs des topo-isomérases — tue les cellules en division de toute sorte, les cellules tumorales un peu plus, et obéit à une loi de destruction logarithmique : chaque cure tue une fraction constante, disons , de sorte que six cures ramènent cellules à une, et qu’il faut les mêmes six cures que la tumeur soit grande ou petite ; les cheveux, l’intestin et la moelle du patient, qui se divisent aussi, fixent la dose. La thérapie ciblée s’attaque à une lésion dont la tumeur dépend : l’imatinib bloque la kinase BCR–ABL et a fait de la leucémie myéloïde chronique une maladie chronique au lieu d’une maladie mortelle ; le trastuzumab se fixe sur HER2 ; les inhibiteurs de PARP, les inhibiteurs de Cdk4/6 et le vénétoclax des chapitres précédents exploitent chacun un défaut. L’immunothérapie libère les lymphocytes T. Et le théorème dit comment les employer : en association, tôt, quand est le plus petit — c’est ce que fait la chimiothérapie adjuvante après une chirurgie — et avec des médicaments dont les mécanismes de résistance ne se recouvrent pas. La tumeur est une population qui évolue, et le traitement est une sélection.
Remarque 11.15 (Ce qui a changé)
La moitié des patients chez qui l’on diagnostique un cancer dans un pays riche survivent aujourd’hui dix ans, contre un quart en 1970. Le gain est venu de la prévention (tabac, vaccins contre l’hépatite et le papillomavirus, dépistage des polypes et des lésions du col), d’une détection plus précoce, et de traitements qui découlent de la biologie de ce chapitre — la polychimiothérapie qui guérit la plupart des leucémies de l’enfant et des cancers du testicule, les médicaments ciblés et les immunothérapies. Ce qui n’a pas changé est la maladie métastatique, que la biologie explique mais ne guérit pas encore ; les gains suivants viendront de ce qu’on traitera la tumeur pour ce qu’elle est, une population qui évolue sous la sélection qu’impose le traitement.
11.6 Exercices
Exercice 11.1 ★
Distinguer un oncogène d’un gène suppresseur de tumeur par le mécanisme, par le nombre d’allèles qui doivent changer, et par deux exemples de chaque.
Solution
Solution de Exercice 11.1.
Un oncogène est une version à gain de fonction d’un gène qui favorise la prolifération ou la survie ; un seul allèle mutant suffit (dominant) : RAS (mutation ponctuelle), MYC (translocation, amplification), HER2, BCR–ABL. Un suppresseur de tumeur freine la prolifération ou impose l’arrêt, la mort ou la réparation ; les deux allèles doivent être perdus (récessif à l’échelle de la cellule) : RB, TP53, APC, BRCA1.
Exercice 11.2 ★
Énumérer les caractères distinctifs du cancer et, pour chacun, nommer un gène de ce chapitre ou d’un chapitre précédent dont l’altération le procure.
Solution
Solution de Exercice 11.2.
Prolifération soutenue : RAS, MYC. Insensibilité aux suppresseurs de croissance : RB, CDKN2A (p16). Résistance à la mort : BCL2, TP53. Immortalité réplicative : le promoteur de la télomérase. Angiogenèse : VEGF induit par HIF (perte de VHL). Invasion et métastase : perte de la E-cadhérine, les facteurs épithélio-mésenchymateux. Instabilité du génome : gènes de la réparation des mésappariements, BRCA. Métabolisme dérégulé : MYC, voie PI3K. Échappement immunitaire : PD-L1, perte du CMH. Inflammation pro-tumorale : la signalisation NF-B.
Exercice 11.3 ★
Qu’a observé Knudson à propos du rétinoblastome héréditaire et du rétinoblastome sporadique, et qu’en a-t-il inféré ?
Solution
Solution de Exercice 11.3.
Les enfants ayant des antécédents familiaux développaient plusieurs tumeurs aux deux yeux, et tôt ; les cas sporadiques une seule tumeur, plus tard. Il en a inféré que deux événements étaient nécessaires dans une cellule : les patients familiaux en avaient hérité un et n’avaient besoin que d’un second, somatique (assez fréquent pour survenir dans plusieurs cellules rétiniennes), tandis que les patients sporadiques avaient besoin que les deux surviennent dans une même cellule — rare, tardif, unique. D’où un gène dont les deux copies doivent être perdues : le premier suppresseur de tumeur.
Exercice 11.4 ★
Expliquer le test d’Ames et pourquoi on y ajoute un extrait de foie.
Solution
Solution de Exercice 11.4.
Un mutant de Salmonella exigeant de l’histidine est étalé sans histidine avec le composé à tester ; des colonies n’apparaissent que sur des cellules où une mutation nouvelle a corrigé le défaut, de sorte que leur nombre mesure la mutagénicité. On ajoute un extrait de foie parce que bien des cancérogènes sont inoffensifs tant que des enzymes hépatiques ne les convertissent pas en métabolites réactifs, comme cela se produit dans le corps ; les bactéries n’ont pas ces enzymes.
Exercice 11.5 ★★
L’incidence d’un cancer vaut par an à ans et à ans. Estimer l’exposant de la loi de puissance en l’âge et le nombre d’événements limitants qu’il suggère.
Solution
Solution de Exercice 11.5.
L’incidence croît d’un facteur pendant que l’âge double : , , soit environ sept ou huit événements limitants dans la lecture naïve — moins si l’on admet une expansion clonale entre les coups.
Exercice 11.6 ★★
À l’aide de la Proposition 11.9 avec et , calculer pour un tissu qui consomme et pour une tumeur qui en consomme trois fois plus. Pourquoi une tumeur à croissance rapide devient-elle nécrotique plus tôt ?
Solution
Solution de Exercice 11.6.
: pour , ; pour , . Une tumeur à croissance rapide respire plus vite, épuise le dioxygène sur une distance plus courte, et son centre meurt à une taille moindre.
Exercice 11.7 ★★
Une tumeur de cellules est traitée par un médicament qui en tue par cure. Combien de cures pour la réduire au-dessous d’une cellule ? Pourquoi la tumeur est-elle indétectable après deux cures alors qu’il reste cellules, et qu’est-ce que cela implique pour l’arrêt du traitement ?
Solution
Solution de Exercice 11.7.
exige : quatre cures. Après deux cures il reste cellules — un dixième de millimètre cube, bien en deçà des détectables — de sorte que la tumeur a « disparu » pour tous les examens alors que cent mille cellules subsistent ; le traitement doit se poursuivre pour le nombre de cures prévu, et non jusqu’à la disparition de la tumeur.
Exercice 11.8 ★★
Expliquer pourquoi une mutation d’EGFR et une mutation de KRAS se trouvent rarement dans une même tumeur du poumon, et pourquoi une tumeur traitée par un inhibiteur d’EGFR rechute souvent avec une mutation de KRAS.
Solution
Solution de Exercice 11.8.
Les deux lésions activent la même voie (récepteur Ras ERK) ; une fois l’une présente, l’autre ne confère plus d’avantage et n’est pas sélectionnée. Un inhibiteur d’EGFR bloque le récepteur ; une cellule qui acquiert une mutation de KRAS en aval rétablit le signal alors que le récepteur reste bloqué, et elle est sélectionnée pendant le traitement — une résistance par contournement.
Exercice 11.9 ★★
Les protéines E6 et E7 du papillomavirus inactivent p53 et Rb. Expliquer comment cela entraîne un cancer du col de l’utérus, pourquoi cela prend des décennies, et pourquoi un vaccin administré avant le début de la vie sexuelle le prévient.
Solution
Solution de Exercice 11.9.
E7 libère E2F de Rb, ce qui fait franchir à la cellule épithéliale infectée le point de restriction sans facteurs de croissance ; E6 détruit p53, de sorte que la prolifération indue et les dégâts qu’elle cause ne déclenchent ni arrêt ni apoptose. Deux caractères sont fournis d’un coup, mais les autres — immortalité, invasion, instabilité — exigent d’autres mutations somatiques, qui mettent des décennies à s’accumuler dans les cellules infectées de façon persistante. Le vaccin suscite des anticorps neutralisants contre la capside et empêche l’infection ; administré avant l’exposition, il n’y a jamais de cellule infectée à transformer.
Exercice 11.10 ★★★
Étendre l’argument d’Armitage–Doll pour permettre à chaque coup de faire croître son clone d’un facteur avant le suivant : montrer que l’incidence garde la même puissance de mais un préfacteur multiplié par , et discuter pourquoi le ajusté sur une courbe d’âge est un majorant du nombre de mutations motrices.
Solution
Solution de Exercice 11.10.
Après le -ième coup le clone croît d’un facteur , de sorte que fois plus de cellules sont exposées au coup suivant ; la probabilité de la suite complète dans la lignée issue d’une cellule de départ vaut — pour un constant par coup, le risque cumulé devient à des facteurs d’ordre près, et l’incidence garde la puissance avec un préfacteur fois plus grand. Si les expansions croissent elles-mêmes avec le temps (clones à croissance exponentielle), la courbe se redresse encore, de sorte qu’une pente de est produite par moins de sept mutations motrices : le d’Armitage–Doll est un majorant du nombre de mutations motrices limitantes, et les tumeurs séquencées en montrent de deux à huit.
Exercice 11.11 ★★★
À l’aide du Théorème 11.13, comparer (a) traiter une tumeur de cellules par le médicament A pendant six cures puis par le médicament B pendant six, et (b) donner A et B ensemble dès le début, lorsque . Calculer pour chaque stratégie et expliquer pourquoi l’association précoce est la règle.
Solution
Solution de Exercice 11.11.
(a) Le médicament A seul affronte cellules résistantes préexistantes : ; le clone résistant à A survit et repeuple pendant les dix-huit semaines de A, et lorsque B commence il forme de nouveau une grande population, de sorte que B affronte lui aussi — la séquence échoue deux fois. (b) Ensemble : une cellule doublement résistante apparaît à par division, , . L’association dès le début, quand est le plus petit, est la règle parce que c’est le produit de deux petites vitesses qui rend la résistance improbable.
Exercice 11.12 ★★★
Le paradoxe de Peto : un éléphant a cent fois plus de cellules qu’un homme et vit aussi longtemps, et pourtant il n’a pas plus de cancers. À l’aide du théorème de ce chapitre, dire quelle est l’attente naïve, et proposer deux mécanismes par lesquels les grands animaux auraient pu résoudre le problème (l’éléphant a vingt copies de TP53).
Solution
Solution de Exercice 11.12.
Avec fois plus de cellules et les mêmes et , le risque cumulé serait fois plus élevé — tout éléphant devrait mourir jeune d’un cancer. Ce n’est pas le cas, donc ou doivent différer : vingt copies de TP53 rendent plus forte la réponse apoptotique aux lésions et éliminent les cellules mutantes avant leur expansion (ce qui abaisse le effectif de cette étape) ; les grands animaux ont aussi des taux de mutation par cellule plus bas (meilleure réparation, moins de divisions par cellule et par an, leurs cellules se renouvelant plus lentement), et peuvent exiger davantage de coups (une couche de suppresseurs supplémentaire). La suppression des cancers a évolué avec la taille du corps.
11.7 Problème : l’arithmétique d’une tumeur
Problème 11.1
Problème du week-end — une tumeur poussée à partir d’une cellule et chronométrée jusqu’à sa détection, sa courbe d’âge lue pour en tirer le nombre de coups, son alimentation en dioxygène et son cœur nécrotique calculés, et son traitement planifié contre la certitude de la résistance, pour finir sur les années jusqu’à la détection, l’épaisseur de tumeur vivante autour d’un vaisseau et la probabilité qu’une association guérisse
Données : une cellule tumorale a un volume de ; temps de doublement ; détection à ; charge létale . Courbe d’âge : incidence par an à ans et à ans. Dioxygène : , , dans la tumeur ; dans une tumeur vascularisée les capillaires sont distants de . Traitement : chaque cure tue ; taux de mutation de résistance par division et par médicament ; une cure toutes les trois semaines ; la tumeur repousse entre les cures avec le même temps de doublement.
Partie I — La croissance.
- Combien de cellules dans ? Combien de doublements depuis une cellule ?
- Combien d’années de la cellule fondatrice à la détection ?
- Combien de doublements, et d’années, de la détection à la charge létale ? Comparer les deux intervalles.
- Beaucoup de tumeurs sont détectées à mais ne croissaient que depuis cinq ans. Qu’a-t-il fallu qu’il en soit du temps de doublement au début, ou de la loi de croissance ?
- Une fraction seulement des cellules d’une tumeur se divise à un instant donné (la fraction de croissance), et une fraction meurt. Si les cellules cyclent en mais que la tumeur double en , que dit cela de l’équilibre entre naissances et morts ?
- Pourquoi la même chimiothérapie à destruction logarithmique épargne-t-elle davantage une tumeur à croissance lente qu’une tumeur rapide, et pourquoi la rapide repousse-t-elle malgré tout plus vite entre les cures ?
Partie II — Les coups.
- À partir des deux incidences, calculer l’exposant de la courbe d’âge et le nombre d’événements qu’il implique.
- Si chaque événement survient à par cellule et par an dans cellules sensibles, que prédit le théorème pour le risque cumulé à ans avec votre ? Est-ce plausible ? Que manque-t-il ?
- Recommencer avec une expansion clonale d’un facteur après chacun des premiers coups, en s’aidant de l’Exercice 11.10.
- Une porteuse hérite d’un coup. De quel facteur son incidence à ans est-elle augmentée, si les autres vitesses sont inchangées ? (Comparer et en .)
- Le tabac multiplie le de l’un des événements par . De quel facteur l’incidence monte-t-elle si cet événement est l’un des ; s’il en concerne deux ?
- Expliquer pourquoi arrêter de fumer à cinquante ans abaisse le risque de cancer du poumon au-dessous de celui d’un fumeur qui continue, mais jamais jusqu’à celui d’une personne n’ayant jamais fumé.
Partie III — L’alimentation.
- Calculer la profondeur de pénétration du dioxygène dans la tumeur.
- Un sphéroïde sans vaisseaux : quel est le diamètre maximal pour lequel chaque cellule est oxygénée ? Quelle est l’épaisseur du pourtour vivant d’un sphéroïde de , et quelle fraction de son volume est vivante ?
- Dans une tumeur vascularisée dont les capillaires sont distants de , chaque cellule est-elle oxygénée ? Quelles cellules sont hypoxiques, et pourquoi cela compte-t-il pour la radiothérapie (le dioxygène fixe les dégâts du rayonnement) et pour la sélection des cellules à p53 mutée ?
- Un médicament divise par deux la densité capillaire de la tumeur. Recalculer l’espacement et dire ce qu’il advient des cellules à mi-distance entre vaisseaux.
- Les cellules hypoxiques passent à la glycolyse, qui fait par glucose au lieu de . De quel facteur doivent-elles augmenter leur capture de glucose pour maintenir leur ATP, et comment l’exploite-t-on en imagerie des tumeurs ?
- Expliquer pourquoi un traitement anti-angiogénique seul guérit rarement mais peut aider la chimiothérapie à atteindre la tumeur.
Partie IV — Le traitement.
- Une tumeur de est traitée par un seul médicament. Combien de cures la réduisent au-dessous d’une cellule, en négligeant la repousse et la résistance ?
- Entre les cures (trois semaines) les survivantes repoussent. De quel facteur ? Recalculer la destruction nette par cycle et le nombre de cycles nécessaires.
- Calculer le nombre espéré de cellules résistantes au médicament au début du traitement et la probabilité qu’il n’y en ait aucune.
- Deux médicaments à mécanismes indépendants sont donnés ensemble. Probabilité qu’aucune cellule doublement résistante n’existe au début ? Et pour une tumeur de cellules ?
- Le traitement adjuvant est donné après une chirurgie, quand il reste peut-être cellules non détectées. Recalculer les probabilités pour un et pour deux médicaments, et énoncer la leçon.
- Une immunothérapie suscite des lymphocytes T qui tuent toute cellule présentant un néoantigène. Pourquoi la résistance à cette thérapie est-elle un problème différent de la résistance à un inhibiteur de kinase, et sur quelles tumeurs le théorème suggère-t-il qu’elle marche le mieux ?
- Résumer : les années de la cellule fondatrice à la détection (question 2), l’épaisseur de tumeur vivante autour d’un vaisseau (question 13) et la probabilité que l’association de deux médicaments n’affronte aucune cellule résistante dans une tumeur de (question 22).
Solution
Solution de Problème 11.1.
1. cellules ; doublements. 2. jours, environ ans. 3. cellules : dix doublements de plus, jours, moins de trois ans — le tiers du temps qu’il a fallu pour atteindre la détection. 4. Le temps de doublement du début devait valoir environ jours, ou bien la tumeur croissait plus vite quand elle était petite et a ralenti en grossissant (le schéma habituel, l’alimentation et la place venant à manquer). 5. Un cycle de jours doublerait la population tous les jours ; un temps de doublement de signifie que la croissance nette vaut du taux de naissance : presque chaque cellule née est compensée par une qui meurt, ou bien peu de cellules cyclent — naissances et morts presque équilibrées, la croissance étant la petite différence. 6. Les médicaments tuent les cellules en cycle, de sorte qu’une tumeur dont une faible fraction est en cycle perd une fraction moindre par cure ; mais la tumeur rapide, qui a perdu davantage, repousse aussi entre les cures. Au total ce sont les tumeurs rapides (leucémies, lymphomes, cancer du testicule) que la chimiothérapie guérit. 7. Rapport pour un rapport d’âge : , . 8. : absurde face à un risque au cours de la vie voisin de sur . Il manque : l’expansion clonale qui multiplie les cellules exposées après chaque coup, des taux de mutation relevés par l’instabilité, bien plus de divisions (des cellules souches qui cyclent des décennies) et moins de vraies mutations motrices. 9. Multiplier par donne — encore minuscule avec sept événements ; avec quatre événements et des expansions, , le bon ordre de grandeur. Le tableau vrai est celui de peu de moteurs et de grandes expansions. 10. : l’incidence d’une porteuse à quarante ans vaut des dizaines de milliers de fois celle des cas sporadiques — les cancers héréditaires frappent jeune. 11. Un événement dix fois plus rapide : incidence ; deux : . Le risque observé, de quinze à vingt-cinq fois, suggère que la fumée agit sur plus d’une étape. 12. À l’arrêt, retombe pour les événements qui restent à venir, de sorte que l’incidence cesse de grimper aussi raide ; mais les coups déjà accumulés dans les cellules demeurent, de sorte que les cellules de l’ancien fumeur sont plus près du cancer que celles d’une personne n’ayant jamais fumé, et que l’excès de risque persiste, figé plutôt qu’effacé. 13. . 14. Entièrement oxygéné jusqu’à un diamètre . Un sphéroïde de a un pourtour vivant de : fraction vivante . 15. Les cellules de mi-distance sont à d’un vaisseau, tout juste en deçà de — oxygénées en principe, mais les vaisseaux tumoraux transportent moins de dioxygène et le débit y est intermittent, de sorte que ces cellules sont hypoxiques. Les cellules hypoxiques sont deux à trois fois plus résistantes au rayonnement (il faut du dioxygène pour rendre les dégâts définitifs), et l’hypoxie déclenche une apoptose dépendante de p53, de sorte qu’elle sélectionne les cellules qui ont perdu p53. 16. Diviser la densité par deux écarte les vaisseaux d’un facteur : d’écart, cellules de mi-distance à , au-delà de : elles meurent ou, survivant hypoxiques, deviennent plus agressives et plus angiogéniques. 17. fois plus de glucose. Les tumeurs concentrent donc les analogues du glucose, et une scintigraphie au fluorodésoxyglucose émetteur de positons les fait ressortir. 18. Des tumeurs affamées se réduisent à la taille limitée par la diffusion et persistent, dormantes et hypoxiques, ou détournent des vaisseaux existants ; l’hypoxie sélectionne des clones agressifs. Mais élaguer la vascularisation chaotique d’une tumeur abaisse la pression interstitielle et régularise le débit, de sorte que la chimiothérapie pénètre mieux — l’association agit là où ni l’une ni l’autre n’agit seule. 19. : , cinq cures. 20. jours doublement, repousse ; facteur net par cycle ; : toujours cinq cycles. 21. cellules résistantes attendues ; : la résistance est certaine. 22. ; . À cellules, , . 23. cellules : un médicament , ; deux médicaments , . Traiter quand la population est petite, et traiter par des associations. 24. Les lymphocytes T s’attaquent à beaucoup de néoantigènes à la fois, de sorte qu’aucune mutation isolée ne leur échappe ; échapper exige de perdre la présentation antigénique elle-même (CMH, -microglobuline) ou de réprimer les lymphocytes T, classe d’événements différente et plus rare. La même charge mutationnelle élevée qui rend une tumeur certaine de résister à un inhibiteur de kinase lui donne beaucoup de néoantigènes : les tumeurs déficientes en réparation des mésappariements, celles induites par l’ultraviolet et celles induites par la fumée répondent le mieux. 25. Environ ans jusqu’à la détection ; de la tumeur vivante sur autour d’un vaisseau ; qu’une association de deux médicaments n’affronte aucune cellule résistante dans une tumeur de .