Biología universitaria — segundo año · Bachelor Year 2
24Árboles filogenéticos y reloj molecular
En 1965, dos químicos, Emile Zuckerkandl y Linus Pauling, compararon las secuencias de aminoácidos de la hemoglobina de un puñado de vertebrados y advirtieron algo que ningún anatomista habría podido ver: el número de diferencias entre dos especies era proporcional al tiempo transcurrido desde que sus antepasados se habían separado, tal como lo indicaban los fósiles. Una molécula medía el tiempo. En menos de una década, Carl Woese había usado un solo gen, el ARN de la subunidad pequeña del ribosoma, para dibujar el árbol de toda la vida y encontrar en él un tercer dominio, las arqueas, que ningún microscopio había distinguido de las bacterias. Este capítulo trata de reconstruir la historia a partir del parecido: qué significa un árbol, cómo se construye a partir de caracteres y de distancias, cómo se hace que las secuencias den la hora, y las trampas — convergencia, tasas desiguales, saturación, ramas largas — que debe conocer quien lee árboles.
24.1 Leer un árbol
Definición 24.1 (Filogenia, clado, homología)
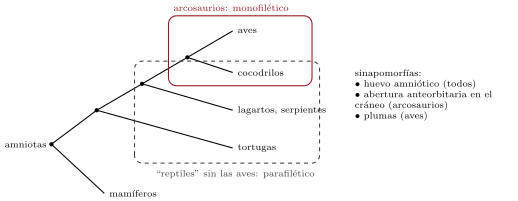
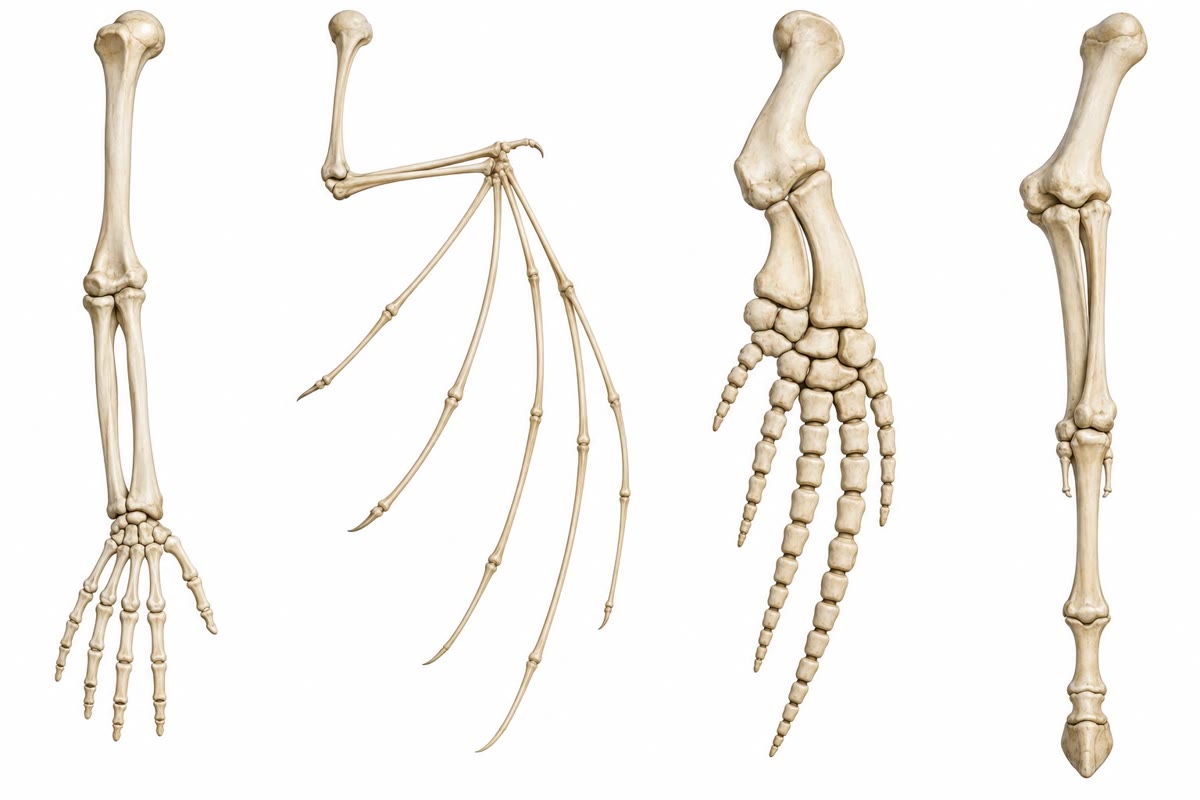
Una filogenia es un árbol cuyas puntas son las especies (o los genes, o los individuos) comparados, cuyos nodos internos son sus antepasados comunes y cuya raíz es el antepasado más antiguo de todos. Solo su orden de ramificación contiene la historia: los nodos pueden girarse libremente, y solo importa el anidamiento. Un clado o grupo monofilético es un antepasado con todos sus descendientes (las aves; los mamíferos; las aves y los cocodrilos juntos); un grupo parafilético es un antepasado al que se le han quitado algunos descendientes (los “reptiles” sin las aves, los “peces” sin los tetrápodos, los “procariotas”); un grupo polifilético reúne descendientes de antepasados distintos por un parecido que adquirieron por separado (los “animales de sangre caliente”). Un carácter compartido por dos especies porque su antepasado lo tenía es una homología (los huesos del ala del murciélago y de la aleta de la ballena); uno que adquirieron de forma independiente es una analogía u homoplasia (las alas de los murciélagos y de las aves en cuanto alas, los ojos en cámara de los vertebrados y de los pulpos). Solo las homologías registran la historia, y entre ellas solo los estados derivados compartidos por un grupo — sus sinapomorfías, el término de Hennig — definen un clado: las plumas definen a las aves; el estado ancestral “sin plumas” no define nada.
24.2 Construir árboles a partir de caracteres
Método 24.2 (Parsimonia)
Se codifican los caracteres (estados morfológicos o posiciones de secuencias alineadas) para cada taxón. Para cada árbol posible, se cuenta el número mínimo de cambios de carácter necesarios para explicar los datos sobre él; el árbol más parsimonioso es el que necesita menos. Se enraíza el árbol con un grupo externo, un taxón que se sabe situado fuera del grupo estudiado. Como el número de árboles no enraizados para taxones es — tres para cuatro taxones, para diez, para veinte —, la búsqueda solo es exhaustiva para conjuntos pequeños y heurística más allá. La confianza se mide mediante el bootstrap: se remuestrean los caracteres con reposición mil veces, se reconstruye el árbol cada vez y se registra con qué frecuencia reaparece cada clado; un clado hallado en el de los remuestreos está bien respaldado; uno hallado en la mitad, no.
Ejemplo 24.3 (Cuatro taxones, cinco sitios)
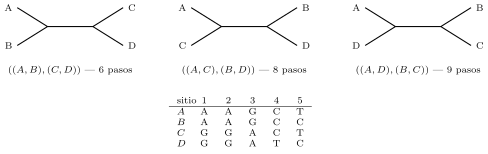
Secuencias , , , . Sobre el árbol , los sitios 1, 2 y 3 cambian una vez cada uno (en la rama interna), el sitio 4 una vez ( en ) y el sitio 5 dos veces ( en y en ): seis pasos. Sobre , los sitios 1–3 necesitan dos cambios cada uno, y los sitios 4 y 5, uno cada uno: ocho. Sobre : nueve. El primer árbol es el más parsimonioso, por dos pasos; los tres sitios que lo respaldan son sus sinapomorfías, y el sitio 5 es una homoplasia sobre él — el mismo cambio ocurrido dos veces, algo habitual en cualquier conjunto de datos real.
24.3 Construir árboles a partir de distancias
Método 24.4 (Agrupamiento por distancias: UPGMA)
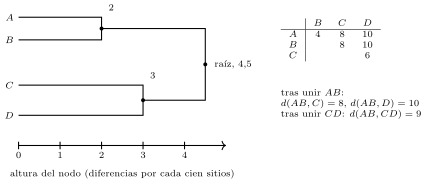
A partir de las distancias por pares entre taxones (diferencias por sitio, corregidas como se indica más abajo), se une el par más próximo en un grupo situado en un nodo de altura igual a la mitad de su distancia; se sustituye el par por el grupo, cuya distancia a cada uno de los demás taxones es la media de las distancias de sus miembros; y se repite hasta que queda un solo grupo. El resultado es un árbol enraizado con todas las puntas a la misma altura — supone una tasa de cambio constante en todas las ramas, un reloj molecular. Cuando las tasas difieren entre linajes, el método agrupa los linajes de evolución rápida sea cual sea su historia; la unión de vecinos, que en cada paso une el par cuya unión acorta más el árbol entero, no supone un reloj y es el método rápido estándar para grandes conjuntos de datos.
Ejemplo 24.5 (UPGMA)
Distancias (en diferencias por cada cien sitios): , , , , , . Se unen y a la altura 2; entonces , , : se unen y a la altura 3; por último, : se unen los dos grupos a la altura . El árbol es , y si la tasa es de sustituciones por sitio por año, la raíz tiene millones de años.
24.4 El reloj molecular
Teorema 24.6 (Las sustituciones como proceso de Poisson, y la corrección de los impactos múltiples)
Si las sustituciones en un sitio se producen a una tasa constante por año, con independencia entre sitios, el número que se acumula a lo largo de un linaje en un tiempo sigue una ley de Poisson de media , y el número esperado que separa dos linajes que divergieron hace años es
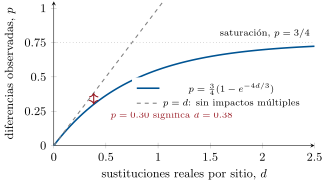
sustituciones por sitio — el reloj molecular. La proporción observada de sitios que difieren es menor que , porque un sitio alcanzado dos veces puede volver a su base original o coincidir por azar; con cuatro bases que cambian a tasas iguales,
la corrección de Jukes–Cantor. A medida que crece , se satura en — dos secuencias aleatorias coinciden en una cuarta parte de sus sitios — y más allá de la corrección amplifica cualquier error de muestreo: un gen que ha cambiado tanto ha dejado de medir el tiempo. Los genes lentos (ARN ribosómico, histonas) datan las ramas profundas; los rápidos (ADN mitocondrial, intrones), las recientes.
Demostración. Sea la probabilidad de que un sitio conserve todavía su base original al cabo de un tiempo . La pierde a una tasa y la recupera, a partir de cualquiera de las otras tres bases, a una tasa : , cuya solución con es . Dos linajes separados por un tiempo total — por simetría, lo mismo que un solo linaje que evoluciona durante — coinciden en un sitio con probabilidad , donde , de modo que ; invirtiendo se obtiene la corrección. El recuento de Poisson se deduce de sucesos constantes e independientes, como en la física de la desintegración radiactiva, y su desviación típica fija la precisión de cualquier fecha: un gen de sitios con sustituciones observadas data una divergencia con una precisión relativa de alrededor de . ∎
Evidencia. Zuckerkandl y Pauling (1965) hallaron que las diferencias entre las hemoglobinas del caballo, el ser humano, la vaca y otras especies eran proporcionales a las edades fósiles de sus separaciones, y propusieron el reloj. Fitch y Margoliash (1967) construyeron un árbol de veinte especies solo a partir del citocromo y recuperaron, con una sola proteína, las agrupaciones clásicas de vertebrados, insectos y hongos. La prueba decisiva del método fue la filogenia experimental de Hillis y sus colaboradores (1992): propagaron el bacteriófago T7 a lo largo de una serie ramificada y conocida de ocho linajes en presencia de un mutágeno, secuenciaron los productos y dieron las secuencias a ciegas a los métodos de construcción de árboles — los métodos de parsimonia, de distancias y de verosimilitud recuperaron todos el árbol verdadero, y la parsimonia reconstruyó las secuencias ancestrales con una exactitud superior al . ∎
Proposición 24.7 (Las trampas del reloj y de los árboles)
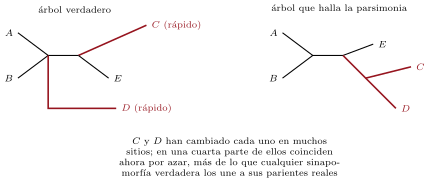
El reloj solo es aproximadamente constante: las tasas difieren entre genes en un factor cien (según la función — la histona H4 ha cambiado dos residuos en mil millones de años, los fibrinopéptidos cambian cada pocos millones), entre sitios dentro de un gen (las terceras posiciones de los codones, los intrones y los bucles cambian más deprisa) y entre linajes (los roedores avanzan más deprisa que los primates, con sus generaciones más cortas y sus tasas metabólicas más altas). Todo reloj necesita, por tanto, una calibración mediante un fósil o un acontecimiento geológico datado, y las fechas llevan el error de Poisson citado y el de la propia calibración. Los árboles tienen sus propias trampas. La atracción de ramas largas: dos linajes que han cambiado mucho cada uno comparten muchos sitios por azar, y la parsimonia los une sea cual sea su historia — el remedio es un muestreo más denso para romper las ramas y un método que modelice las tasas. La convergencia produce falsas sinapomorfías. La separación incompleta de linajes: el árbol de un gen no tiene por qué ser el de las especies cuando las especiaciones se suceden deprisa, porque el polimorfismo ancestral se reparte de forma distinta en cada descendiente — por eso un árbol de especies se construye con muchos genes, no con uno. Y en los procariotas, donde los genes se desplazan lateralmente (Capítulo 3), genes distintos cuentan historias distintas y la historia es una red atravesada por un árbol de genes ribosómicos. La práctica moderna sustituye la parsimonia y las distancias por la verosimilitud: dado un modelo de sustitución (las tasas de cada cambio, su variación entre sitios), se calcula la probabilidad de las secuencias observadas sobre cada árbol con sus longitudes de rama y se elige el árbol que hace más probables los datos; su forma bayesiana da directamente una probabilidad para cada clado. El volumen del tercer año presenta los métodos; aquí basta con saber que todo árbol es una hipótesis con un respaldo medido, no un hecho.
Evidencia. Woese y Fox (1977) compararon el ARN ribosómico de la subunidad pequeña en distintos procariotas y hallaron que los metanógenos estaban tan alejados de las bacterias como cualquiera de ambos grupos lo está de los eucariotas: los tres dominios, confirmados desde entonces por todos los genes de la maquinaria de transcripción y traducción, e invisibles para la morfología. Esos mismos árboles ribosómicos, leídos ingenuamente, situaban los microsporidios, de evolución rápida, en la base de los eucariotas; los genes de tasas más lentas y los modelos que tienen en cuenta la variación de las tasas los desplazaron a los hongos, donde les corresponde — un caso de manual de atracción de ramas largas detectada y corregida. ∎
Ejemplo 24.8 (Datar con un fósil)
Un gen de sitios difiere en el de ellos entre la vaca y la ballena, cuyo antepasado común sitúan los fósiles hace 60 millones de años. Corregida, ; la tasa es por sitio por año. El mismo gen difiere en el entre la ballena y el hipopótamo: , millones de años, con alrededor de un debido al recuento de Poisson de 62 sustituciones y una incertidumbre adicional debida a la fecha del fósil. El resultado molecular de que las ballenas son los parientes vivos más próximos de los hipopótamos, obtenido así en la década de 1990 en contra de todos los árboles anatómicos, lo confirmó el descubrimiento de ballenas primitivas con el astrágalo de tipo hipopótamo que se había predicho — el reloj no solo data; predice lo que deben contener las rocas.
24.5 Ejercicios
Ejercicio 24.1 ★
Defínanse homología, analogía y sinapomorfía, con un ejemplo de cada una entre los miembros, las alas y los ojos de los vertebrados.
Solución
Solución de Ejercicio 24.1.
Homología: un carácter heredado de un antepasado común — el húmero, el radio y el cúbito del ala de un murciélago y de la aleta de una ballena. Analogía: un carácter parecido adquirido de forma independiente — las alas de los murciélagos y de las aves como superficies de vuelo (los huesos son homólogos como miembros anteriores; el ala como tal no lo es), o el ojo en cámara del pulpo y el de los vertebrados. Sinapomorfía: una homología derivada compartida por un clado y que lo define — las plumas para las aves, el huevo amniótico para los amniotas.
Ejercicio 24.2 ★
Clasifíquense como monofiléticos, parafiléticos o polifiléticos: las aves; los reptiles (sin las aves); los peces (sin los tetrápodos); los vertebrados voladores; los mamíferos; los procariotas.
Solución
Solución de Ejercicio 24.2.
Aves: monofilético. Reptiles sin las aves: parafilético. Peces sin los tetrápodos: parafilético (los peces pulmonados están más próximos a nosotros que a la trucha). Vertebrados voladores (murciélagos, aves, pterosaurios): polifilético. Mamíferos: monofilético. Procariotas: parafilético (bacterias y arqueas, dejando fuera a los eucariotas — y las arqueas están más próximas a los eucariotas que a las bacterias).
Ejercicio 24.3 ★
Sobre el árbol , nómbrense el grupo hermano de las aves, el grupo hermano de los mamíferos y el clado más pequeño que contiene a los lagartos y a las aves. ¿Cambia el árbol si se intercambian las posiciones de los cocodrilos y las aves?
Solución
Solución de Ejercicio 24.3.
Grupo hermano de las aves: los cocodrilos. Grupo hermano de los mamíferos: todos los demás amniotas (tortugas, lagartos, cocodrilos y aves juntos). Clado más pequeño que contiene a los lagartos y las aves: (lagartos,(cocodrilos, aves)), los diápsidos sin las tortugas en este árbol. Intercambiar los cocodrilos y las aves en su nodo no cambia nada: un nodo puede girarse libremente.
Ejercicio 24.4 ★
¿Cuántos árboles no enraizados hay para 4, 6 y 10 taxones? ¿Cuántos árboles enraizados para 4 (cada árbol no enraizado puede enraizarse en cualquiera de sus ramas)?
Solución
Solución de Ejercicio 24.4.
No enraizados: ; ; . Árboles enraizados para 4 taxones: cada uno de los 3 árboles no enraizados tiene 5 ramas, lo que da 15.
Ejercicio 24.5 ★★
Secuencias , , , . Cuéntense los pasos en cada uno de los tres árboles no enraizados e indíquese el más parsimonioso. ¿Qué sitios son homoplásicos en él?
Solución
Solución de Ejercicio 24.5.
: sitios 1, 2 y 3, un paso cada uno; sitio 4, dos pasos ( y a ambos lados); sitio 5, uno: 6 pasos. : . : . El primer árbol es el más parsimonioso; en él, el sitio 4 es homoplásico (el cambio , o su inverso, ocurre dos veces).
Ejercicio 24.6 ★★
Distancias (por cada cien sitios): , , , , , . Constrúyase el árbol UPGMA con las alturas de sus nodos.
Solución
Solución de Ejercicio 24.6.
Se unen y a la altura 3. Entonces , , : se unen y a la altura 5. Entonces : raíz a la altura . Árbol .
Ejercicio 24.7 ★★
Corríjanse , y para los impactos múltiples. ¿Por qué el tercer valor es casi inútil?
Solución
Solución de Ejercicio 24.7.
: , , . Con , el argumento del logaritmo es y la pendiente : un error de muestreo de en se convierte en en , y la hipótesis de tasas iguales en todos los sitios, falsa en cualquier gen real, añade un sesgo del mismo orden. El gen está saturado.
Ejercicio 24.8 ★★
Un gen evoluciona a sustituciones por sitio por año. Dos especies difieren en : ¿cuándo se separaron? ¿Qué se observaría entre dos especies que se separaron hace 500 millones de años, y qué implica eso para datar separaciones profundas con este gen?
Solución
Solución de Ejercicio 24.8.
millones de años. A 500 millones de años, y : tres cuartas partes del camino hacia la saturación, donde la corrección es muy empinada y la fecha poco fiable — para esas separaciones hace falta un gen más lento.
Ejercicio 24.9 ★★
Un clado aparece en el de remuestreos bootstrap; otro, en el . Interprétense ambos. ¿Qué habría que hacer con el primero?
Solución
Solución de Ejercicio 24.9.
: el clado se recupera en apenas la mitad de los remuestreos; los datos casi no dicen nada sobre él, y las alternativas juntas son igual de probables. : la señal es coherente en todos los sitios; el clado está fuertemente respaldado (dados el modelo y el alineamiento — el bootstrap no detecta errores sistemáticos como la atracción de ramas largas). Para el primero, añádanse secuencias (más genes) y taxones que rompan las ramas, y compruébese con otro método.
Ejercicio 24.10 ★★★
Explíquese la atracción de ramas largas con el argumento de la cuarta parte por azar, e indíquese por qué ayuda añadir taxones que rompan las ramas largas.
Solución
Solución de Ejercicio 24.10.
Dos linajes que han cambiado cada uno en una gran fracción de sitios tienen, en cualquier sitio donde ambos han cambiado, una probabilidad de uno entre cuatro de llegar a la misma base (con cuatro bases a tasas iguales). Si cada uno ha cambiado en el de los sitios, ambos han cambiado en el y coinciden por azar en el de todos los sitios — lo que puede superar la fracción de sitios que portan las sinapomorfías verdaderas que unen a cada uno con sus parientes reales, de evolución lenta. La parsimonia cuenta coincidencias sin preguntarse por qué se producen y une a los dos. Añadir taxones que se ramifiquen a lo largo de cada rama larga la divide en segmentos más cortos, de modo que las coincidencias fortuitas se reparten entre varias ramas más cortas y las sinapomorfías verdaderas de cada segmento se hacen visibles; un modelo de verosimilitud que espera muchas coincidencias fortuitas en las ramas largas las corrige directamente.
Ejercicio 24.11 ★★★
El ADN mitocondrial del ser humano y el del chimpancé difieren en el de los sitios; la tasa mitocondrial es de alrededor de por sitio por año. Dátese la separación, dese la incertidumbre de Poisson para un genoma de sitios y nómbrense dos razones por las que el resultado podría seguir siendo erróneo en un factor dos.
Solución
Solución de Ejercicio 24.11.
; millones de años. Sustituciones: , precisión relativa : un error estadístico de millones de años. Pero la tasa está calibrada sobre otras separaciones y puede ser errónea en un factor dos para este linaje (variación de tasas entre linajes, y diferencia entre la tasa genealógica medida a lo largo de generaciones y la tasa medida a lo largo de millones de años); y la divergencia del gen es anterior a la de las especies, puesto que la población ancestral era polimórfica — de modo que la verdadera separación es más reciente que la del gen, en un tiempo que depende del tamaño de la población ancestral. (La fecha aceptada, a partir de muchos genes nucleares y de fósiles, es de 6 a 7 millones de años: el reloj mitocondrial va aquí demasiado deprisa.)
Ejercicio 24.12 ★★★
“Un árbol de genes no es un árbol de especies.” Discútase con la separación incompleta de linajes, la transferencia horizontal y la duplicación génica, e indíquese cómo se obtiene, pese a todo, un árbol de especies.
Solución
Solución de Ejercicio 24.12.
Separación incompleta de linajes: cuando dos especiaciones están próximas en el tiempo, un polimorfismo ancestral puede repartirse de modo que el árbol de un gen agrupe las especies de forma distinta al árbol de especies; transferencia horizontal: un gen recibido de otro linaje lleva la historia de ese linaje; duplicación génica: comparar un parálogo de una especie con el ortólogo de otra da la fecha de la duplicación, no la de la especiación. Un árbol de especies se obtiene usando muchos genes de todo el genoma y tomando el árbol que respalda la mayoría (o un modelo que espera una fracción conocida de genes discordantes), eligiendo con cuidado los ortólogos y prefiriendo, en los procariotas, los genes ribosómicos e informacionales, que rara vez se transfieren.
24.6 Problema: datar las ballenas
Problema 24.1
Problema de fin de semana — ballena, hipopótamo, vaca, cerdo y camello secuenciados para un gen: el árbol construido por parsimonia y por distancias, el reloj calibrado con un fósil, cada separación datada con su error de Poisson y el árbol anatómico confrontado con el molecular, hasta llegar al tiempo de divergencia entre ballena e hipopótamo y a la tasa de sustitución del gen
Se secuencia un gen de sitios en la ballena (), el hipopótamo (), la vaca (), el cerdo () y el camello (, el grupo externo). Proporciones observadas de sitios que difieren: ; ; ; todas las distancias a valen . Los fósiles sitúan la separación entre la vaca y la línea ballena–hipopótamo hace 60 millones de años. Seis sitios informativos, con el estado del camello en último lugar:
| sitio | 1 | 2 | 3 | 4 | 5 | 6 |
|---|---|---|---|---|---|---|
| A | G | T | C | A | G | |
| A | G | T | C | G | G | |
| G | A | T | T | G | G | |
| G | A | C | T | G | A | |
| G | A | C | T | G | A |
Parte I — Parsimonia.
- ¿Qué sitios son sinapomorfías de ? ¿Y de ? ¿Qué sitio no es informativo, y cuál es una homoplasia o una autapomorfía?
- Cuéntense los pasos de los seis sitios sobre el árbol .
- Cuéntense sobre el árbol de los anatomistas, , que sitúa al hipopótamo con la vaca entre los ungulados de dedos pares y a las ballenas fuera.
- ¿Qué árbol se prefiere, y por cuántos pasos? ¿Por qué es débil ese margen, y qué lo reforzaría?
- El bootstrap da el clado en el de los remuestreos del gen completo. Interprétese.
- ¿Por qué se usa el camello como grupo externo, y qué fallaría si se usara un pez?
Parte II — Distancias.
- Corríjanse los cuatro valores distintos de (, , , ) para los impactos múltiples.
- Aplíquese el UPGMA a los cinco taxones con las distancias corregidas y dense las alturas de los nodos.
- ¿Coincide el árbol de distancias con el de parsimonia?
- Explíquese por qué fallaría el UPGMA si el linaje de la ballena hubiera evolucionado el doble de deprisa que los demás.
- Calcúlense el número de sustituciones que ha acumulado el gen entre la ballena y el hipopótamo, y su desviación típica de Poisson.
- Dese la precisión relativa de una fecha basada en ese recuento.
Parte III — El reloj.
- Calíbrese: a partir de la distancia entre la vaca y el par (ballena, hipopótamo) y del fósil de 60 millones de años, calcúlese la tasa por sitio por año.
- Dátese la separación entre ballena e hipopótamo.
- Dátense la separación del cerdo y la del camello.
- Dese la fecha de la separación entre ballena e hipopótamo con su incertidumbre de Poisson.
- La calibración fósil tiene a su vez una incertidumbre de millones de años. Propáguese a la fecha de la separación entre ballena e hipopótamo.
- Otro gen, más rápido, da entre la ballena y el camello. Corríjase y coméntese su fiabilidad para esta separación.
Parte IV — Confrontación.
- El árbol de los anatomistas se basa en el astrágalo de doble polea que comparten la vaca, el cerdo, el hipopótamo y el camello, pero no las ballenas actuales, que no tienen patas traseras. Explíquese por qué un carácter perdido no puede contar en contra del clado ballena–hipopótamo.
- En 2001 se hallaron ballenas fósiles con patas traseras; su astrágalo tiene la doble polea. ¿Qué efecto tiene eso sobre el argumento?
- Si las ballenas están dentro de los ungulados de dedos pares, ¿es el grupo “ungulados de dedos pares sin las ballenas” monofilético, parafilético o polifilético?
- Un segundo gen da el árbol . Nómbrense dos razones por las que un árbol de genes puede diferir del árbol de especies, e indíquese cómo decidir.
- El genoma mitocondrial de la ballena y el del hipopótamo difieren en el de los sitios. Corríjase y estímese la tasa mitocondrial a partir de la fecha hallada en la pregunta 14.
- ¿Por qué esa tasa es tan superior a la del gen nuclear?
- Enúnciese el resultado: el árbol, la tasa nuclear y el tiempo de divergencia entre ballena e hipopótamo con su incertidumbre.
Solución
Solución de Problema 24.1.
1. Sitios 1, 2 y 4 (estados compartidos solo por y , derivados respecto del camello): sinapomorfías de . Sitios 3 y 6: sinapomorfías de . El sitio 5 es una autapomorfía de , un cambio en un solo linaje que no agrupa nada; ningún sitio es homoplásico en el árbol molecular. 2. Un cambio por sitio: 6 pasos. 3. Los sitios 1, 2 y 4 necesitan ahora dos cambios cada uno, y los sitios 3, 5 y 6, uno: 9 pasos. 4. El árbol ballena–hipopótamo, por tres pasos. Tres sitios de cada mil son un margen pequeño que unas pocas homoplasias podrían invertir; reforzarlo supone más genes, más taxones (otros rumiantes, pecaríes, ciervos) y un bootstrap. 5. El clado reaparece en cinco remuestreos de cada seis: un respaldo moderado, muy por encima del azar pero por debajo del que se considera convencionalmente fuerte. 6. El grupo externo debe estar fuera del grupo, pero lo bastante cerca para que su secuencia siga siendo alineable y no esté saturada; el camello es un ungulado de dedos pares situado fuera del grupo vaca–cerdo–hipopótamo–ballena. Un pez diferiría a niveles casi saturados, sus estados no informarían sobre qué estado es ancestral dentro de los mamíferos, y su rama larga atraería al linaje del grupo interno de evolución más rápida. 7. , , , . 8. Se unen y a la altura . Entonces , , , y todo a , : se unen y a . Entonces : unión a . Por último se une a . Árbol . 9. Sí: el mismo árbol, el mismo anidamiento. 10. Una ballena que hubiera cambiado el doble de deprisa estaría más lejos de todo, incluido el hipopótamo; el UPGMA, que coloca cada punta a la altura cero y une el par más próximo, uniría primero el hipopótamo con la vaca y dejaría fuera a la ballena — exactamente el árbol de los anatomistas, por una razón equivocada. 11. sustituciones; desviación típica de Poisson, . 12. . 13. por sitio por año. 14. millones de años. 15. Cerdo: millones de años; camello: millones de años. 16. millones de años (). 17. La tasa varía como y la fecha como : , es decir, millones de años — combinado con el error de Poisson, unos millones de años. 18. : el gen ha cambiado en la práctica en dos tercios de sus sitios, la corrección ha multiplicado por y su pendiente es ; está cerca de la saturación para esta separación y su fecha vale poco. 19. La ausencia de un carácter no es un estado derivado compartido: las ballenas perdieron por completo la pata trasera y su astrágalo, de modo que no puede decirse nada sobre qué astrágalo habrían tenido. Una sinapomorfía es una prueba de un clado; su pérdida en un linaje no es una prueba en contra de la pertenencia. 20. Las ballenas fósiles tienen el astrágalo de doble polea: las ballenas descienden de un antepasado que lo tenía, lo que las sitúa dentro de los ungulados de dedos pares. Las rocas confirman la predicción molecular. 21. Parafilético: un antepasado con todos sus descendientes excepto la línea de las ballenas. 22. La separación incompleta de linajes de un polimorfismo ancestral a través de dos especiaciones rápidas (la vaca, el hipopótamo y la ballena se separaron en unos pocos millones de años), o la comparación de parálogos. Se decide secuenciando muchos genes y tomando el árbol que respaldan la mayoría de ellos y su concatenación; y comprobando las duplicaciones en cada familia. 23. ; por sitio por año, cinco veces la del gen nuclear. 24. El ADN mitocondrial lo replica una polimerasa con una corrección de errores más débil, está expuesto a los radicales de oxígeno de la cadena respiratoria y no lo repara la maquinaria nuclear; además carece de recombinación, de modo que los daños se acumulan. 25. Árbol : las ballenas son el grupo hermano de los hipopótamos; por sitio por año; divergencia entre ballena e hipopótamo: millones de años.