Biologie universitaire — 2e année · Bachelor Year 2
24Arbres phylogénétiques et horloge moléculaire
En 1965, deux chimistes, Emile Zuckerkandl et Linus Pauling, comparèrent les séquences d’acides aminés de l’hémoglobine d’une poignée de vertébrés et remarquèrent ce qu’aucun anatomiste n’aurait pu voir : le nombre de différences entre deux espèces était proportionnel au temps écoulé depuis la séparation de leurs ancêtres, tel que le révèlent les fossiles. Une molécule mesurait le temps. En moins de dix ans, Carl Woese utilisa un seul gène, l’ARN de la petite sous-unité du ribosome, pour dessiner l’arbre de tout le vivant et y découvrir un troisième domaine, les archées, qu’aucun microscope n’avait distinguées des bactéries. Ce chapitre traite de la reconstruction de l’histoire à partir de la ressemblance : ce que signifie un arbre, comment on le construit à partir de caractères et de distances, comment on fait dire le temps aux séquences, et les pièges — convergence, vitesses inégales, saturation, longues branches — que doit connaître tout lecteur d’arbres.
24.1 Lire un arbre
Définition 24.1 (Phylogénie, clade, homologie)
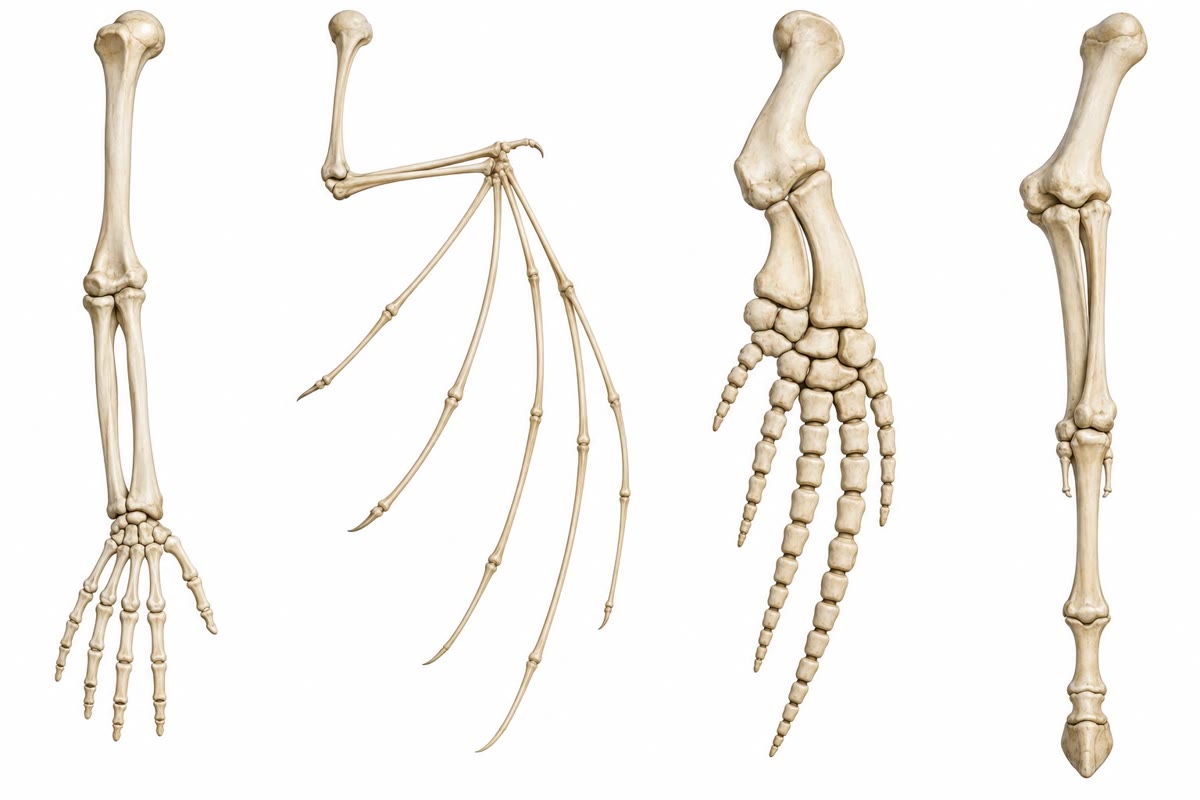
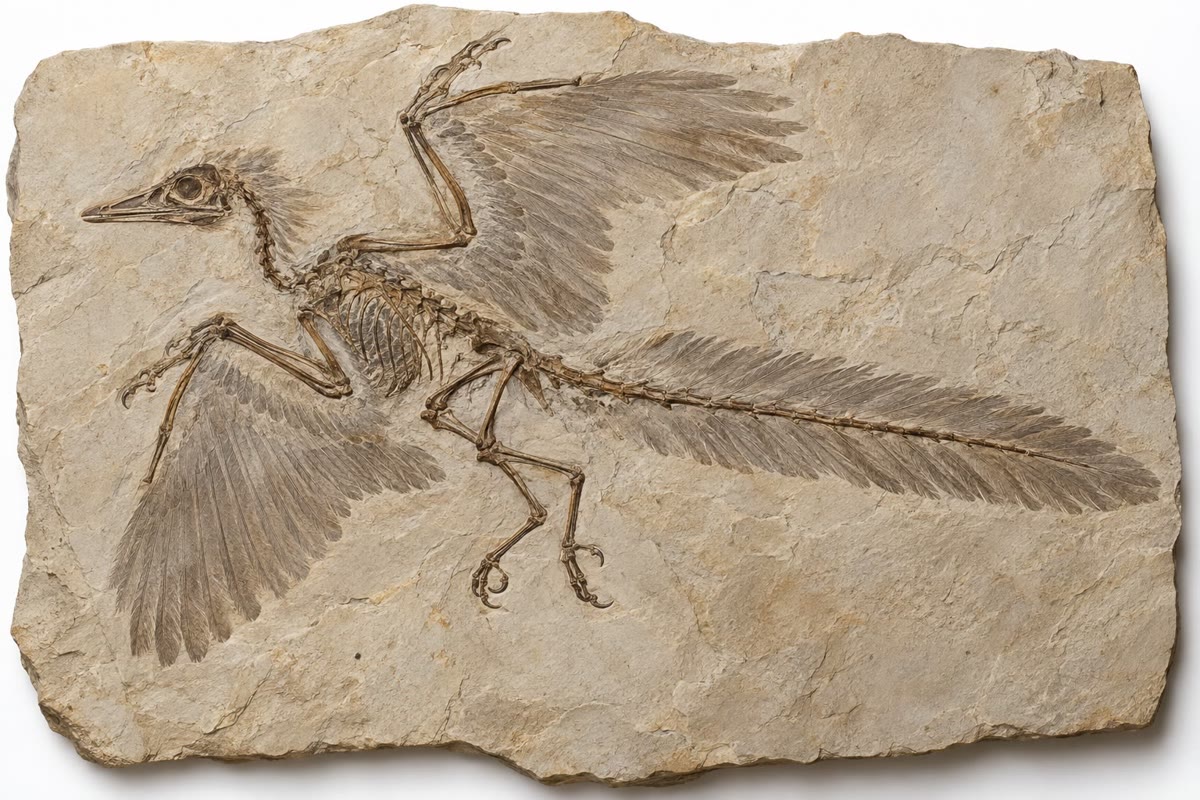
Une phylogénie est un arbre dont les extrémités sont les espèces (ou les gènes, ou les individus) comparées, dont les nœuds internes sont leurs ancêtres communs, et dont la racine est l’ancêtre le plus ancien de tous. Son ordre de branchement porte à lui seul l’histoire : on peut faire pivoter librement les nœuds, seul l’emboîtement compte. Un clade ou groupe monophylétique est un ancêtre avec tous ses descendants (les oiseaux ; les mammifères ; les oiseaux et les crocodiles ensemble) ; un groupe paraphylétique est un ancêtre dont certains descendants sont laissés de côté (« reptiles » sans les oiseaux, « poissons » sans les tétrapodes, « procaryotes ») ; un groupe polyphylétique réunit des descendants d’ancêtres différents par une ressemblance acquise séparément (« animaux à sang chaud »). Un caractère partagé par deux espèces parce que leur ancêtre le possédait est une homologie (les os de l’aile de la chauve-souris et de la nageoire de la baleine) ; un caractère acquis indépendamment est une analogie ou homoplasie (les ailes des chauves-souris et des oiseaux en tant qu’ailes, les yeux en chambre noire des vertébrés et des pieuvres). Seules les homologies enregistrent l’histoire, et parmi elles seuls les états dérivés partagés par un groupe — ses synapomorphies, selon le mot de Hennig — définissent un clade : les plumes définissent les oiseaux, l’état ancestral « pas de plumes » ne définit rien.
24.2 Construire des arbres à partir de caractères
Méthode 24.2 (La parcimonie)
Coder les caractères (états morphologiques ou positions de séquences alignées) pour chaque taxon. Pour chaque arbre possible, compter le nombre minimal de changements de caractères nécessaires pour y expliquer les données ; l’arbre le plus parcimonieux en demande le moins. Enraciner l’arbre au moyen d’un groupe externe, un taxon dont on sait qu’il se situe hors du groupe étudié. Comme le nombre d’arbres non enracinés pour taxons vaut — trois pour quatre taxons, pour dix, pour vingt — la recherche n’est exhaustive que pour de petits ensembles et heuristique au-delà. La confiance se mesure par le bootstrap : rééchantillonner les caractères avec remise un millier de fois, reconstruire l’arbre à chaque fois, et noter la fréquence à laquelle chaque clade réapparaît ; un clade retrouvé dans des rééchantillonnages est bien soutenu, un clade retrouvé dans la moitié ne l’est pas.
Exemple 24.3 (Quatre taxons, cinq sites)
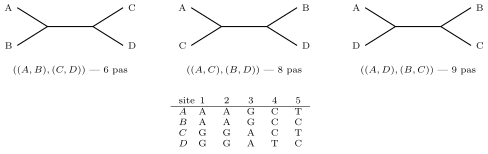
Séquences , , , . Sur l’arbre , les sites 1, 2 et 3 changent chacun une fois (sur la branche interne), le site 4 une fois ( chez ) et le site 5 deux fois ( chez et chez ) : six pas. Sur , les sites 1 à 3 demandent chacun deux changements, les sites 4 et 5 un chacun : huit. Sur : neuf. Le premier arbre est le plus parcimonieux, avec deux pas d’avance ; les trois sites qui le soutiennent sont ses synapomorphies, et le site 5 est une homoplasie sur cet arbre — le même changement survenu deux fois, une réalité de tout jeu de données réel.
24.3 Construire des arbres à partir de distances
Méthode 24.4 (Regroupement par distance : UPGMA)
À partir des distances deux à deux entre taxons (différences par site, corrigées comme ci-dessous), réunir la paire la plus proche en un groupe placé en un nœud de hauteur égale à la moitié de leur distance ; remplacer la paire par le groupe, dont la distance à chaque autre taxon est la moyenne des distances de ses membres ; recommencer jusqu’à ce qu’il ne reste qu’un groupe. Le résultat est un arbre enraciné dont toutes les extrémités sont à la même hauteur — il suppose une vitesse de changement constante sur chaque branche, une horloge moléculaire. Lorsque les vitesses diffèrent entre lignées, la méthode regroupe les lignées à évolution rapide, quelle que soit leur histoire ; l’agrégation des voisins (neighbour joining), qui réunit à chaque étape la paire dont l’union raccourcit le plus l’arbre entier, ne suppose pas d’horloge et constitue la méthode rapide standard pour les grands jeux de données.
Exemple 24.5 (UPGMA)
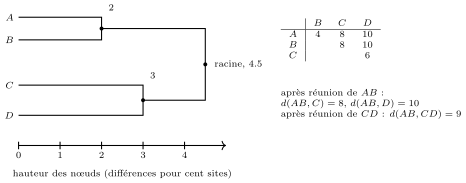
Distances (en différences pour cent sites) : , , , , , . Réunir et à la hauteur 2 ; puis , , : réunir et à la hauteur 3 ; enfin : réunir les deux groupes à la hauteur . L’arbre est , et si la vitesse est de substitution par site et par an, la racine a millions d’années.
24.4 L’horloge moléculaire
Théorème 24.6 (Les substitutions comme processus de Poisson, et la correction des substitutions multiples)
Si les substitutions en un site surviennent à une vitesse constante par an, indépendamment d’un site à l’autre, le nombre de substitutions qui s’accumulent le long d’une lignée en un temps suit une loi de Poisson de moyenne , et le nombre attendu de substitutions qui séparent deux lignées ayant divergé il y a années vaut
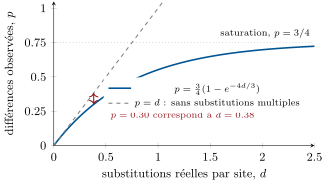
substitutions par site — l’horloge moléculaire. La proportion observée de sites qui diffèrent est inférieure à , car un site touché deux fois peut revenir à sa base d’origine ou coïncider par hasard ; avec quatre bases changeant à des vitesses égales,
la correction de Jukes–Cantor. Quand augmente, sature à — deux séquences aléatoires coïncident en un quart de leurs sites — et au-delà de la correction amplifie toute erreur d’échantillonnage : un gène qui a autant changé ne mesure plus le temps. Les gènes lents (ARN ribosomique, histones) datent les branches profondes, les gènes rapides (ADN mitochondrial, introns) les branches récentes.
Démonstration. Soit la probabilité qu’un site porte encore sa base d’origine après un temps . Elle est perdue à la vitesse et regagnée, à partir de chacune des trois autres bases, à la vitesse : , dont la solution avec est . Deux lignées séparées par un temps total — par symétrie, comme une seule lignée évoluant pendant — coïncident en un site avec la probabilité où , donc ; l’inversion donne la correction. Le comptage de Poisson découle d’événements constants et indépendants, comme en physique de la désintégration radioactive, et son écart-type fixe la précision de toute date : un gène de sites présentant substitutions observées date une divergence avec une précision relative d’environ . ∎
Faits expérimentaux. Zuckerkandl et Pauling (1965) trouvèrent les différences entre les hémoglobines du cheval, de l’homme, de la vache et d’autres espèces proportionnelles aux âges fossiles de leurs séparations, et proposèrent l’horloge. Fitch et Margoliash (1967) construisirent un arbre de vingt espèces à partir du seul cytochrome et retrouvèrent, à partir d’une seule protéine, les regroupements classiques des vertébrés, des insectes et des champignons. Le test décisif de la méthode fut la phylogénie expérimentale de Hillis et de ses collègues (1992) : ils propagèrent le bactériophage T7 selon une série connue et ramifiée de huit lignées sous l’effet d’un mutagène, séquencèrent les produits et soumirent les séquences en aveugle aux méthodes de construction d’arbres — les méthodes de parcimonie, de distance et de vraisemblance retrouvèrent toutes le véritable arbre, et la parcimonie reconstitua les séquences ancestrales avec plus de d’exactitude. ∎
Proposition 24.7 (Les pièges de l’horloge et des arbres)
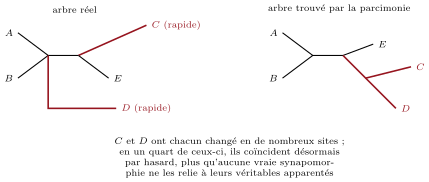
L’horloge n’est qu’approximativement constante : les vitesses diffèrent d’un facteur cent entre gènes (selon la fonction — l’histone H4 a changé deux résidus en un milliard d’années, les fibrinopeptides changent tous les quelques millions d’années), entre sites d’un même gène (troisièmes positions des codons, introns et boucles changent le plus vite), et entre lignées (l’horloge des rongeurs bat plus vite que celle des primates, avec leurs générations plus courtes et leur métabolisme plus intense). Toute horloge exige donc un étalonnage par un fossile ou un événement géologique daté, et les dates portent l’erreur de Poisson ci-dessus et celle de l’étalonnage. Les arbres ont leurs propres pièges. L’attraction des longues branches : deux lignées qui ont chacune beaucoup changé partagent par hasard de nombreux sites, et la parcimonie les réunit quelle que soit leur histoire — le remède est un échantillonnage plus dense, qui brise les branches, et une méthode qui modélise les vitesses. La convergence produit de fausses synapomorphies. Le tri incomplet des lignées : l’arbre d’un gène n’est pas nécessairement celui des espèces lorsque les spéciations se succèdent rapidement, car le polymorphisme ancestral se répartit différemment dans chaque descendant — c’est pourquoi un arbre d’espèces se construit à partir de nombreux gènes, et non d’un seul. Et chez les procaryotes, où les gènes se déplacent latéralement (Chapitre 3), des gènes différents racontent des histoires différentes, et l’histoire est un réseau que traverse un arbre des gènes ribosomiques. La pratique moderne remplace la parcimonie et les distances par la vraisemblance : étant donné un modèle de substitution (les vitesses de chaque changement, leur variation entre sites), calculer la probabilité des séquences observées sur chaque arbre avec ses longueurs de branches, et choisir l’arbre qui rend les données les plus probables ; sa forme bayésienne donne directement une probabilité pour chaque clade. Le volume de troisième année expose ces méthodes ; il suffit ici de savoir que tout arbre est une hypothèse assortie d’un soutien mesuré, et non un fait.
Faits expérimentaux. Woese et Fox (1977) comparèrent l’ARN ribosomique de la petite sous-unité chez des procaryotes et trouvèrent les méthanogènes aussi éloignés des bactéries que les uns et les autres le sont des eucaryotes : les trois domaines, confirmés depuis par chaque gène de la machinerie de transcription et de traduction, et invisibles pour la morphologie. Les mêmes arbres ribosomiques, lus naïvement, plaçaient les microsporidies, à évolution rapide, à la base des eucaryotes ; des gènes plus lents, et des modèles tenant compte de la variation des vitesses, les ont déplacées parmi les champignons, où elles ont leur place — un cas d’école d’attraction des longues branches détectée et corrigée. ∎
Exemple 24.8 (Dater avec un fossile)
Un gène de sites diffère en d’entre eux entre la vache et la baleine, dont les fossiles placent l’ancêtre commun à 60 millions d’années. Après correction, ; la vitesse vaut par site et par an. Le même gène diffère en des sites entre la baleine et l’hippopotame : , millions d’années, avec environ d’après le comptage de Poisson de 62 substitutions, et une incertitude supplémentaire due à la date fossile. Le résultat moléculaire selon lequel les baleines sont les plus proches parents actuels des hippopotames, obtenu ainsi dans les années 1990 contre tous les arbres anatomiques, fut confirmé par la découverte de baleines primitives possédant l’astragale de type hippopotame prédit — l’horloge ne se contente pas de dater ; elle prédit ce que les roches doivent contenir.
24.5 Exercices
Exercice 24.1 ★
Définir homologie, analogie et synapomorphie, avec un exemple de chacune parmi les membres, les ailes et les yeux des vertébrés.
Solution
Solution de Exercice 24.1.
Homologie : un caractère hérité d’un ancêtre commun — l’humérus, le radius et l’ulna de l’aile d’une chauve-souris et de la nageoire d’une baleine. Analogie : un caractère semblable acquis indépendamment — les ailes des chauves-souris et des oiseaux en tant que surfaces portantes (les os sont homologues en tant que membres antérieurs, l’aile en tant que telle ne l’est pas), ou l’œil en chambre noire de la pieuvre et du vertébré. Synapomorphie : une homologie dérivée partagée par un clade et qui le définit — les plumes pour les oiseaux, l’œuf amniotique pour les amniotes.
Exercice 24.2 ★
Classer comme monophylétique, paraphylétique ou polyphylétique : les oiseaux ; les reptiles (sans les oiseaux) ; les poissons (sans les tétrapodes) ; les vertébrés volants ; les mammifères ; les procaryotes.
Solution
Solution de Exercice 24.2.
Oiseaux : monophylétique. Reptiles sans les oiseaux : paraphylétique. Poissons sans les tétrapodes : paraphylétique (les dipneustes sont plus proches de nous que de la truite). Vertébrés volants (chauves-souris, oiseaux, ptérosaures) : polyphylétique. Mammifères : monophylétique. Procaryotes : paraphylétique (bactéries et archées, sans les eucaryotes — et les archées sont plus proches des eucaryotes que des bactéries).
Exercice 24.3 ★
Sur l’arbre , nommer le groupe frère des oiseaux, le groupe frère des mammifères, et le plus petit clade contenant les lézards et les oiseaux. Intervertir les positions des crocodiles et des oiseaux change-t-il l’arbre ?
Solution
Solution de Exercice 24.3.
Groupe frère des oiseaux : les crocodiles. Groupe frère des mammifères : tous les autres amniotes (tortues, lézards, crocodiles et oiseaux ensemble). Plus petit clade contenant les lézards et les oiseaux : (lézards,(crocodiles, oiseaux)), les diapsides sans les tortues sur cet arbre. Intervertir crocodiles et oiseaux à leur nœud ne change rien : on peut faire pivoter librement un nœud.
Exercice 24.4 ★
Combien y a-t-il d’arbres non enracinés pour 4, 6 et 10 taxons ? Combien d’arbres enracinés pour 4 (chaque arbre non enraciné pouvant être enraciné sur n’importe laquelle de ses branches) ?
Solution
Solution de Exercice 24.4.
Non enracinés : ; ; . Arbres enracinés pour 4 taxons : chacun des 3 arbres non enracinés a 5 branches, ce qui en donne 15.
Exercice 24.5 ★★
Séquences , , , . Compter les pas sur chacun des trois arbres non enracinés et donner le plus parcimonieux. Quels sites y sont homoplasiques ?
Solution
Solution de Exercice 24.5.
: sites 1, 2, 3, un pas chacun, site 4, deux pas ( et des deux côtés), site 5, un : 6 pas. : . : . Le premier arbre est le plus parcimonieux ; sur cet arbre, le site 4 est homoplasique (le changement , ou son inverse, survient deux fois).
Exercice 24.6 ★★
Distances (pour cent sites) : , , , , , . Construire l’arbre UPGMA avec les hauteurs de ses nœuds.
Solution
Solution de Exercice 24.6.
Réunir et à la hauteur 3. Puis , , : réunir et à la hauteur 5. Puis : racine à la hauteur . Arbre .
Exercice 24.7 ★★
Corriger , et pour les substitutions multiples. Pourquoi la troisième valeur est-elle presque inutilisable ?
Solution
Solution de Exercice 24.7.
: , , . Pour , l’argument du logarithme vaut et la pente : une erreur d’échantillonnage de sur devient sur , et l’hypothèse de vitesses égales en tout site, fausse pour tout gène réel, ajoute un biais du même ordre. Le gène est saturé.
Exercice 24.8 ★★
Un gène évolue à substitution par site et par an. Deux espèces diffèrent de : quand se sont-elles séparées ? Quel observerait-on entre deux espèces séparées il y a 500 millions d’années, et qu’est-ce que cela implique pour dater des séparations profondes avec ce gène ?
Solution
Solution de Exercice 24.8.
millions d’années. À 500 millions d’années, et : aux trois quarts du chemin vers la saturation, là où la correction est raide et la date peu fiable — il faut un gène plus lent pour de telles séparations.
Exercice 24.9 ★★
Un clade apparaît dans de rééchantillonnages bootstrap ; un autre dans . Interpréter les deux. Que faudrait-il faire au sujet du premier ?
Solution
Solution de Exercice 24.9.
: le clade n’est retrouvé que dans à peine la moitié des rééchantillonnages ; les données ne disent presque rien à son sujet, et les autres possibilités réunies sont aussi probables. : le signal est cohérent d’un site à l’autre ; le clade est fortement soutenu (compte tenu du modèle et de l’alignement — les erreurs systématiques comme l’attraction des longues branches ne sont pas détectées par le bootstrap). Pour le premier, ajouter de la séquence (davantage de gènes), ajouter des taxons qui brisent les branches, et essayer une autre méthode.
Exercice 24.10 ★★★
Expliquer l’attraction des longues branches à l’aide de l’argument du quart de coïncidences fortuites, et dire pourquoi l’ajout de taxons qui brisent les longues branches aide.
Solution
Solution de Exercice 24.10.
Deux lignées qui ont chacune changé en une grande fraction de leurs sites ont, en tout site où les deux ont changé, une chance sur quatre d’aboutir à la même base (avec quatre bases à vitesses égales). Si chacune a changé en des sites, elles ont toutes deux changé en et coïncident par hasard en de l’ensemble des sites — ce qui peut dépasser la fraction des sites porteurs des vraies synapomorphies qui relient chacune à ses véritables apparentés, à évolution lente. La parcimonie compte les coïncidences sans se demander pourquoi elles existent et réunit les deux lignées. Ajouter des taxons qui se détachent le long de chaque longue branche la divise en segments plus courts, si bien que les coïncidences fortuites se répartissent sur plusieurs branches plus courtes et que les vraies synapomorphies de chaque segment deviennent visibles ; un modèle de vraisemblance qui prévoit de nombreuses coïncidences fortuites sur les longues branches les corrige directement.
Exercice 24.11 ★★★
Les ADN mitochondriaux de l’homme et du chimpanzé diffèrent en des sites ; la vitesse mitochondriale est d’environ par site et par an. Dater la séparation, donner l’incertitude de Poisson pour un génome de sites, et citer deux raisons pour lesquelles la réponse pourrait encore être fausse d’un facteur deux.
Solution
Solution de Exercice 24.11.
; millions d’années. Substitutions : , précision relative : une erreur statistique de million d’années. Mais la vitesse est étalonnée sur d’autres séparations et peut être fausse d’un facteur deux pour cette lignée (variation des vitesses entre lignées, et différence entre la vitesse généalogique mesurée sur quelques générations et la vitesse mesurée sur des millions d’années) ; et la divergence du gène est antérieure à celle des espèces, puisque la population ancestrale était polymorphe — la véritable séparation est donc plus récente que celle du gène, d’un temps qui dépend de la taille de la population ancestrale. (La date admise, tirée de nombreux gènes nucléaires et des fossiles, est de 6 à 7 millions d’années : l’horloge mitochondriale est ici trop rapide.)
Exercice 24.12 ★★★
« Un arbre de gène n’est pas un arbre d’espèces. » Discuter à l’aide du tri incomplet des lignées, du transfert horizontal et de la duplication des gènes, et dire comment on obtient néanmoins un arbre d’espèces.
Solution
Solution de Exercice 24.12.
Tri incomplet des lignées : lorsque deux spéciations sont proches dans le temps, un polymorphisme ancestral peut se répartir de telle sorte que l’arbre d’un gène groupe les espèces autrement que l’arbre des espèces ; transfert horizontal : un gène reçu d’une autre lignée porte l’histoire de cette lignée ; duplication de gènes : comparer un paralogue chez une espèce à l’orthologue chez une autre donne la date de la duplication, non celle de la spéciation. On obtient un arbre d’espèces en utilisant de nombreux gènes répartis dans tout le génome et en retenant l’arbre que soutient la majorité (ou un modèle qui prévoit une fraction connue de gènes discordants), en choisissant soigneusement les orthologues et en privilégiant, chez les procaryotes, les gènes ribosomiques et informationnels, rarement transférés.
24.6 Problème : dater les baleines
Problème 24.1
Problème du week-end — baleine, hippopotame, vache, porc et chameau séquencés pour un gène : l’arbre construit par la parcimonie et par les distances, l’horloge étalonnée sur un fossile, chaque séparation datée avec son erreur de Poisson, et l’arbre anatomique confronté à l’arbre moléculaire, jusqu’au temps de divergence baleine–hippopotame et à la vitesse de substitution du gène
Un gène de sites est séquencé chez la baleine (), l’hippopotame (), la vache (), le porc () et le chameau (, le groupe externe). Proportions observées de sites différents : ; ; ; toutes les distances à valent . Les fossiles placent la séparation entre la vache et la lignée baleine–hippopotame à 60 millions d’années. Six sites informatifs, l’état du chameau étant donné en dernier :
| site | 1 | 2 | 3 | 4 | 5 | 6 |
|---|---|---|---|---|---|---|
| A | G | T | C | A | G | |
| A | G | T | C | G | G | |
| G | A | T | T | G | G | |
| G | A | C | T | G | A | |
| G | A | C | T | G | A |
Partie I — La parcimonie.
- Quels sites sont des synapomorphies de ? De ? Quel site est non informatif, et lequel est une homoplasie ou une autapomorphie ?
- Compter les pas des six sites sur l’arbre .
- Les compter sur l’arbre des anatomistes, , qui place l’hippopotame avec la vache parmi les artiodactyles et les baleines à l’extérieur.
- Quel arbre est préféré, et de combien de pas ? Pourquoi cette marge est-elle faible, et qu’est-ce qui la renforcerait ?
- Le bootstrap donne le clade dans des rééchantillonnages du gène entier. Interpréter.
- Pourquoi le chameau sert-il de groupe externe, et que se passerait-il si l’on utilisait un poisson à la place ?
Partie II — Les distances.
- Corriger les quatre valeurs distinctes de (, , , ) pour les substitutions multiples.
- Appliquer l’UPGMA aux cinq taxons avec les distances corrigées et donner les hauteurs des nœuds.
- L’arbre des distances concorde-t-il avec l’arbre de parcimonie ?
- Expliquer pourquoi l’UPGMA échouerait si la lignée de la baleine avait évolué deux fois plus vite que les autres.
- Calculer le nombre de substitutions que le gène a accumulées entre la baleine et l’hippopotame, et son écart-type de Poisson.
- Donner la précision relative d’une date fondée sur ce comptage.
Partie III — L’horloge.
- Étalonner : à partir de la distance vache–(baleine, hippopotame) et du fossile de 60 millions d’années, calculer la vitesse par site et par an.
- Dater la séparation baleine–hippopotame.
- Dater la séparation du porc et celle du chameau.
- Donner la date baleine–hippopotame avec son incertitude de Poisson.
- L’étalonnage fossile est lui-même incertain de millions d’années. Propager cette incertitude à la date baleine–hippopotame.
- Un autre gène, plus rapide, donne entre la baleine et le chameau. Le corriger et commenter sa fiabilité pour cette séparation.
Partie IV — La confrontation.
- L’arbre des anatomistes repose sur l’astragale à double poulie que partagent la vache, le porc, l’hippopotame et le chameau mais non les baleines actuelles, qui n’ont pas de membres postérieurs. Expliquer pourquoi un caractère perdu ne peut pas plaider contre le clade baleine–hippopotame.
- Des baleines fossiles pourvues de membres postérieurs ont été découvertes en 2001 ; leur astragale présente la double poulie. Quel est l’effet sur l’argument ?
- Si les baleines se trouvent à l’intérieur des artiodactyles, le groupe « artiodactyles sans les baleines » est-il monophylétique, paraphylétique ou polyphylétique ?
- Un second gène donne l’arbre . Citer deux raisons pour lesquelles un arbre de gène peut différer de l’arbre des espèces, et dire comment trancher.
- Les génomes mitochondriaux de la baleine et de l’hippopotame diffèrent en des sites. Corriger cette valeur, et estimer la vitesse mitochondriale à partir de la date trouvée à la question 14.
- Pourquoi cette vitesse est-elle tellement plus élevée que celle du gène nucléaire ?
- Énoncer le résultat : l’arbre, la vitesse nucléaire , et le temps de divergence baleine–hippopotame avec son incertitude.
Solution
Solution de Problème 24.1.
1. Sites 1, 2 et 4 (états partagés par et seuls, dérivés par rapport au chameau) : synapomorphies de . Sites 3 et 6 : synapomorphies de . Le site 5 est une autapomorphie de , un changement dans une seule lignée qui ne groupe rien ; aucun site n’est homoplasique sur l’arbre moléculaire. 2. Un changement par site : 6 pas. 3. Les sites 1, 2 et 4 demandent désormais deux changements chacun, les sites 3, 5 et 6 un seul : 9 pas. 4. L’arbre baleine–hippopotame, avec trois pas d’avance. Trois sites sur mille constituent une faible marge, que quelques homoplasies pourraient renverser ; la renforcer demande davantage de gènes, davantage de taxons (d’autres ruminants, les pécaris, le cerf) et un bootstrap. 5. Le clade réapparaît dans cinq rééchantillonnages sur six : un soutien modéré, bien au-dessus du hasard mais en deçà des qu’on qualifie conventionnellement de soutien fort. 6. Le groupe externe doit se situer hors du groupe, mais assez près pour que sa séquence reste alignable et non saturée ; le chameau est un artiodactyle extérieur au groupe vache–porc–hippopotame–baleine. Un poisson différerait à des niveaux presque saturés, ses états ne diraient rien de l’état ancestral au sein des mammifères, et sa longue branche attirerait la lignée du groupe étudié qui évolue le plus vite. 7. , , , . 8. Réunir et à la hauteur . Puis , , , toutes les distances à valant : réunir et à . Puis : réunion à . Enfin, réunir à . Arbre . 9. Oui : le même arbre, le même emboîtement. 10. Une baleine ayant changé deux fois plus vite serait plus éloignée de tous les autres, hippopotame compris ; l’UPGMA, qui place chaque extrémité à la hauteur zéro et réunit la paire la plus proche, réunirait d’abord l’hippopotame et la vache et laisserait la baleine à l’extérieur — exactement l’arbre des anatomistes, pour une mauvaise raison. 11. substitutions ; écart-type de Poisson . 12. . 13. par site et par an. 14. millions d’années. 15. Porc : millions d’années ; chameau : millions d’années. 16. millions d’années (). 17. La vitesse varie comme et la date comme : , soit millions d’années — en combinaison avec l’erreur de Poisson, environ millions d’années. 18. : le gène a changé, en fait, en deux tiers de ses sites, la correction a multiplié par et sa pente vaut ; le gène est proche de la saturation pour cette séparation et sa date ne vaut pas grand-chose. 19. L’absence d’un caractère n’est pas un état dérivé partagé : les baleines ont perdu entièrement le membre postérieur et son astragale, si bien que l’on ne peut rien dire de l’astragale qu’elles auraient eu. Une synapomorphie est un indice en faveur d’un clade ; sa perte dans une lignée n’est pas un indice contre l’appartenance à ce clade. 20. Les baleines fossiles possèdent l’astragale à double poulie : les baleines descendent d’un ancêtre qui la possédait, ce qui les place à l’intérieur des artiodactyles. La prédiction moléculaire est confirmée par les roches. 21. Paraphylétique : un ancêtre avec tous ses descendants sauf la lignée des baleines. 22. Tri incomplet des lignées d’un polymorphisme ancestral lors de deux spéciations rapprochées (vache, hippopotame et baleine se sont séparés en quelques millions d’années), ou comparaison de paralogues. Trancher en séquençant de nombreux gènes et en retenant l’arbre que soutiennent la plupart d’entre eux ainsi que leur concaténation ; rechercher des duplications dans chaque famille. 23. ; par site et par an, cinq fois la vitesse du gène nucléaire. 24. L’ADN mitochondrial est répliqué par une polymérase à correction d’épreuves moins efficace, exposé aux radicaux oxygénés de la chaîne respiratoire et non réparé par la machinerie nucléaire ; il ne recombine pas non plus, si bien que les dommages s’accumulent. 25. Arbre : les baleines sont le groupe frère des hippopotames ; par site et par an ; divergence baleine–hippopotame millions d’années.