Biologie universitaire — 3e année · Bachelor Year 3
7Biologie structurale des protéines
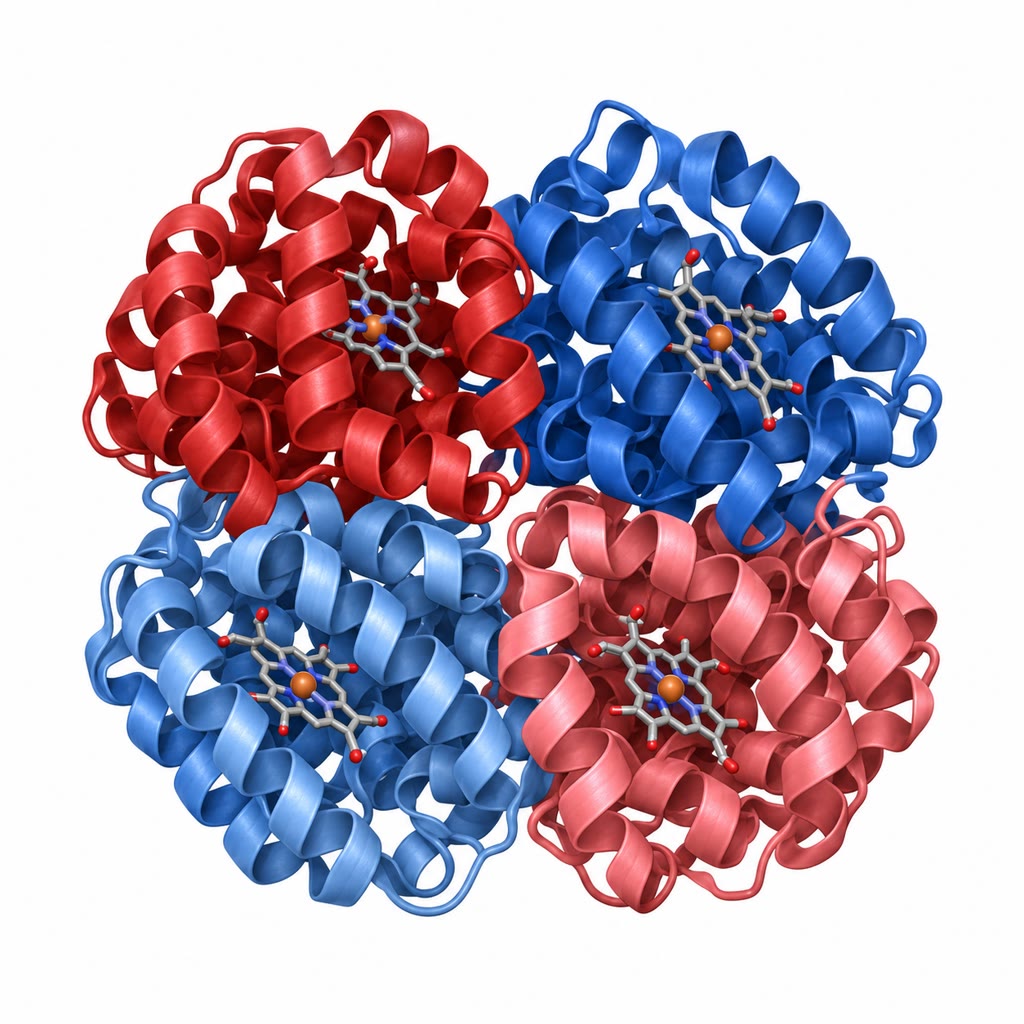
Max Perutz s’est attelé à la structure de l’hémoglobine en 1937 et l’a publiée en 1960 : vingt-deux ans pour voir, à une résolution d’un demi-nanomètre, comment quatre chaînes de cent cinquante acides aminés s’enroulent autour de quatre hèmes. Une molécule d’hémoglobine se replie, elle, en quelques millisecondes. Entre ces deux faits se tient le sujet de ce chapitre : ce qu’est la forme d’une protéine, pourquoi une chaîne d’acides aminés prend telle forme plutôt qu’une autre, comment elle la trouve si vite parmi un nombre astronomique de solutions, ce qui va de travers lorsqu’elle ne la trouve pas, comment on voit ces formes — par les rayons X, par la résonance magnétique, par les électrons et, désormais, par le calcul — et comment une protéine passe d’une forme à l’autre pour faire son travail, la bascule de l’hémoglobine entre une forme tendue et une forme relâchée servant de modèle à toute protéine allostérique depuis lors.
7.1 Ce qu’est la structure d’une protéine
Définition 7.1 (Les niveaux de structure)
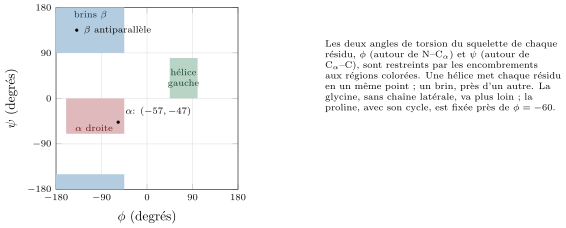
La structure primaire est la suite des résidus. La structure secondaire est la conformation régulière locale du squelette, stabilisée par des liaisons hydrogène entre les carbonyles et les amides du squelette : l’hélice , spirale droite de résidus par tour, qui monte de par résidu ( par tour), chaque carbonyle étant lié à l’amide situé quatre résidus plus loin ; et le feuillet , où des brins étendus se rangent côte à côte, parallèles ou antiparallèles, liés à leurs voisins, les chaînes latérales alternant au-dessus et au-dessous du feuillet. La structure tertiaire est le repliement d’une chaîne entière dans l’espace ; une unité compacte qui s’y replie de façon autonome, de résidus, est un domaine, et l’agencement des éléments secondaires d’un domaine en est le repliement. La structure quaternaire est l’assemblage de plusieurs chaînes : l’ de l’hémoglobine. Environ repliements rendent compte de tous les domaines connus, et quelques dizaines d’entre eux — le repliement de Rossmann, le tonneau TIM, le repliement des immunoglobulines — d’une grande part de toutes les protéines : la nature réemploie les repliements et varie leurs séquences.
Proposition 7.2 (Ce qui tient un repliement)
Une protéine repliée est stabilisée par l’effet hydrophobe — enfouir les chaînes latérales apolaires dans un cœur à l’abri de l’eau, ce qui libère les molécules d’eau qui seraient sinon ordonnées autour d’elles — par les liaisons hydrogène de la structure secondaire et des groupements polaires enfouis, par l’empilement de van der Waals d’un cœur aussi dense qu’un cristal, par quelques ponts salins et, dans les protéines sécrétées, par des ponts disulfure. L’effet hydrophobe fournit l’essentiel du moteur ; les liaisons hydrogène se paient pour l’essentiel elles-mêmes (un squelette lié à l’eau à l’état déplié est lié à lui-même à l’état replié) et dictent plutôt quel repliement. L’énergie libre nette du repliement est faible, à — la force d’une poignée de liaisons hydrogène pour une molécule qui en compte des centaines — parce que la perte d’entropie conformationnelle au repliement annule presque le gain d’enthalpie. Les protéines sont de stabilité marginale : quelques degrés, un changement de pH, une seule mutation dans le cœur peuvent les déplier, et cette marginalité est ce qui leur permet de bouger.
Faits expérimentaux. Anfinsen (1961) a déplié la ribonucléase A par l’urée et un réducteur, rompant ses quatre ponts disulfure et détruisant son activité ; en retirant l’un et l’autre, l’enzyme s’est repliée de nouveau, a reformé les quatre bons appariements disulfure parmi les possibles et a retrouvé toute son activité. Aucune matrice, aucune enzyme, aucune information au-delà de la séquence n’était présente : la structure native est l’état thermodynamiquement le plus stable accessible à la chaîne, et la séquence l’encode. Réoxyder les ponts disulfure alors que la chaîne était encore dans l’urée donnait un mélange brouillé à d’activité, qui se démêlait ensuite vers la forme native dès qu’on laissait la chaîne se replier : la chaîne trouve le minimum toute seule. ∎
7.2 Comment une chaîne trouve son repliement
Théorème 7.3 (Le paradoxe de Levinthal)
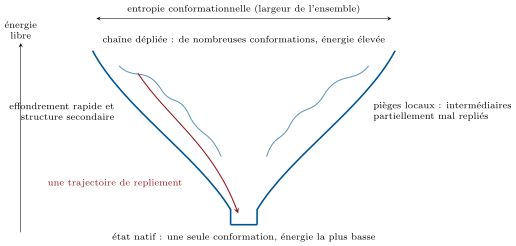
Si chacun des résidus d’une protéine pouvait prendre conformations de squelette indépendamment, la chaîne aurait conformations. Avec et cela fait ; les échantillonner à raison d’une par picoseconde ( par seconde) prendrait secondes, soit environ ans. Les protéines de cette taille se replient en quelques millisecondes à quelques secondes. Le repliement n’est donc pas une recherche au hasard parmi les conformations : la surface d’énergie est un entonnoir, où presque toute conformation partielle est biaisée vers l’état natif, et la chaîne y descend par des mouvements locaux qui vont chacun, en moyenne, vers le bas.
Démonstration. Le dénombrement est le principe multiplicatif ; le temps est ce compte divisé par la cadence d’échantillonnage, s, et une année fait s. La conclusion est la contraposée : une recherche au hasard de cette taille est impossible dans le temps observé, donc la recherche n’est pas au hasard. Ce qui la rend non aléatoire est qu’une interaction formée dans une partie de la chaîne persiste pendant que d’autres se forment (l’effondrement hydrophobe et la formation des hélices prennent des microsecondes et réduisent l’espace à explorer), et que des structures partiellement justes sont en moyenne d’énergie plus basse que des structures fausses, de sorte que la descente est guidée — un entonnoir plutôt qu’un terrain de golf percé d’un seul trou. ∎
Définition 7.4 (Les chaperons)
Un chaperon moléculaire est une protéine qui assiste le repliement des autres sans entrer dans leur composition ni fournir d’information sur le repliement : il empêche l’agrégation qui concurrence le repliement dans un cytoplasme encombré. Hsp70 se fixe sur les segments hydrophobes exposés des chaînes naissantes ou dépliées et les relâche à l’hydrolyse de l’ATP pour une nouvelle tentative ; la chaperonine GroEL (Hsp60 dans les mitochondries, TRiC dans le cytosol eucaryote) est un double tonneau de quatorze sous-unités dont la cavité centrale, coiffée par GroES, enferme à l’écart une chaîne unique allant jusqu’à pendant une dizaine de secondes — une cage d’Anfinsen — et l’éjecte repliée ou non, pour un nouvel essai. Environ un dixième des protéines bactériennes néosynthétisées passe par GroEL, et une cellule dont les chaperons sont débordés — par la chaleur, ce qui explique que la plupart soient des protéines de choc thermique induites par une élévation de température — se remplit d’agrégats.
Définition 7.5 (L’amyloïde)
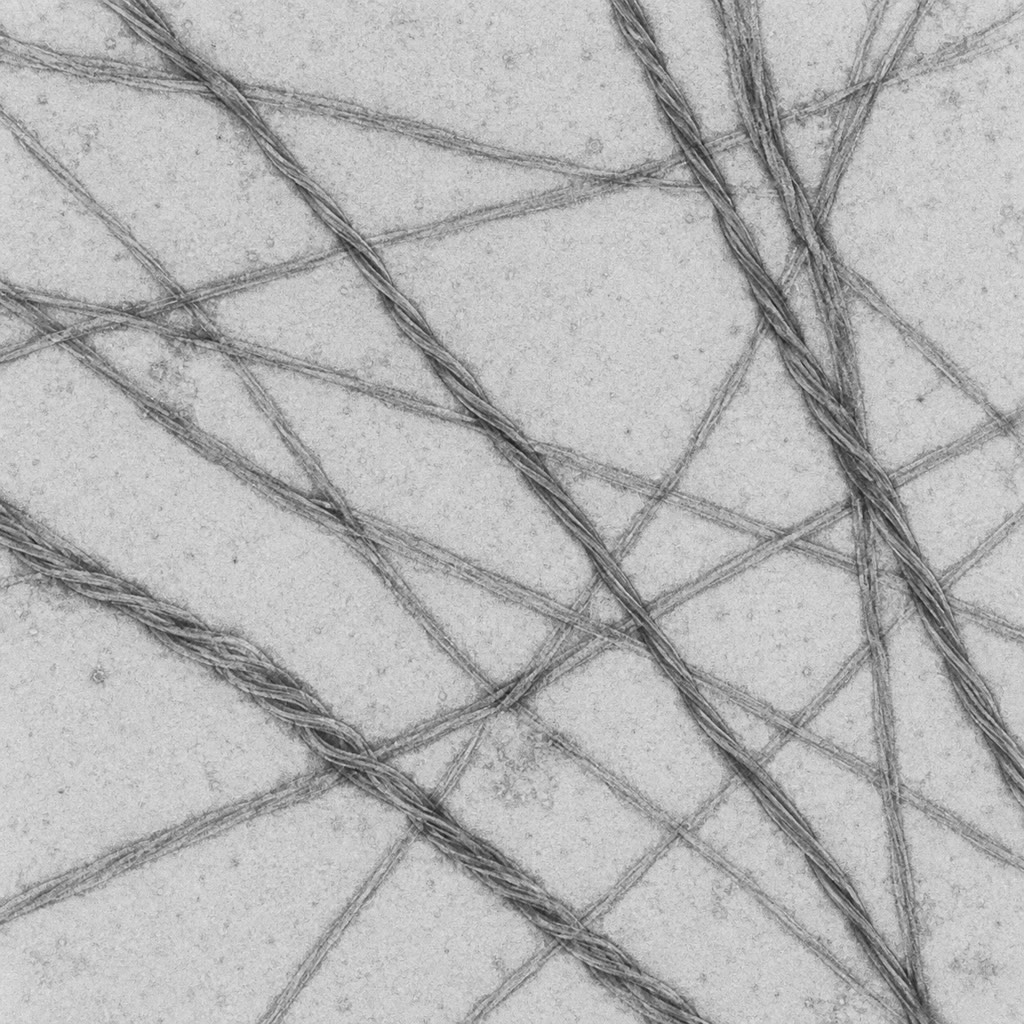
Une amyloïde est un agrégat ordonné de protéines où les chaînes s’empilent en fibrilles non ramifiées de de large, les brins de chaque chaîne courant perpendiculairement à l’axe de la fibrille et liés par hydrogène aux brins de la suivante — la structure croisée-, la même quelle que soit la protéine. Presque toute protéine peut la former dans des conditions déstabilisantes ; dans les maladies du mauvais repliement, certaines protéines le font dans l’organisme : l’amyloïde- et tau dans la maladie d’Alzheimer, l’-synucléine dans celle de Parkinson, la huntingtine, la transthyrétine, l’amyloïde des îlots dans le diabète de type 2. Un prion est une amyloïde qui se propage : la forme mal repliée de la protéine prion PrP convertit au contact la forme normale en une copie d’elle-même, de sorte que l’« infection » ne transporte aucun acide nucléique, seulement une forme — le mécanisme de la tremblante du mouton, de l’encéphalopathie spongiforme bovine et de la maladie de Creutzfeldt–Jakob, établi par Prusiner à partir de 1982 contre une longue résistance.
7.3 Voir une protéine
Définition 7.6 (Les méthodes structurales)
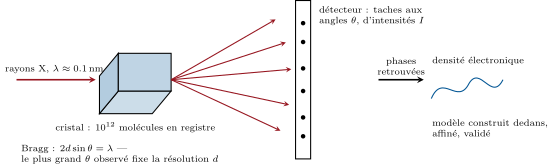
La cristallographie aux rayons X fait croître un cristal de la protéine, l’expose à un faisceau de rayons X et enregistre la figure de diffraction ; la position des taches donne le réseau et leurs intensités, une fois les phases des ondes retrouvées, donnent la densité électronique de la maille, dans laquelle la chaîne est construite. La résonance magnétique nucléaire (RMN) mesure, en solution, les couplages entre les noyaux d’atomes proches dans l’espace, d’où l’on calcule des distances puis une structure ; elle fonctionne pour des protéines de moins de environ et rend compte de leurs mouvements. La cryomicroscopie électronique image des milliers à des millions de molécules isolées, congelées dans un film mince de glace vitreuse, chacune dans une orientation au hasard, et reconstruit la densité tridimensionnelle en les combinant ; depuis les détecteurs d’électrons directs (2013) elle atteint la résolution atomique et n’exige aucun cristal, de sorte que de grands complexes, des protéines membranaires et des assemblages souples qui n’ont jamais cristallisé se résolvent aujourd’hui couramment. La résolution d’une structure est le plus petit écart auquel deux détails restent séparés : à on place le squelette et les grandes chaînes latérales, à chaque atome, à les hydrogènes.
Faits expérimentaux. Kendrew (1958) a obtenu la première structure d’une protéine, la myoglobine de cachalot, à — un boudin d’une irrégularité inattendue, « plus compliqué et moins symétrique que quiconque l’avait prédit » — puis à en 1960, lorsque les hélices que Pauling avait proposées par construction de modèles en 1951 furent vues pour la première fois. Perutz (1960) a résolu l’hémoglobine à par la méthode des atomes lourds qu’il avait imaginée pour obtenir les phases : des atomes de mercure fixés à la protéine changent les intensités d’une manière qui révèle l’information manquante. En comparant les formes oxygénée et désoxygénée (1970), il a vu les sous-unités tourner les unes contre les autres de à la fixation du dioxygène, première transition allostérique observée à l’échelle atomique. ∎
Méthode 7.7 (Résoudre une structure par cristallographie)
(1) Purifier des milligrammes de la protéine et cribler des centaines de conditions (précipitant, pH, sel) pour obtenir des cristaux ; (2) congeler brusquement un cristal et collecter les clichés de diffraction à un synchrotron pendant qu’il tourne dans le faisceau ; (3) indexer les taches pour obtenir la maille et la symétrie ; l’angle le plus grand auquel on voit des taches fixe la résolution par la loi de Bragg, ; (4) résoudre le problème des phases — le détecteur enregistre des intensités mais non des phases — par des atomes lourds, par la diffusion anomale du sélénium de la sélénométhionine, ou, pour une protéine voisine d’une protéine connue, par remplacement moléculaire, en plaçant le modèle connu dans la maille ; (5) calculer la densité électronique, y construire la chaîne et affiner le modèle contre les données jusqu’à ce que le désaccord (facteur ) soit petit ; (6) valider : géométrie, écarts au diagramme de Ramachandran, et accord avec des données contre lesquelles le modèle n’a pas été affiné.
Remarque 7.8 (La prédiction a rejoint les méthodes)
Depuis 2020, la structure d’une protéine se prédit à partir de sa séquence avec une exactitude qui rivalise souvent avec une structure expérimentale à (Chapitre 5). La prédiction est une hypothèse sur un état natif statique ; les méthodes expérimentales restent l’arbitre, et la seule source d’information sur les ligands, les changements de conformation, les complexes et la dynamique dont il est question plus bas. Leurs rôles ont changé — un modèle prédit résout le problème des phases par remplacement moléculaire, et oriente les expériences qui valent la peine — plutôt que l’un ne remplace l’autre.
7.4 L’allostérie : l’hémoglobine pour modèle
Définition 7.9 (Allostérie et coopérativité)
Une protéine est allostérique lorsque la fixation d’un ligand sur un site change l’affinité d’un autre site, par un changement de conformation transmis à travers la molécule. Lorsque les deux sites fixent le même ligand et que l’effet est positif, la fixation est coopérative : la saturation fractionnaire croît avec la concentration du ligand en sigmoïde et non en hyperbole, ce que décrit empiriquement l’équation de Hill avec un coefficient de Hill (hémoglobine : pour ses quatre sites ; myoglobine, un seul site : ). L’hémoglobine existe en deux conformations quaternaires, l’état T (tendu, de faible affinité, favorisé lorsque aucun dioxygène n’est fixé) et l’état R (relâché, de forte affinité), et bascule de l’une à l’autre en bloc ; les protons, le dioxyde de carbone et le 2,3-bisphosphoglycérate stabilisent T et abaissent donc l’affinité — c’est l’effet Bohr, par lequel un tissu au travail, acide et chaud, prend davantage de dioxygène au sang.
Théorème 7.10 (Le modèle de Monod–Wyman–Changeux)
Soit une protéine à sites identiques, existant en deux conformations et , en équilibre en l’absence de ligand, chaque site de fixant le ligand avec la constante de dissociation et chaque site de avec , . Tous les sites d’une molécule basculent ensemble (la transition est concertée). Alors, avec , la saturation fractionnaire vaut
et la fraction de molécules à l’état vaut . Pour et la courbe est sigmoïde : les premiers ligands se fixent sur les rares molécules , de forte affinité, et font basculer l’équilibre, de sorte que la fixation recrute davantage de et que l’affinité des sites restants s’élève — une coopérativité sans aucune interaction directe entre sites.
Démonstration. L’espèce qui porte ligands sous la forme a pour concentration (chacun des choix de sites occupés contribuant par la loi d’action de masse), et sous la forme , puisque . En sommant sur par la formule du binôme, la protéine totale vaut et le ligand total fixé vaut , d’après . Diviser le ligand fixé par fois la protéine totale donne ; la fraction est la somme des termes sur le total. Lorsque est petit, les termes dominent le dénominateur (parce que ) et , la faible affinité de ; lorsque est assez grand pour que , les termes l’emportent et l’affinité devient : la bascule entre les deux régimes est la sigmoïde. ∎
Exemple 7.11 (L’hémoglobine en chiffres)
Prenons , , (donc ) et . À la pression partielle de dioxygène du sang artériel, , et ; à , la valeur veineuse au repos, ; à , — le modèle reproduit la pression de demi-saturation de ; à , dans un muscle à l’exercice, . Un transporteur non coopératif de même pression de demi-saturation donnerait dans les poumons et dans le muscle, cédant de sa capacité là où l’hémoglobine en cède . La coopérativité est ce qui fait un transporteur qui se charge à fond à une pression et se décharge largement à une pression cinq fois plus basse seulement.
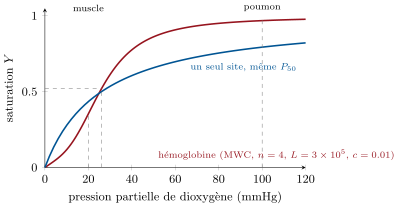
Proposition 7.12 (Le mécanisme de la bascule)
Dans la désoxyhémoglobine, le fer est légèrement hors du plan de l’hème, tiré vers l’histidine proximale, et l’hème est bombé. La fixation du dioxygène aplatit l’hème et attire le fer, et avec lui l’histidine et l’hélice à laquelle elle appartient, d’environ vers l’hème ; ce déplacement est amplifié à l’interface entre les dimères et , qui tournent de et rompent les ponts salins qui maintiennent l’état T. Les effecteurs agissent sur ces mêmes ponts : les protons se fixent sur des histidines dont les ponts n’existent qu’en T (l’effet Bohr), le dioxyde de carbone forme avec les extrémités aminées des carbamates qui stabilisent T, et le 2,3-bisphosphoglycérate, petite molécule fortement négative, se loge dans la cavité centrale entre les chaînes , qui n’est assez large qu’en T. L’hémoglobine fœtale, dont les chaînes le fixent moins bien, a une affinité supérieure à celle de la mère et attire le dioxygène à travers le placenta.
7.5 Les protéines en mouvement
Définition 7.13 (Désordre et dynamique)
Une région intrinsèquement désordonnée n’a par elle-même aucun repliement stable et existe comme un ensemble de conformations qui s’interconvertissent rapidement, ne se repliant souvent qu’à la rencontre de son partenaire ; environ un tiers des protéines humaines portent une région désordonnée de plus de trente résidus, et ces régions sont enrichies dans la signalisation et la régulation, où un segment souple peut être phosphorylé en de nombreux sites, lier tour à tour plusieurs partenaires et servir de lien. Les protéines repliées bougent aussi : les chaînes latérales tournent en quelques picosecondes, les boucles s’ouvrent en quelques nanosecondes à microsecondes, les domaines pivotent en quelques microsecondes à millisecondes, et le cycle catalytique d’une enzyme est une chorégraphie de tels mouvements plutôt qu’une clé statique dans une serrure. Une structure cristalline est un instantané d’un ensemble conformationnel ; la RMN et la simulation moléculaire voient le reste. Des protéines désordonnées multivalentes et des ARN peuvent en outre démixer hors du cytoplasme en gouttelettes liquides — des condensats biomoléculaires tels que les nucléoles, les granules de stress et les corps P — qui concentrent des réactions sans membrane, et dont le vieillissement en agrégats solides est l’une des voies vers les maladies amyloïdes.
Remarque 7.14 (Structure et fonction)
La leçon de soixante ans de structures est double. Un repliement est la solution d’un problème physique — fixer ceci, catalyser cela, transmettre un signal sur quatre nanomètres — et connaître la structure rend souvent le mécanisme évident, comme ce fut le cas pour le fer de l’hème et pour la rotation des dimères de l’hémoglobine sous l’effet du dioxygène. Et un repliement est un objet historique : les mêmes quelques centaines d’architectures, bricolées, dupliquées et fusionnées, servent à toute la diversité des fonctions protéiques, de sorte que la structure d’une protéine de bactérie dira souvent comment fonctionne sa cousine humaine.
7.6 Exercices
Exercice 7.1 ★
Définir les quatre niveaux de structure d’une protéine et en donner l’exemple dans l’hémoglobine.
Solution
Solution de Exercice 7.1.
Primaire : la suite des résidus d’une chaîne . Secondaire : ses huit hélices . Tertiaire : le repliement globine d’une chaîne enroulée autour de son hème. Quaternaire : le tétramère et la façon dont ses dimères tournent l’un contre l’autre.
Exercice 7.2 ★
Une hélice compte résidus. Quelle est sa longueur, combien de tours fait-elle, et combien de liaisons hydrogène du squelette la maintiennent (le carbonyle de chaque résidu se liant à l’amide situé quatre résidus plus loin) ?
Solution
Solution de Exercice 7.2.
; tours ; liaisons hydrogène.
Exercice 7.3 ★
Qu’a montré le repliement de la ribonucléase par Anfinsen, et pourquoi importait-il de faire l’expérience sans aucun constituant cellulaire présent ?
Solution
Solution de Exercice 7.3.
Que la structure native, y compris l’appariement correct de quatre ponts disulfure parmi possibilités, se retrouve spontanément à partir de la chaîne dépliée : la séquence contient toute l’information nécessaire, et l’état natif est le minimum thermodynamique. Le faire dans un tube, avec de la protéine pure, excluait toute matrice, toute enzyme et toute machinerie cellulaire comme source de cette information.
Exercice 7.4 ★
Classer la cristallographie, la RMN et la cryomicroscopie électronique selon la taille de protéine que chacune traite le mieux, et dire laquelle renseigne sur le mouvement.
Solution
Solution de Exercice 7.4.
RMN : petites protéines, sous environ, en solution. Cristallographie : toute taille qui cristallise, du peptide au ribosome. Cryomicroscopie électronique : grands complexes, au-dessus de environ, sans cristaux. La RMN rend compte du mouvement directement (et la cryo-EM sait trier les molécules en classes conformationnelles) ; une structure cristalline est une moyenne statique.
Exercice 7.5 ★★
Refaire le compte de Levinthal pour une protéine de résidus avec , et pour un peptide de résidus avec . Pour lequel des deux une recherche au hasard est-elle concevable en une seconde à essais par seconde ?
Solution
Solution de Exercice 7.5.
conformations, s ans. , ms : le peptide pourrait explorer exhaustivement en une seconde ; la protéine ne le pourrait pas dans l’âge de l’univers.
Exercice 7.6 ★★
À l’aide de l’équation MWC avec , , , calculer en , et , et comparer à un site unique de constante de dissociation (). Où se voit la coopérativité ?
Solution
Solution de Exercice 7.6.
. : (site unique ). : (). : (). La courbe MWC reste loin derrière le site unique à faible ligand, puis monte abruptement — de à sur deux décades là où le site unique passe de à : cette raideur est la coopérativité.
Exercice 7.7 ★★
Expliquer, avec le modèle MWC, pourquoi le 2,3-bisphosphoglycérate abaisse l’affinité de l’hémoglobine pour le dioxygène, quel paramètre du modèle il change, et pourquoi le sang conservé, qui perd ce composé, délivre mal le dioxygène lorsqu’il est transfusé.
Solution
Solution de Exercice 7.7.
Le bisphosphoglycérate ne se fixe qu’à l’état T (dans la cavité centrale), donc il stabilise T : dans le modèle il élève , le rapport de la protéine sans ligand, et décale donc la courbe vers la droite — affinité plus faible, davantage de dioxygène libéré aux pressions tissulaires. Les hématies conservées perdent ce composé, baisse, la courbe se décale vers la gauche, et le sang transfusé garde son dioxygène au lieu de le céder dans les tissus, jusqu’à ce que les cellules le resynthétisent en une journée.
Exercice 7.8 ★★
Un cristal diffracte jusqu’à un angle maximal avec des rayons X de longueur d’onde . Quelle est la résolution ? Quels détails de la protéine seront visibles ? Quel angle faudrait-il pour ?
Solution
Solution de Exercice 7.8.
: le squelette et chaque chaîne latérale sont placés, les atomes individuels résolus. Pour : , .
Exercice 7.9 ★★
Une mutation remplace une leucine enfouie par une lysine. Prévoir son effet sur la stabilité, à l’aide de la Proposition 7.2, et expliquer pourquoi la même substitution en surface serait sans conséquence. Expliquer ensuite pourquoi une protéine de n’est pas « très stable », bien que le nombre paraisse grand.
Solution
Solution de Exercice 7.9.
Une lysine chargée enfouie parmi des chaînes latérales apolaires coûte des dizaines de kilojoules par mole (sa charge n’est plus solvatée, l’enfouissement hydrophobe de la leucine est perdu), plus que tout le du repliement : la protéine se déplie ou le cœur se réarrange. En surface, la lysine est hydratée comme elle le serait à l’état déplié et rien n’est perdu. signifie : une molécule sur est dépliée à tout instant, et toute la marge vaut deux ou trois liaisons hydrogène sur des centaines — de quoi une seule mutation.
Exercice 7.10 ★★★
Établir la fraction de molécules à l’état , , à partir des espèces dénombrées dans la démonstration du Théorème 7.10, et montrer que pour la concentration de ligand pour laquelle la moitié des molécules sont en vérifie . Calculer cet pour les paramètres de l’hémoglobine et le comparer à .
Solution
Solution de Exercice 7.10.
Les espèces totalisent et les espèces , donc . Pour le terme vaut , et lorsque , c’est-à-dire . Pour l’hémoglobine , donc : , proche du de — la bascule conformationnelle et la demi-saturation coïncident presque.
Exercice 7.11 ★★★
Les prions transmettent une forme. Expliquer pourquoi l’hypothèse « protéine seule » a rencontré de la résistance, quelle expérience la réfuterait, et quels faits (résistance de l’infectiosité aux nucléases et à l’ultraviolet, sensibilité aux dénaturants de protéines, prions de synthèse) l’étayent. Pourquoi un prion a-t-il besoin d’un germe ?
Solution
Solution de Exercice 7.11.
Elle a rencontré de la résistance parce que tout agent infectieux connu se répliquait par un acide nucléique, et qu’une protéine ne sait pas recopier sa séquence. Un acide nucléique dont on montrerait qu’il est nécessaire, ou une protéine purifiée dont on montrerait qu’elle ne transmet pas, la réfuteraient. À son appui : l’infectiosité survit aux nucléases, à l’ultraviolet et aux rayonnements ionisants à des doses qui détruisent tout génome, mais elle est détruite par les dénaturants de protéines et par les protéases ; une PrP recombinante repliée in vitro en fibrilles transmet la maladie à des animaux, avec les mêmes propriétés de souche au fil des passages. Un germe est nécessaire parce que la conversion d’un monomère normal est prohibitivement lente à elle seule — le noyau de la structure croisée- doit d’abord se former, ce qui est l’étape limitante — alors qu’une extrémité de fibrille déjà formée convertit rapidement les monomères : la forme se recopie par croissance sur matrice.
Exercice 7.12 ★★★
Une famille de protéines a gardé son repliement alors que ses séquences ont divergé jusqu’à d’identité. Expliquer pourquoi la structure est plus conservée que la séquence, quel genre de résidus sont ceux qui sont conservés, et comment cela est exploité à la fois par les méthodes de profil (Chapitre 5) et par la conception de protéines nouvelles.
Solution
Solution de Exercice 7.12.
Beaucoup de séquences se replient en une même structure : ce qu’un repliement exige, c’est un patron de positions hydrophobes et polaires, quelques glycines et prolines aux virages, et les résidus qui font le travail ; tout le reste en surface peut changer sans pénalité, de sorte que les mutations s’y accumulent tandis que la sélection préserve le repliement et la fonction. Les résidus conservés sont donc ceux du cœur (comme patron plus que comme identités), les résidus catalytiques et de fixation, et les glycines, prolines et cystéines structurales. Les méthodes de profil pondèrent exactement ces colonnes et reconnaissent donc des membres de la famille à d’identité ; la conception de protéines suit la même logique à l’envers, en choisissant un patron hydrophobe pour un repliement cible et en laissant la surface libre.
7.7 Problème : le repliement d’une globine
Problème 7.1
Problème du week-end — les hélices d’une globine mesurées, son repliement chronométré contre Levinthal, sa fixation du dioxygène calculée par le modèle à deux états, et sa structure résolue à partir d’un cristal, pour finir sur la différence de saturation entre poumon et muscle, le temps de Levinthal et la résolution de la carte
Données : une chaîne de globine de résidus, de masse moyenne par résidu , dont des résidus sont dans huit hélices ; montée de l’hélice par résidu, résidus par tour. Volume spécifique partiel des protéines . Paramètres MWC de l’hémoglobine : , , , . Longueur d’onde des rayons X ; maille cubique d’arête ; cristal cubique d’arête .
Partie I — Anatomie d’une chaîne.
- Combien de résidus sont en hélice ? Quelle longueur d’hélice cela fait-il, et combien de tours ?
- Combien de liaisons hydrogène du squelette les hélices contiennent-elles, en comptant une par résidu au-delà des quatre premiers de chaque hélice ?
- La masse de la chaîne et son volume d’après le volume spécifique partiel ; le rayon d’une sphère de ce volume.
- La chaîne étendue mesurerait par résidu. Comparer sa longueur au diamètre de la sphère : de quel facteur le repliement compacte-t-il la chaîne ?
- Les huit hélices comptent résidus en moyenne. Si les résidus étaient mis bout à bout, quelle fraction de la longueur étendue est hélicoïdale, et de combien l’hélice la raccourcit-elle ?
- Une globine enfouit environ chaînes latérales apolaires dans son cœur. En prenant de stabilisation hydrophobe par chaîne latérale enfouie et un coût d’entropie conformationnelle de par résidu au repliement (les ), estimer le net du repliement et le comparer à la fourchette de la Proposition 7.2.
Partie II — Trouver le repliement.
- Calculer le compte de Levinthal pour résidus avec et le temps pour l’échantillonner à par seconde.
- La globine se replie en . Combien de conformations a-t-elle pu visiter, au plus ? Quelle fraction du compte cela fait-il ?
- Supposons au contraire que chaque hélice se forme indépendamment en , et que les huit hélices formées trouvent ensuite leur empilement parmi agencements, échantillonnés à par seconde. Estimer le temps de repliement. Est-ce un entonnoir ?
- Une chaperonine enferme une chaîne pendant par cycle et la relâche repliée avec la probabilité par cycle. Quel est le nombre espéré de cycles, et le temps espéré, pour replier un substrat difficile ? Quelle fraction reste dépliée au bout d’une minute ?
- Une mutation déstabilisante fait passer la fraction dépliée à de à . Avec et , de combien a-t-il changé ?
- Expliquer pourquoi cent fois plus de protéine dépliée peut faire la différence entre la santé et une maladie amyloïde, en s’appuyant sur la nécessité d’un germe.
Partie III — Fixer le dioxygène.
- Calculer par l’équation MWC en (poumon) et (muscle au travail).
- Calculer la fraction de molécules à l’état à ces deux pressions.
- Quelle part du dioxygène chargé est cédée entre le poumon et le muscle ? Comparer à un transporteur à un seul site de pression de demi-saturation .
- Le sang transporte d’hémoglobine par litre, chaque gramme fixant de dioxygène. Combien de millilitres de dioxygène par litre l’hémoglobine livre-t-elle au muscle, d’après la question 15 ? Un organisme au repos consomme : quel débit sanguin cela exige-t-il au repos (déchargement de à ) ?
- Le bisphosphoglycérate porte à . Recalculer en et dire ce que cela fait à la livraison au repos.
- L’hémoglobine fœtale a, en pratique, . Calculer son à la pression placentaire de , comparer à celui de la mère et expliquer le transfert.
Partie IV — La voir.
- Combien de mailles le cristal contient-il ? Si chaque maille contient quatre chaînes de globine, combien de molécules diffractent ensemble ?
- On voit des taches jusqu’à . Quelle est la résolution, et les chaînes latérales seront-elles placées ?
- Quel angle donnerait ? Pourquoi un cristal mal ordonné ne diffracte-t-il qu’aux petits angles ?
- En cryomicroscopie électronique, le signal de l’image moyennée croît comme la racine carrée du nombre de particules. Si particules donnent , et que la résolution s’améliore comme l’inverse du signal, combien de particules donnent ?
- La cryomicroscopie électronique n’exige aucun cristal. Nommer deux sortes de protéines ou de complexes pour lesquelles cela décide de la possibilité même d’obtenir une structure, et expliquer pourquoi.
- Un modèle prédit de la globine s’écarte de la structure cristalline de en moyenne sur le squelette. Nommer deux choses que la prédiction ne peut pas fournir et que le cristal a fournies.
- Résumer : le déchargement entre poumon et muscle (question 15), le temps de Levinthal pour résidus (question 7) et la résolution de la carte (question 20).
Solution
Solution de Problème 7.1.
1. résidus en hélice ; ; tours. 2. liaisons hydrogène. 3. Masse g ; volume cm ; rayon . 4. Étendue contre un diamètre de : un facteur . 5. Les résidus hélicoïdaux font de la longueur étendue, ; l’hélice les comprime à , d’un facteur . 6. gagnés, perdus : net , dans la fourchette marginale. 7. ; s ans. 8. conformations, soit une fraction du compte. 9. Les hélices en (en parallèle) ; empilements à par seconde prennent : au total environ , l’ordre de grandeur observé. Oui : résoudre les parties indépendamment puis le tout est un entonnoir — l’espace de recherche est factorisé, non épuisé. 10. Nombre espéré de cycles , soit environ ; après six cycles, reste déplié. 11. avec : de à , une perte de de stabilité (, ). 12. L’agrégation commence par un noyau, dont la vitesse de formation croît comme une puissance élevée de la concentration de l’espèce dépliée apte à s’agréger ; cent fois plus de cette espèce élève de plusieurs ordres de grandeur la chance qu’un germe se forme au cours d’une vie, et une fois le germe présent la croissance est rapide et se recopie elle-même. 13. : . : numérateur , dénominateur : . 14. au poumon ; dans le muscle. 15. de la capacité cédée (les deux tiers de la charge). Site unique : . 16. Capacité ; au muscle . Au repos ; de débit sanguin — l’ordre d’un débit cardiaque de repos. 17. , : numérateur , dénominateur : au lieu de — bien plus de dioxygène cédé au repos, adaptation du sang à l’altitude et du muscle au travail. 18. Fœtale, , : numérateur , dénominateur : . Maternelle à la même pression : numérateur , dénominateur : . À pression égale le sang fœtal retient davantage de dioxygène, qui passe donc de la mère au fœtus à travers le placenta. 19. mailles ; molécules. 20. : oui, chaque chaîne latérale et chaque atome sont placés. 21. , . Dans un cristal désordonné les molécules ne sont pas exactement en registre, les ondes diffusées aux grands angles — celles qui codent le détail fin — ne s’ajoutent plus en phase, et les taches s’effacent aux grands angles ; seules survivent les taches de basse résolution. 22. Diviser par deux demande deux fois le signal, donc quatre fois les particules : environ (davantage en pratique, d’autres erreurs entrant en jeu). 23. Les protéines membranaires, qui cristallisent rarement à partir de solutions de détergent et qu’on peut imager dans un nanodisque lipidique ; les grands complexes souples — ribosomes, spliceosomes, canaux ioniques avec leurs régulateurs — dont l’hétérogénéité empêche la cristallisation mais dont les particules se trient en classes conformationnelles. 24. L’hème et le dioxygène fixés et leur géométrie exacte, les eaux et les ions ordonnés, la seconde conformation (T contre R) et la preuve que le repliement est juste — une prédiction est un modèle unique, sans ligand et sans contrôle expérimental. 25. Un déchargement de de la capacité (site unique ) ; le temps de Levinthal d’environ ans ; une carte à .