Biologia universitária — 2.º ano · Bachelor Year 2
24Árvores filogenéticas e relógio molecular
Em 1965, dois químicos, Emile Zuckerkandl e Linus Pauling, compararam as sequências de aminoácidos da hemoglobina de um punhado de vertebrados e notaram algo que nenhum anatomista poderia ter visto: o número de diferenças entre duas espécies era proporcional ao tempo decorrido desde que seus ancestrais tinham se separado, tal como lido nos fósseis. Uma molécula marcava o tempo. Em uma década, Carl Woese tinha usado um único gene, o RNA da subunidade menor do ribossomo, para desenhar a árvore de toda a vida e encontrar nela um terceiro domínio, as arqueias, que nenhum microscópio tinha distinguido das bactérias. Este capítulo trata da reconstrução da história a partir da semelhança: o que uma árvore significa, como ela é construída a partir de caracteres e de distâncias, como se faz as sequências contarem o tempo, e as armadilhas — convergência, taxas desiguais, saturação, ramos longos — que um leitor de árvores deve conhecer.
24.1 Ler uma árvore
Definição 24.1 (Filogenia, clado, homologia)
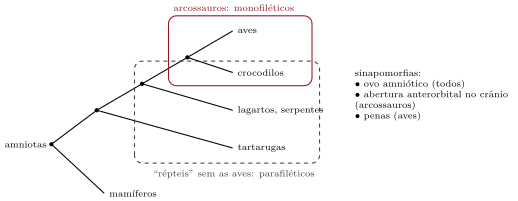
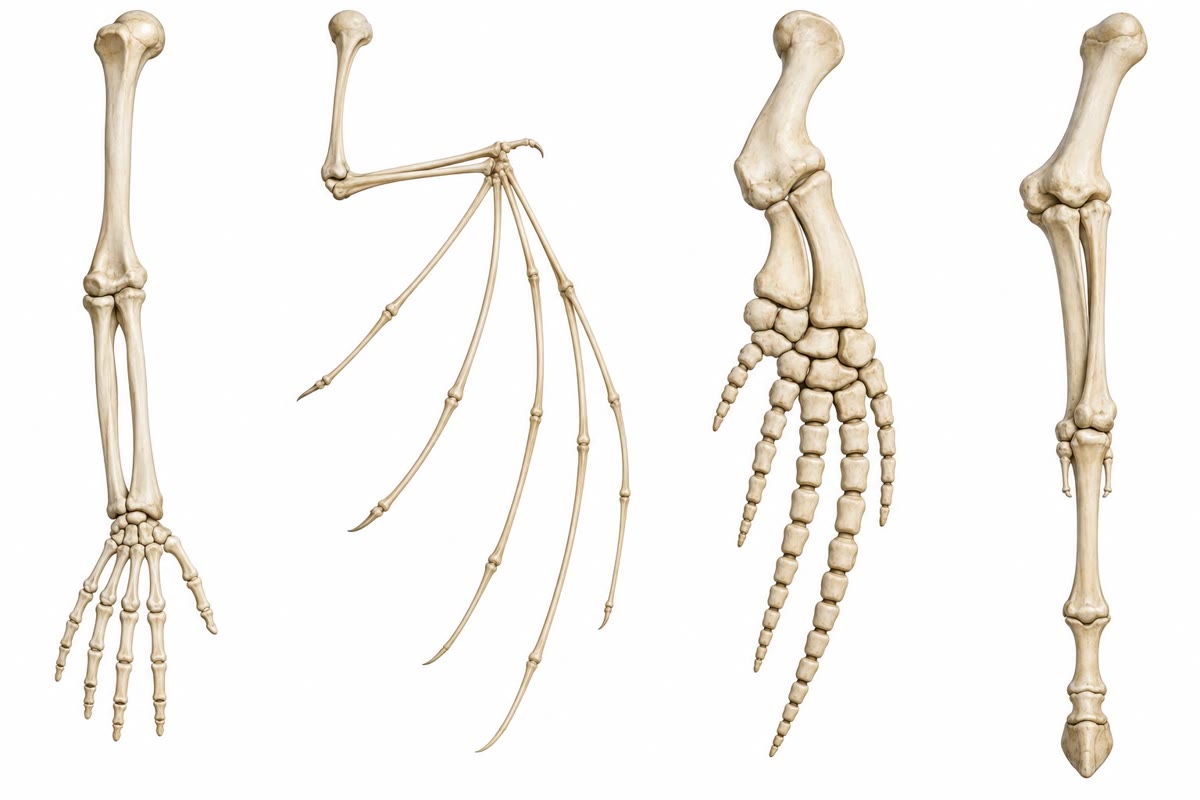
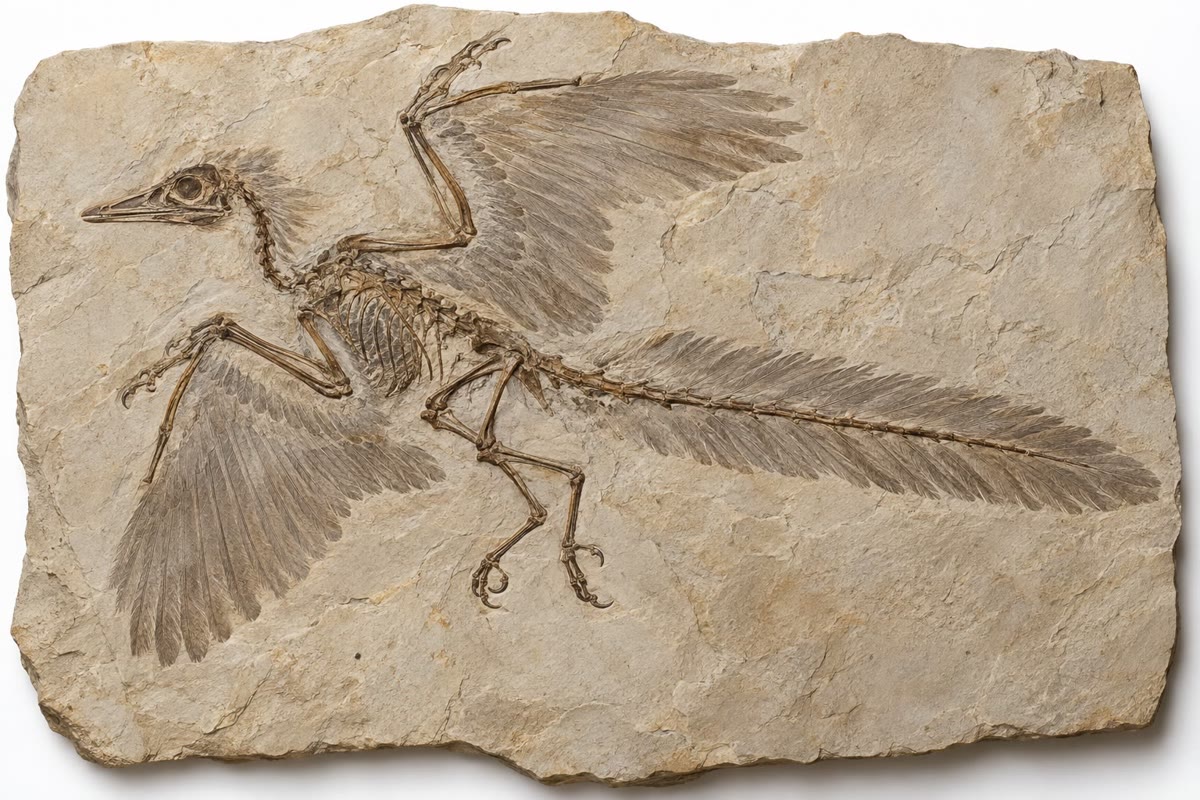
Uma filogenia é uma árvore cujas pontas são as espécies (ou os genes, ou os indivíduos) comparadas, cujos nós internos são seus ancestrais comuns e cuja raiz é o ancestral mais antigo de todos. Só a ordem das ramificações carrega a história: os nós podem ser girados livremente, e só o encaixe importa. Um clado ou grupo monofilético é um ancestral com todos os seus descendentes (as aves; os mamíferos; aves e crocodilos juntos); um grupo parafilético é um ancestral com alguns descendentes deixados de fora (os “répteis” sem as aves, os “peixes” sem os tetrápodes, os “procariontes”); um grupo polifilético reúne descendentes de ancestrais diferentes por uma semelhança que eles adquiriram separadamente (os “animais de sangue quente”). Um caráter compartilhado por duas espécies porque seu ancestral o possuía é uma homologia (os ossos da asa do morcego e da nadadeira da baleia); um caráter que elas adquiriram independentemente é uma analogia ou homoplasia (as asas dos morcegos e das aves enquanto asas, os olhos em câmara dos vertebrados e dos polvos). Só as homologias registram a história e, entre elas, só os estados derivados compartilhados por um grupo — suas sinapomorfias, na palavra de Hennig — definem um clado: as penas definem as aves, e o estado ancestral “sem penas” não define nada.
24.2 Construir árvores a partir de caracteres
Método 24.2 (Parcimônia)
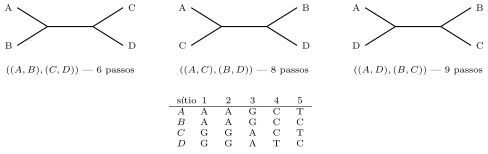
Codifique os caracteres (estados morfológicos ou posições de sequências alinhadas) para cada táxon. Para cada árvore possível, conte o número mínimo de mudanças de caráter necessárias para explicar os dados sobre ela; a árvore mais parcimoniosa é a que precisa de menos. Enraíze a árvore com um grupo externo, um táxon que sabidamente está fora do grupo estudado. Como o número de árvores não enraizadas para táxons é — três para quatro táxons, para dez, para vinte —, a busca só é exaustiva para conjuntos pequenos, e heurística além deles. A confiança é medida pelo bootstrap: reamostre os caracteres com reposição mil vezes, reconstrua a árvore a cada vez e registre com que frequência cada clado reaparece; um clado encontrado em das reamostragens é bem sustentado, e um encontrado na metade não é.
Exemplo 24.3 (Quatro táxons, cinco sítios)
Sequências , , , . Na árvore , os sítios 1, 2 e 3 mudam uma vez cada um (no ramo interno), o sítio 4 uma vez ( em ) e o sítio 5 duas vezes ( em e em ): seis passos. Em , os sítios 1–3 precisam de duas mudanças cada um, e os sítios 4 e 5 de uma cada um: oito. Em : nove. A primeira árvore é a mais parcimoniosa, por dois passos; os três sítios que a sustentam são suas sinapomorfias, e o sítio 5 é uma homoplasia sobre ela — a mesma mudança ocorrendo duas vezes, algo corriqueiro em todo conjunto de dados real.
24.3 Construir árvores a partir de distâncias
Método 24.4 (Agrupamento por distância: UPGMA)
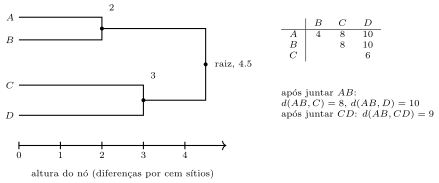
A partir das distâncias par a par entre táxons (diferenças por sítio, corrigidas como abaixo), junte o par mais próximo num agrupamento situado num nó de altura igual à metade de sua distância; substitua o par pelo agrupamento, cuja distância a cada um dos outros táxons é a média das distâncias de seus membros; repita até restar um único agrupamento. O resultado é uma árvore enraizada com todas as pontas na mesma altura — o método supõe uma taxa de mudança constante em todos os ramos, um relógio molecular. Quando as taxas diferem entre linhagens, o método agrupa as linhagens de evolução rápida, qualquer que seja sua história; o agrupamento de vizinhos (neighbor joining), que a cada passo junta o par cuja união mais encurta a árvore inteira, não supõe relógio e é o método rápido padrão para grandes conjuntos de dados.
Exemplo 24.5 (UPGMA)
Distâncias (em diferenças por cem sítios): , , , , , . Junte e na altura 2; depois , , : junte e na altura 3; por fim : junte os dois agrupamentos na altura . A árvore é e, se a taxa for de substituições por sítio por ano, a raiz tem milhões de anos.
24.4 O relógio molecular
Teorema 24.6 (As substituições como processo de Poisson e a correção para substituições múltiplas)
Se as substituições num sítio ocorrem a uma taxa constante por ano, independentemente de um sítio para outro, o número que se acumula ao longo de uma linhagem num tempo segue uma lei de Poisson de média , e o número esperado que separa duas linhagens que divergiram há anos é
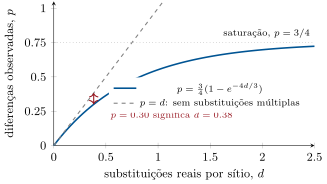
substituições por sítio — o relógio molecular. A proporção observada de sítios que diferem é menor que , porque um sítio atingido duas vezes pode voltar à sua base original ou coincidir por acaso; com quatro bases mudando a taxas iguais,
a correção de Jukes–Cantor. À medida que cresce, satura em — duas sequências aleatórias coincidem em um quarto de seus sítios — e, além de , a correção amplia todo erro de amostragem: um gene que mudou tanto deixou de marcar o tempo. Os genes lentos (RNA ribossômico, histonas) datam os ramos profundos; os rápidos (DNA mitocondrial, íntrons), os recentes.
Demonstração. Seja a probabilidade de que um sítio ainda tenha sua base original após um tempo . Ela é perdida à taxa e recuperada, a partir de qualquer uma das três outras bases, à taxa : , cuja solução com é . Duas linhagens separadas por um tempo total — por simetria, o mesmo que uma linhagem evoluindo durante — coincidem num sítio com probabilidade , em que , logo ; invertendo, obtém-se a correção. A contagem de Poisson decorre de eventos constantes e independentes, como na física do decaimento radioativo, e seu desvio-padrão fixa a precisão de qualquer data: um gene de sítios com substituições observadas data uma divergência com uma precisão relativa de cerca de . ∎
Evidências. Zuckerkandl e Pauling (1965) constataram que as diferenças entre as hemoglobinas do cavalo, do ser humano, da vaca e de outros eram proporcionais às idades fósseis de suas separações, e propuseram o relógio. Fitch e Margoliash (1967) construíram uma árvore de vinte espécies apenas a partir do citocromo e recuperaram, a partir de uma única proteína, os agrupamentos clássicos dos vertebrados, dos insetos e dos fungos. O teste decisivo do método foi a filogenia experimental de Hillis e colaboradores (1992): eles propagaram o bacteriófago T7 por uma série conhecida e ramificada de oito linhagens sob um mutagênico, sequenciaram os produtos e deram as sequências às cegas aos métodos de construção de árvores — os métodos de parcimônia, de distância e de verossimilhança recuperaram todos a árvore verdadeira, e a parcimônia reconstruiu as sequências ancestrais com mais de de exatidão. ∎
Proposição 24.7 (Armadilhas do relógio e das árvores)
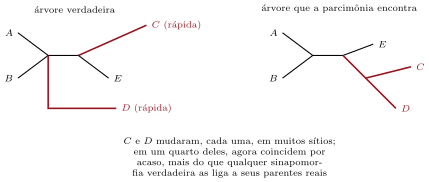
O relógio é apenas aproximadamente constante: as taxas diferem entre genes num fator de cem (conforme a função — a histona H4 mudou dois resíduos em um bilhão de anos, os fibrinopeptídeos mudam a cada poucos milhões), entre sítios de um mesmo gene (as terceiras posições dos códons, os íntrons e as alças mudam mais depressa) e entre linhagens (o relógio dos roedores anda mais depressa que o dos primatas, com suas gerações mais curtas e suas taxas metabólicas mais altas). Todo relógio precisa, portanto, de uma calibração por um fóssil ou por um evento geológico datado, e as datas carregam o erro de Poisson acima e o da própria calibração. As árvores têm suas próprias armadilhas. Atração de ramos longos: duas linhagens que mudaram muito cada uma compartilham muitos sítios por acaso, e a parcimônia as junta qualquer que seja sua história — o remédio é uma amostragem mais densa, que quebre os ramos, e um método que modele as taxas. A convergência produz falsas sinapomorfias. Separação incompleta de linhagens: a árvore de um gene não é necessariamente a árvore das espécies quando as especiações se sucedem rapidamente, porque o polimorfismo ancestral se distribui de modo diferente em cada descendente — por isso uma árvore de espécies é construída a partir de muitos genes, e não de um só. E nos procariontes, onde os genes se deslocam lateralmente (Capítulo 3), genes diferentes contam histórias diferentes, e a história é uma rede atravessada por uma árvore de genes ribossômicos. A prática moderna substitui a parcimônia e a distância pela verossimilhança: dado um modelo de substituição (as taxas de cada mudança, sua variação entre sítios), calcula-se a probabilidade das sequências observadas em cada árvore com seus comprimentos de ramos e escolhe-se a árvore que torna os dados mais prováveis; sua forma bayesiana fornece diretamente uma probabilidade para cada clado. O volume do Ano 3 apresenta os métodos; aqui basta saber que toda árvore é uma hipótese com um suporte medido, e não um fato.
Evidências. Woese e Fox (1977) compararam o RNA ribossômico da subunidade menor de diversos procariontes e constataram que os metanogênicos estão tão distantes das bactérias quanto ambos estão dos eucariontes: os três domínios, confirmados desde então por todos os genes da maquinaria de transcrição e de tradução, e invisíveis para a morfologia. As mesmas árvores ribossômicas, lidas ingenuamente, colocavam os microsporídios, de evolução rápida, na base dos eucariontes; genes de taxas mais lentas, e modelos que levam em conta a variação das taxas, os transferiram para os fungos, onde é seu lugar — um caso clássico de atração de ramos longos detectada e corrigida. ∎
Exemplo 24.8 (Datar com um fóssil)
Um gene de sítios difere em deles entre a vaca e a baleia, cujo ancestral comum os fósseis situam há 60 milhões de anos. Corrigido, ; a taxa é por sítio por ano. O mesmo gene difere em entre a baleia e o hipopótamo: , milhões de anos, com cerca de vindos da contagem de Poisson de 62 substituições e uma incerteza adicional vinda da data fóssil. O resultado molecular de que as baleias são as parentes vivas mais próximas dos hipopótamos, obtido assim nos anos 1990 contra todas as árvores anatômicas, foi confirmado pela descoberta de baleias primitivas com o osso do tornozelo semelhante ao do hipopótamo que tinha sido previsto — o relógio não apenas data; ele prevê o que as rochas devem conter.
24.5 Exercícios
Exercício 24.1 ★
Defina homologia, analogia e sinapomorfia, com um exemplo de cada entre os membros, as asas e os olhos dos vertebrados.
Solução
Solução de Exercício 24.1.
Homologia: um caráter herdado de um ancestral comum — o úmero, o rádio e a ulna da asa de um morcego e da nadadeira de uma baleia. Analogia: um caráter semelhante adquirido independentemente — as asas dos morcegos e das aves enquanto superfícies de voo (os ossos são homólogos enquanto membros anteriores, a asa como tal não é), ou o olho em câmara do polvo e o dos vertebrados. Sinapomorfia: uma homologia derivada compartilhada por um clado e que o define — as penas para as aves, o ovo amniótico para os amniotas.
Exercício 24.2 ★
Classifique como monofilético, parafilético ou polifilético: as aves; os répteis (sem as aves); os peixes (sem os tetrápodes); os vertebrados voadores; os mamíferos; os procariontes.
Solução
Solução de Exercício 24.2.
Aves: monofiléticas. Répteis sem as aves: parafiléticos. Peixes sem os tetrápodes: parafiléticos (os peixes pulmonados são mais próximos de nós que das trutas). Vertebrados voadores (morcegos, aves, pterossauros): polifiléticos. Mamíferos: monofiléticos. Procariontes: parafiléticos (bactérias e arqueias, com os eucariontes deixados de fora — e as arqueias são mais próximas dos eucariontes que das bactérias).
Exercício 24.3 ★
Na árvore , nomeie o grupo-irmão das aves, o grupo-irmão dos mamíferos e o menor clado que contém lagartos e aves. Trocar as posições dos crocodilos e das aves muda a árvore?
Solução
Solução de Exercício 24.3.
Grupo-irmão das aves: os crocodilos. Grupo-irmão dos mamíferos: todos os outros amniotas (tartarugas, lagartos, crocodilos e aves juntos). Menor clado que contém lagartos e aves: (lagartos,(crocodilos, aves)), os diápsidos sem as tartarugas nesta árvore. Trocar crocodilos e aves em seu nó não muda nada: um nó pode ser girado livremente.
Exercício 24.4 ★
Quantas árvores não enraizadas existem para 4, 6 e 10 táxons? Quantas árvores enraizadas para 4 (cada árvore não enraizada pode ser enraizada em qualquer um de seus ramos)?
Solução
Solução de Exercício 24.4.
Não enraizadas: ; ; . Árvores enraizadas para 4 táxons: cada uma das 3 árvores não enraizadas tem 5 ramos, o que dá 15.
Exercício 24.5 ★★
Sequências , , , . Conte os passos em cada uma das três árvores não enraizadas e dê a mais parcimoniosa. Quais sítios são homoplásicos nela?
Solução
Solução de Exercício 24.5.
: sítios 1, 2 e 3, um passo cada um; sítio 4, dois passos ( e dos dois lados); sítio 5, um: 6 passos. : . : . A primeira árvore é a mais parcimoniosa; nela, o sítio 4 é homoplásico (a mudança , ou a inversa, ocorre duas vezes).
Exercício 24.6 ★★
Distâncias (por cem sítios): , , , , , . Construa a árvore UPGMA com as alturas de seus nós.
Solução
Solução de Exercício 24.6.
Junte e na altura 3. Depois , , : junte e na altura 5. Depois : raiz na altura . Árvore .
Exercício 24.7 ★★
Corrija , e para substituições múltiplas. Por que o terceiro valor é quase inútil?
Solução
Solução de Exercício 24.7.
: , , . Com , o argumento do logaritmo é e a inclinação : um erro de amostragem de em se torna em , e a hipótese de taxas iguais em todos os sítios, falsa em todo gene real, acrescenta um viés do mesmo tamanho. O gene está saturado.
Exercício 24.8 ★★
Um gene evolui a substituições por sítio por ano. Duas espécies diferem em : quando se separaram? Que se observaria entre duas espécies que se separaram há 500 milhões de anos, e o que isso implica para datar separações profundas com esse gene?
Solução
Solução de Exercício 24.8.
milhões de anos. A 500 milhões de anos, e : três quartos do caminho até a saturação, onde a correção é íngreme e a data não é confiável — é preciso um gene mais lento para essas separações.
Exercício 24.9 ★★
Um clado aparece em de reamostragens bootstrap; outro, em . Interprete ambos. O que você faria a respeito do primeiro?
Solução
Solução de Exercício 24.9.
: o clado é recuperado em apenas metade das reamostragens; os dados quase nada dizem sobre ele, e as alternativas, somadas, são igualmente prováveis. : o sinal é coerente entre os sítios; o clado é fortemente sustentado (dados o modelo e o alinhamento — os erros sistemáticos, como a atração de ramos longos, não são detectados pelo bootstrap). Para o primeiro, acrescente sequência (mais genes), acrescente táxons que quebrem os ramos e verifique com um método diferente.
Exercício 24.10 ★★★
Explique a atração de ramos longos com o argumento do quarto por acaso e diga por que acrescentar táxons que quebram os ramos longos ajuda.
Solução
Solução de Exercício 24.10.
Duas linhagens que mudaram, cada uma, numa grande fração dos sítios têm, em cada sítio onde ambas mudaram, uma chance em quatro de chegar à mesma base (com quatro bases a taxas iguais). Se cada uma mudou em dos sítios, ambas mudaram em e coincidem por acaso em de todos os sítios — o que pode superar a fração de sítios que carregam as verdadeiras sinapomorfias que ligam cada uma a seus parentes reais, de evolução lenta. A parcimônia conta coincidências sem perguntar por que elas ocorrem e junta as duas. Acrescentar táxons que se ramificam ao longo de cada ramo longo o divide em segmentos mais curtos, de modo que as coincidências fortuitas se distribuem entre vários ramos mais curtos e as verdadeiras sinapomorfias de cada segmento se tornam visíveis; um modelo de verossimilhança que espera muitas coincidências fortuitas nos ramos longos as corrige diretamente.
Exercício 24.11 ★★★
O DNA mitocondrial do ser humano e o do chimpanzé diferem em dos sítios; a taxa mitocondrial é de cerca de por sítio por ano. Date a separação, dê a incerteza de Poisson para um genoma de sítios e cite duas razões pelas quais a resposta ainda poderia estar errada por um fator de dois.
Solução
Solução de Exercício 24.11.
; milhões de anos. Substituições: , precisão relativa : um erro estatístico de milhão de anos. Mas a taxa é calibrada em outras separações e pode estar errada por um fator de dois para esta linhagem (variação das taxas entre linhagens, e diferença entre a taxa genealógica medida ao longo de gerações e a taxa medida ao longo de milhões de anos); e a divergência do gene é anterior à divergência das espécies, pois a população ancestral era polimórfica — de modo que a verdadeira separação é mais recente que a do gene, por um tempo que depende do tamanho da população ancestral. (A data aceita, a partir de muitos genes nucleares e de fósseis, é de 6 a 7 milhões de anos: o relógio mitocondrial aqui é rápido demais.)
Exercício 24.12 ★★★
“Uma árvore de genes não é uma árvore de espécies.” Discuta, com a separação incompleta de linhagens, a transferência horizontal e a duplicação gênica, e diga como, apesar disso, se obtém uma árvore de espécies.
Solução
Solução de Exercício 24.12.
Separação incompleta de linhagens: quando duas especiações são próximas no tempo, um polimorfismo ancestral pode se distribuir de modo que a árvore de um gene agrupe as espécies de forma diferente da árvore de espécies; transferência horizontal: um gene recebido de outra linhagem carrega a história dessa linhagem; duplicação gênica: comparar um parálogo numa espécie com o ortólogo em outra dá a data da duplicação, e não a da especiação. Obtém-se uma árvore de espécies usando muitos genes de todo o genoma e tomando a árvore que a maioria sustenta (ou um modelo que espera uma fração conhecida de genes discordantes), escolhendo cuidadosamente os ortólogos e preferindo, nos procariontes, os genes ribossômicos e informacionais, que raramente são transferidos.
24.6 Problema: Datar as baleias
Problema 24.1
Problema de fim de semana — baleia, hipopótamo, vaca, porco e camelo sequenciados para um gene: a árvore construída por parcimônia e por distância, o relógio calibrado com um fóssil, cada separação datada com seu erro de Poisson, e a árvore anatômica confrontada com a molecular, terminando com o tempo de divergência entre baleia e hipopótamo e a taxa de substituição do gene
Um gene de sítios é sequenciado na baleia (), no hipopótamo (), na vaca (), no porco () e no camelo (, o grupo externo). Proporções observadas de sítios diferentes: ; ; ; todas as distâncias a valem . Os fósseis situam a separação entre a vaca e a linhagem baleia–hipopótamo há 60 milhões de anos. Seis sítios informativos, com o estado do camelo dado por último:
| sítio | 1 | 2 | 3 | 4 | 5 | 6 |
|---|---|---|---|---|---|---|
| A | G | T | C | A | G | |
| A | G | T | C | G | G | |
| G | A | T | T | G | G | |
| G | A | C | T | G | A | |
| G | A | C | T | G | A |
Parte I — Parcimônia.
- Quais sítios são sinapomorfias de ? E de ? Qual sítio não é informativo, e qual é uma homoplasia ou autapomorfia?
- Conte os passos dos seis sítios na árvore .
- Conte-os na árvore dos anatomistas , que coloca o hipopótamo com a vaca entre os artiodáctilos e as baleias de fora.
- Qual árvore é preferida, e por quantos passos? Por que essa margem é fraca, e o que a reforçaria?
- O bootstrap dá o clado em das reamostragens do gene inteiro. Interprete.
- Por que o camelo é usado como grupo externo, e o que daria errado se fosse usado um peixe?
Parte II — Distâncias.
- Corrija os quatro valores distintos de (, , , ) para substituições múltiplas.
- Aplique o UPGMA aos cinco táxons com as distâncias corrigidas e dê as alturas dos nós.
- A árvore de distâncias concorda com a árvore de parcimônia?
- Explique por que o UPGMA falharia se a linhagem da baleia tivesse evoluído duas vezes mais depressa que as outras.
- Calcule o número de substituições que o gene acumulou entre a baleia e o hipopótamo, e seu desvio-padrão de Poisson.
- Dê a precisão relativa de uma data baseada nessa contagem.
Parte III — O relógio.
- Calibre: a partir da distância vaca–(baleia, hipopótamo) e do fóssil de 60 milhões de anos, calcule a taxa por sítio por ano.
- Date a separação baleia–hipopótamo.
- Date a separação do porco e a do camelo.
- Dê a data baleia–hipopótamo com sua incerteza de Poisson.
- A calibração fóssil é ela própria incerta em milhões de anos. Propague essa incerteza para a data baleia–hipopótamo.
- Um outro gene, mais rápido, dá entre a baleia e o camelo. Corrija esse valor e comente sua confiabilidade para essa separação.
Parte IV — Confronto.
- A árvore dos anatomistas se apoia no astrágalo em dupla polia, compartilhado pela vaca, pelo porco, pelo hipopótamo e pelo camelo, mas não pelas baleias atuais, que não têm membros posteriores. Explique por que um caráter perdido não pode contar contra o clado baleia–hipopótamo.
- Baleias fósseis com membros posteriores foram encontradas em 2001; seu astrágalo tem a dupla polia. O que isso faz com o argumento?
- Se as baleias estão dentro dos artiodáctilos, o grupo “artiodáctilos sem as baleias” é monofilético, parafilético ou polifilético?
- Um segundo gene dá a árvore . Cite duas razões pelas quais uma árvore de genes pode diferir da árvore de espécies, e diga como decidir.
- O genoma mitocondrial da baleia e o do hipopótamo diferem em dos sítios. Corrija esse valor e estime a taxa mitocondrial a partir da data encontrada na questão 14.
- Por que essa taxa é tão mais alta que a do gene nuclear?
- Enuncie o resultado: a árvore, a taxa nuclear e o tempo de divergência baleia–hipopótamo com sua incerteza.
Solução
Solução de Problema 24.1.
1. Sítios 1, 2 e 4 (estados compartilhados apenas por e , derivados em relação ao camelo): sinapomorfias de . Sítios 3 e 6: sinapomorfias de . O sítio 5 é uma autapomorfia de , uma mudança numa única linhagem, que não agrupa nada; nenhum sítio é homoplásico na árvore molecular. 2. Uma mudança por sítio: 6 passos. 3. Os sítios 1, 2 e 4 precisam agora de duas mudanças cada um, e os sítios 3, 5 e 6 de uma: 9 passos. 4. A árvore baleia–hipopótamo, por três passos. Três sítios em mil é uma margem pequena, que algumas homoplasias poderiam inverter; reforçá-la significa mais genes, mais táxons (outros ruminantes, caititus, cervos) e um bootstrap. 5. O clado reaparece em cinco reamostragens de cada seis: um suporte moderado, bem acima do acaso, mas aquém dos convencionalmente chamados de forte. 6. O grupo externo deve estar fora do grupo, mas perto o bastante para que sua sequência ainda seja alinhável e não saturada; o camelo é um artiodáctilo situado fora do grupo vaca–porco–hipopótamo–baleia. Um peixe diferiria em níveis quase saturados, seus estados não informariam qual estado é ancestral dentro dos mamíferos, e seu ramo longo atrairia a linhagem do grupo interno de evolução mais rápida. 7. , , , . 8. Junte e na altura . Depois , , , e tudo a : junte e em . Depois : junte em . Por fim, junte em . Árvore . 9. Sim: a mesma árvore, o mesmo encaixe. 10. Uma baleia que tivesse mudado duas vezes mais depressa estaria mais longe de todos, inclusive do hipopótamo; o UPGMA, que coloca cada ponta na altura zero e junta o par mais próximo, juntaria primeiro o hipopótamo com a vaca e deixaria a baleia de fora — exatamente a árvore dos anatomistas, pela razão errada. 11. substituições; desvio-padrão de Poisson . 12. . 13. por sítio por ano. 14. milhões de anos. 15. Porco: milhões de anos; camelo: milhões de anos. 16. milhões de anos (). 17. A taxa varia como e a data como : , logo milhões de anos — combinado com o erro de Poisson, cerca de milhões de anos. 18. : o gene mudou, na prática, em dois terços de seus sítios, a correção multiplicou por e sua inclinação é ; ele está perto da saturação para essa separação, e sua data vale pouco. 19. A ausência de um caráter não é um estado derivado compartilhado: as baleias perderam inteiramente o membro posterior e seu tornozelo, de modo que nada se pode dizer sobre qual tornozelo teriam tido. Uma sinapomorfia é evidência de um clado; sua perda numa linhagem não é evidência contra o pertencimento. 20. As baleias fósseis têm o astrágalo em dupla polia: as baleias descendem de um ancestral que o possuía, o que as coloca dentro dos artiodáctilos. A previsão molecular é confirmada pelas rochas. 21. Parafilético: um ancestral com todos os seus descendentes, exceto a linhagem das baleias. 22. Separação incompleta de linhagens de um polimorfismo ancestral ao longo de duas especiações rápidas (vaca, hipopótamo e baleia se separaram em poucos milhões de anos), ou comparação de parálogos. Decide-se sequenciando muitos genes e tomando a árvore que a maioria deles, e a concatenação, sustentam; verifica-se a duplicação em cada família. 23. ; por sítio por ano, cinco vezes a do gene nuclear. 24. O DNA mitocondrial é replicado por uma polimerase de revisão mais fraca, exposto aos radicais de oxigênio da cadeia respiratória e não é reparado pela maquinaria nuclear; ele também não tem recombinação, de modo que os danos se acumulam. 25. Árvore : as baleias são o grupo-irmão dos hipopótamos; por sítio por ano; divergência baleia–hipopótamo de milhões de anos.