Universitaire scheikunde — jaar 2 · Bachelor Year 2
2Reactie-entropie en reactie-gibbsenergie
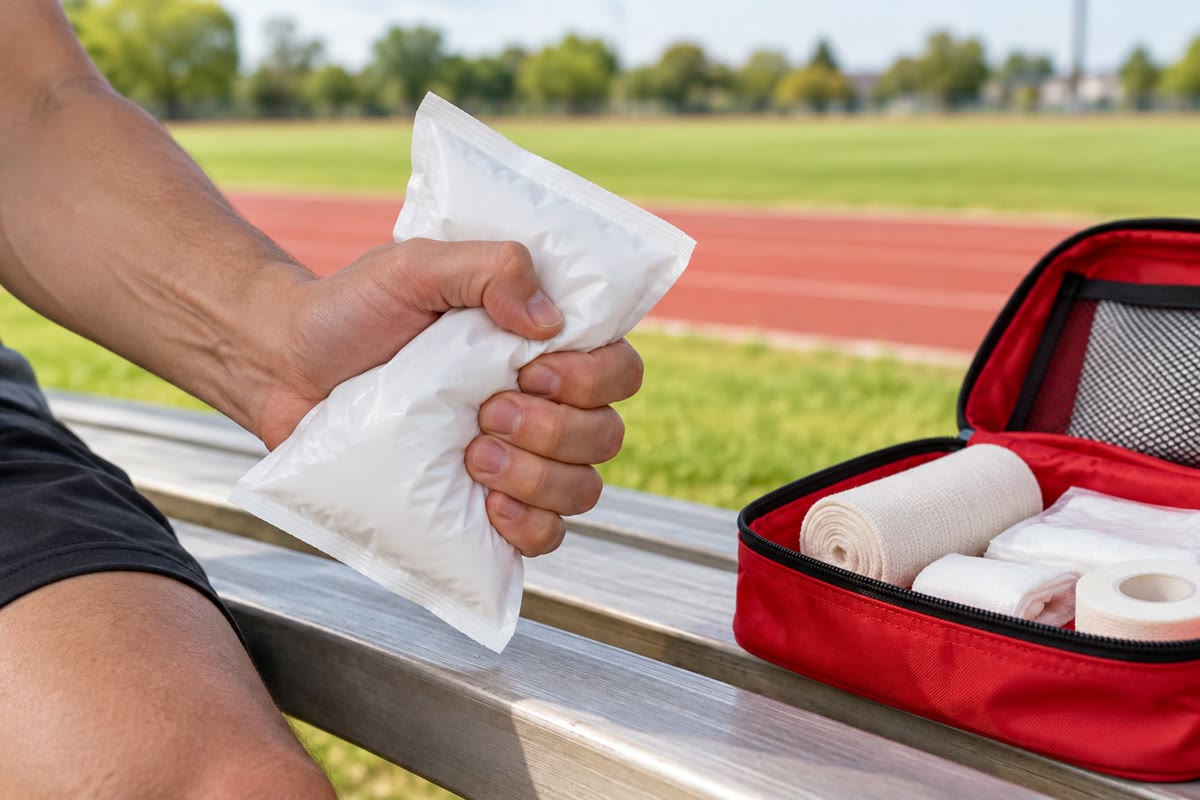
Een sportkoelpack bevat een zakje water en een paar lepels ammoniumnitraat. Knijp erin, het binnenzakje scheurt, het zout lost op, en binnen enkele seconden is het pack koud genoeg om een verstuikte enkel te verzachten. Het oplossen neemt warmte op — het is endotherm — en toch verloopt het vanzelf, tot het einde. De enthalpie van het vorige hoofdstuk kan dus niet het hele verhaal zijn: een reactie gaat niet alleen “bergaf in warmte”. De ontbrekende grootheid is de entropie, die de tweede hoofdwet van de thermodynamica, bekend uit de natuurkunde, tot scheidsrechter maakt van elke spontane verandering. Dit hoofdstuk zet entropieën in tabellen, berekent de entropie van een reactie, en combineert enthalpie en entropie tot één functie, de gibbsenergie, waarvan de afgeleide naar de voortgang de richting van elke reactie bij vaste temperatuur en druk bepaalt.
Wat je al weet
Uit de natuurkunde: de tweede hoofdwet. Elk systeem heeft een toestandsfunctie, zijn entropie S (extensief); bij een transformatie van een gesloten systeem is dS=δQ/Text+δSc, waarbij de gecreëerde entropie δSc nul is voor een reversibele verandering en anders positief; voor een gesloten systeem met vaste samenstelling is dU=TdS−pdV. Hoofdstuk 1: reactiegrootheden ΔrX=(∂X/∂ξ)T,p en standaardreactie-enthalpieën. Het deel van jaar 1 formuleerde, als wetten “die uit de tweede hoofdwet volgen”, dat een reactie evolueert tot Q=K∘; dit hoofdstuk en de twee volgende leiden ze af.
Een koelpack: wanneer het binnenzakje breekt, lost ammoniumnitraat op in water en koelt het pack af. Het oplossen is endotherm en spontaan; de entropie ervan verklaart waarom (Voorbeeld 2.16).
2.1 Standaardentropieën en de derde hoofdwet
Anders dan de enthalpie heeft de entropie een natuurlijk nulpunt.
Stelling 2.1(Derde hoofdwet van de thermodynamica)
De entropie van een zuiver, volmaakt geordend kristal gaat naar nul wanneer zijn temperatuur naar 0K gaat.
Bewijs.Op dit niveau zonder bewijs aangenomen.∎
Opmerking 2.2(Waar het nulpunt vandaan komt)
Walther Nernst stelde in 1906 dat reactie-entropieën tussen gecondenseerde fasen verdwijnen wanneer T→0; Max Planck scherpte dat aan tot de bewering hierboven. De oorsprong is statistisch: entropie telt de microscopische rangschikkingen die verenigbaar zijn met de toestand van een systeem, en een volmaakt kristal bij 0K heeft er maar één. Dat tellen gebeurt in het deel van jaar 3, met toestandssommen.
Definitie 2.3(Molaire standaardentropie)
De molaire standaardentropieSm∘(T) van een stof is de entropie van één mol ervan in haar standaardtoestand bij temperatuur T, met het nulpunt van de derde hoofdwet. Anders dan ΔfH∘ is ze een absolute grootheid, positief voor elke stof, de elementen inbegrepen.
Propositie 2.4(Absolute entropie uit warmtecapaciteiten)
Bij het verwarmen van een stof bij constante druk p∘ van 0K tot T geldt
waarbij de integraal in elke fase over haar temperatuurgebied genomen wordt.
Bewijs. Verwarm de stof reversibel bij constante druk: δSc=0 en δQ=dH=CpdT, dus dS=CpdT/T. Bij een faseovergang (smelten, koken) blijft de temperatuur op Ttrs terwijl de warmte ΔtrsH reversibel wordt opgenomen: de entropie springt met ΔtrsH/Ttrs. Tel de stukken op vanaf het nulpunt van de derde hoofdwet. ∎
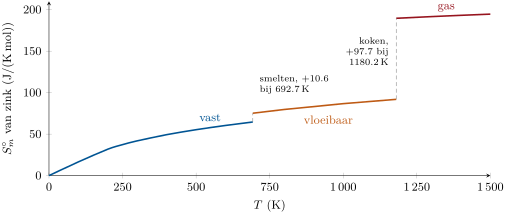
Molaire standaardentropie van zink vanaf het nulpunt van de derde hoofdwet. Ze neemt toe met de temperatuur naarmate het metaal warmte opslaat, springt dan bij het smeltpunt met ΔfusH/Tfus en, veel meer, bij het kookpunt met ΔvapH/Tb: een gas is veel wanordelijker dan een vloeistof.
De figuur geeft ordes van grootte die het onthouden waard zijn. Bij kamertemperatuur heeft een metaal of een hard kristal enkele tientallen J/(Kmol), een vloeistof rond de honderd, een gas honderd tot driehonderd; smelten voegt een beetje toe, koken veel. De molaire standaardentropieën die in dit deel gebruikt worden, staan in de tabellen naast de vormingsenthalpieën.
2.2 Reactie-entropie
Definitie 2.5(Reactie-entropie)
De reactie-entropie is ΔrS=(∂S/∂ξ)T,p, en de standaardreactie-entropie is ΔrS∘(T)=∑iνiSm,i∘(T), in J/(Kmol).
Omdat standaardentropieën absoluut zijn, is er geen vormingsreactie nodig: de elementen tellen mee met hun eigen entropie.
Voorbeeld 2.6(Drie reactie-entropieën)
Bij 298.15K:
CaCOX3(s)CaO(s)+COX2(g): ΔrS∘=39.75+213.79−92.9=+160.6J/(Kmol), een gas dat uit een vaste stof ontstaat;
NX2(g)+3HX2(g)2NHX3(g): ΔrS∘=2(192.77)−191.61−3(130.68)=−198.1J/(Kmol), vier gasmoleculen die er twee worden;
Propositie 2.7(Het teken van een reactie-entropie)
Wanneer gassen deelnemen, is het teken van ΔrS∘ in het algemeen dat van Δνgas=∑gassenνi, en de grootte ongeveer 100 tot 200J/(Kmol) per mol gevormd of verbruikt gas. Wanneer Δνgas=0, of er geen gas meedoet, is ΔrS∘ klein en moet het teken berekend worden.
Verantwoording. De molaire entropie van een gas bij 298K ligt tussen 130 en 300J/(Kmol), die van een vaste stof of een vloeistof bij enkele tientallen: het vormen of verbruiken van één mol gas overheerst elke andere bijdrage. Dit is een vuistregel, geen stelling: het oplossen van een zout, zonder gas, kan de entropie toch met honderd J/(Kmol) veranderen. ∎
Methode 2.8(Het teken van ΔrS∘ voorspellen)
Tel Δνgas: als die niet nul is, geeft ze het teken.
Vergelijk anders de orde van de toestanden: een kristal oplossen, smelten, een molecuul in twee stukken breken verhogen de entropie; neerslaan, bevriezen, twee moleculen tot één verbinden verlagen haar.
Wanneer de beslissing ertoe doet, bereken ∑iνiSm,i∘.
Het deel van jaar 1 kwam een gevolg tegen: een eliminatie maakt meer moleculen dan een substitutie met dezelfde reagentia (het alkeen, de vertrekkende groep en de geprotoneerde base, tegenover het substitutieproduct en de vertrekkende groep). Haar reactie-entropie is groter, en de entropieterm, die met de temperatuur toeneemt zoals de volgende paragraaf laat zien, verklaart waarom warmte eliminatie boven substitutie bevoordeelt.
2.3 De gibbsenergie
Definitie 2.9(Gibbsenergie)
De gibbsenergie (of vrije enthalpie) van een systeem is de toestandsfunctie G=H−TS, extensief, in joule.
Definitie 2.10(Reactie-gibbsenergie)
De reactie-gibbsenergie is ΔrG=(∂G/∂ξ)T,p, en de standaardreactie-gibbsenergie is ΔrG∘(T)=∑iνiGm,i∘(T), beide in kJ/mol.
Propositie 2.11(Enthalpie- en entropieterm)
ΔrG=ΔrH−TΔrS, en ΔrG∘=ΔrH∘−TΔrS∘.
Bewijs. Differentieer G=H−TS naar ξ bij vaste T en p: T is een constante voor de afgeleide. ∎
Propositie 2.12(Differentiaal van G voor een reagerend systeem)
Voor een gesloten systeem waarin één reactie plaatsvindt, bij uniforme T en p, geldt
dG=Vdp−SdT+ΔrGdξ.
Bewijs.G(T,p,ξ) heeft de totale differentiaal dG=(∂G/∂T)p,ξdT+(∂G/∂p)T,ξdp+ΔrGdξ. De eerste twee partiële afgeleiden worden bij vaste samenstelling genomen: het zijn die van een gesloten systeem met vaste samenstelling, waarvoor de natuurkunde dU=TdS−pdV geeft, zodat dG=dU+pdV+Vdp−TdS−SdT=Vdp−SdT. Dus (∂G/∂T)p,ξ=−S en (∂G/∂p)T,ξ=V. ∎
2.4 Het evolutiecriterium
Stelling 2.13(Evolutiecriterium)
In een gesloten systeem dat op constante temperatuur en druk gehouden wordt en geen andere arbeid uitwisselt dan die van de drukkrachten, kan een reactie alleen voortschrijden in de richting waarvoor
ΔrGdξ≤0,
met gelijkheid bij evenwicht. Als ΔrG<0 verloopt de reactie voorwaarts, als ΔrG>0 achterwaarts, en het systeem is in evenwicht wanneer ΔrG=0.
Bewijs. Neem een oneindig kleine verandering bij uniforme T en p, gelijk aan die van de omgeving. De eerste hoofdwet met alleen volumearbeid geeft dU=δQ−pdV; de tweede geeft δQ=TdS−TδSc. Dan is
dG=dU+pdV+Vdp−TdS−SdT=−TδSc+Vdp−SdT.
Vergelijken met Propositie 2.12 geeft bij vaste T en p: ΔrGdξ=−TδSc. Omdat δSc≥0, is ΔrGdξ≤0, en δSc=0 (een reversibele verandering, in evenwicht) vereist ΔrG=0. ∎
Opmerking 2.14(Wat het criterium zegt, en wat niet)
De entropie die een reactie bij constante T en p creëert, is −ΔrGdξ/T: de gibbsenergie is de tweede hoofdwet, beperkt tot de omstandigheden van het laboratorium en geschreven met grootheden van het systeem alleen. Ze zegt in welke richting een reactie mag verlopen, nooit hoe snel: diamant, waarvoor de omzetting in grafiet ΔrG∘<0 heeft, blijft eeuwig bestaan in een ring. En ze veronderstelt dat er geen andere arbeid is: een cel die elektrische arbeid levert, of een elektrolysecel die er ontvangt, gehoorzaamt aan een aangepast criterium (Hoofdstuk 9).
Definitie 2.15(Exergonisch en endergonisch)
Een reactie is exergonisch in een gegeven toestand wanneer ΔrG<0 en endergonisch wanneer ΔrG>0. Met elk deeltje in zijn standaardtoestand slaan deze woorden op het teken van ΔrG∘.
Het criterium gebruikt ΔrG, de waarde in de werkelijke toestand van het systeem; ΔrG∘ verwijst naar elk deeltje in zijn standaardtoestand, wat zelden de toestand van een echt mengsel is. Het verband tussen beide, via de samenstelling, is het onderwerp van Hoofdstuk 3, en levert de wet Q=K∘ van jaar 1 in Hoofdstuk 4. Voor reacties tussen zuivere vaste stoffen en vloeistoffen, en gassen bij 1bar, vallen beide samen.
Voorbeeld 2.16(Het koelpack)
Voor NHX4NOX3(s)NHX4X+(aq)+NOX3X−(aq) bij 298.15K, in de standaardtoestand: ΔrH∘=−339.87+365.56=+25.69kJ/mol en ΔrS∘=259.8−151.08=+108.7J/(Kmol), dus ΔrG∘=25.69−298.15×0.1087=−6.7kJ/mol: het oplossen is endotherm en exergonisch. De ionen, vrij in het water, zijn wanordelijker dan in het kristal, en de entropieterm TΔrS∘=32.4kJ/mol weegt zwaarder dan de kosten aan enthalpie.
Geschiedenis— Josiah Willard Gibbs
Josiah Willard Gibbs (1839–1903), hoogleraar mathematische fysica aan Yale, publiceerde tussen 1876 en 1878 On the Equilibrium of Heterogeneous Substances, zo’n driehonderd bladzijden in de verhandelingen van een kleine academie, waarin de vrije energie, de chemische potentiaal en de faseregel van de volgende hoofdstukken allemaal voorkomen. Weinig chemici lazen het tot het in de jaren 1890 vertaald werd. (Foto: publiek domein, Wikimedia Commons.)
2.5 Standaardreactie-gibbsenergieën en temperatuur
Definitie 2.17(Benadering van Ellingham)
De benadering van Ellingham beschouwt ΔrH∘ en ΔrS∘ als onafhankelijk van de temperatuur over een interval zonder faseovergang. Dan is ΔrG∘(T)=ΔrH∘−TΔrS∘ een rechte in T, met helling −ΔrS∘.
Bewijs. Met elk deeltje in zijn standaardtoestand heeft G∘(T,ξ) als afgeleide (∂G∘/∂T)ξ=−S∘ (Propositie 2.12). Volgens de stelling van Schwarz is
dTdΔrG∘=∂ξ∂TG∘=−∂ξS∘=−ΔrS∘.
Verder is dTd(ΔrG∘/T)=T2−TΔrS∘−ΔrG∘=−T2ΔrH∘. Ten slotte is dSm∘=Cp,m∘dT/T voor elk deeltje (Propositie 2.4), en dezelfde combinatie geeft de laatste betrekking. Als ΔrCp∘ klein is, veranderen ΔrH∘ (Kirchhoff) en ΔrS∘ nauwelijks. ∎
Definitie 2.19(Inversietemperatuur)
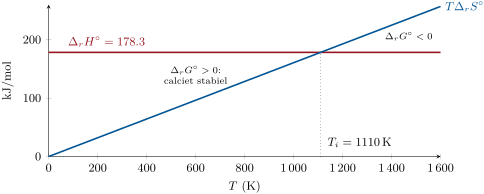
Wanneer ΔrH∘ en ΔrS∘ hetzelfde teken hebben, is de inversietemperatuur van de reactie de temperatuur waarbij ΔrG∘ van teken verandert; in de benadering van Ellingham is Ti=ΔrH∘/ΔrS∘.
De enthalpie- en entropieterm van CaCOX3(s)CaO(s)+COX2(g) in de benadering van Ellingham. Onder de inversietemperatuur wint de enthalpiekost en is kalksteen stabiel onder 1bar koolstofdioxide; erboven wint de entropieterm en ontleedt kalksteen.
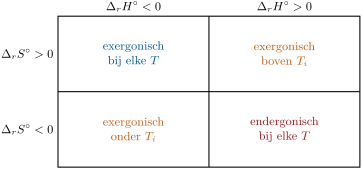
De vier gevallen van ΔrG∘=ΔrH∘−TΔrS∘ (benadering van Ellingham). Verbrandingen staan in het vak linksboven; de ontleding van kalksteen en het koelpack rechtsboven; de ammoniaksynthese linksonder.
Methode 2.20(Een standaardreactie-gibbsenergie bij temperatuur T)
Bereken uit de tabellen bij 298.15KΔrH∘ en ΔrS∘.
Controleer dat geen enkel deeltje van toestand verandert tussen 298K en T; tel anders de overgang (enthalpie en entropie) erbij of vertrek vanuit de nieuwe toestand.
Waar ΔrCp∘ niet klein is of het interval lang, gebruik je rechtstreeks getabelleerde ΔfG∘(T).
Voorbeeld 2.21(Twee toetsen van de benadering)
Voor kalksteen is ΔrCp∘=42.80+37.13−81.88=−2.0J/(Kmol): de benadering is uitstekend, en ΔrG∘=178.3−T×0.1606 geeft Ti=1110K. Voor ammoniak is ΔrG∘(700)≈−91.9+700×0.1981=+46.8kJ/mol, terwijl de tabellen 2ΔfG∘(NHX3,700)=+54.4kJ/mol geven: hier is ΔrCp∘=−44J/(Kmol) en de fout bedraagt 8kJ/mol, een factor 4 op de evenwichtsconstante bij die temperatuur.
2.6 Oefeningen
Oefening 2.1★
Voorspel het teken van ΔrS∘ voor: (a) 2HX2(g)+OX2(g)2HX2O(l); (b) CaCOX3(s)CaO(s)+COX2(g); (c) NX2OX4(g)2NOX2(g); (d) AgX+(aq)+ClX−(aq)AgCl(s); (e) HX2O(s)HX2O(l); (f) HX2(g)+ClX2(g)2HCl(g).
Oplossing
Oplossing van Oefening 2.1.
(a) Drie mol gas worden vloeibaar: ΔrS∘<0. (b) Er ontstaat een gas: >0. (c) Eén gasmolecuul geeft er twee: >0. (d) Ionen in oplossing vormen een kristal: <0. (e) Smelten: >0. (f) Δνgas=0: klein, en hier positief (+20J/(Kmol) volgens de tabellen, omdat HCl minder symmetrisch is dan HX2 en ClX2).
Oefening 2.2★
Bereken ΔrS∘ en ΔrG∘ bij 298.15K voor de ammoniaksynthese, NX2(g)+3HX2(g)2NHX3(g), met ΔrH∘=−91.9kJ/mol en de entropieën van het hoofdstuk. Is ze exergonisch?
Oplossing
Oplossing van Oefening 2.2.
ΔrS∘=2(192.77)−191.61−3(130.68)=−198.1J/(Kmol); ΔrG∘=−91.9−298.15×(−0.1981)=−32.8kJ/mol: exergonisch bij 298K, al werkt de entropieterm (+59.1kJ/mol) ertegen.
Oefening 2.3★
Bereken ΔrG∘(298.15K) van HX2(g)+21OX2(g)HX2O(l) uit ΔfH∘(HX2O,l)=−285.83kJ/mol en de standaardentropieën HX2(g) 130.68, OX2(g) 205.15, HX2O(l)69.95J/(Kmol). Waarom is deze waarde de standaardvormingsgibbsenergie van vloeibaar water?
Oplossing
Oplossing van Oefening 2.3.
ΔrS∘=69.95−130.68−21(205.15)=−163.3J/(Kmol); ΔrG∘=−285.83+298.15×0.1633=−237.14kJ/mol. Het is de vormingsreactie van vloeibaar water (één mol uit de elementen in hun referentietoestand), dus haar standaardreactie-gibbsenergie is per definitie ΔfG∘(HX2O,l); de tabellen geven dezelfde waarde.
Oefening 2.4★
Lees op de figuur van de entropie van zink de molaire standaardentropie af bij 298K en bij 1000K, en de sprongen bij het smelt- en het kookpunt. Leid daaruit de smelt- en de verdampingsenthalpie af.
Oplossing
Oplossing van Oefening 2.4.
Ongeveer 42J/(Kmol) bij 298K en 87J/(Kmol) bij 1000K (vloeistof). Sprongen: 10.6J/(Kmol) bij 692.7K en 97.7J/(Kmol) bij 1180.2K. ΔfusH=10.6×692.7=7.3kJ/mol en ΔvapH=97.7×1180.2=115kJ/mol.
Oefening 2.5★★
Bereken voor HX2O(l)HX2O(g) bij 298.15KΔrH∘, ΔrS∘ en ΔrG∘ uit de tabellen van het hoofdstuk. Leg uit waarom ΔrS∘=ΔrH∘/T bij 298K en wat de positieve ΔrG∘ betekent, en schat in de benadering van Ellingham de temperatuur waarbij vloeibaar water en zijn damp bij 1bar in evenwicht zijn. Vergelijk met het kookpunt.
Oplossing
Oplossing van Oefening 2.5.
ΔrH∘=44.00kJ/mol, ΔrS∘=188.84−69.95=118.9J/(Kmol), ΔrG∘=44.00−298.15×0.1189=+8.55kJ/mol. Bij 298K is de verandering niet reversibel (vloeibaar water en damp bij 1bar zijn niet in evenwicht), dus ΔS=Q/T: ΔrH∘/T=147.6J/(Kmol). De positieve ΔrG∘ betekent dat water bij 298K niet verdampt in een atmosfeer van zuivere damp bij 1bar: de damp condenseert. Beide zijn in evenwicht waar ΔrG∘=0: T=44004/118.9=370K, op 3K na het normale kookpunt (373K): de benadering van Ellingham is goed over 75K.
Oefening 2.6★★
Voor NX2OX4(g)2NOX2(g) is ΔrH∘=57.1kJ/mol en ΔrS∘=175.7J/(Kmol). Bereken de inversietemperatuur, en leg uit waarom een dichtgesmolten buis met het bruine gas NOX2 bleker wordt wanneer ze in ijs wordt afgekoeld.
Oplossing
Oplossing van Oefening 2.6.
Ti=57100/175.7=325K. Daaronder is ΔrG∘>0 en wordt het kleurloze NX2OX4 begunstigd; afkoelen van de buis verschuift het gas naar NX2OX4 en de bruine kleur van NOX2 verbleekt (het kwantitatieve verband met de samenstelling volgt in Hoofdstuk 4).
Oefening 2.7★★
Een reactie heeft ΔrG∘=−12.0kJ/mol bij 300K en −4.0kJ/mol bij 400K. Bepaal in de benadering van EllinghamΔrH∘ en ΔrS∘, en controleer de betrekking van Gibbs–Helmholtz.
Oplossing
Oplossing van Oefening 2.7.
ΔrS∘=−dΔrG∘/dT=−(−4.0+12.0)/100=−0.080kJ/(Kmol)=−80J/(Kmol) en ΔrH∘=ΔrG∘+TΔrS∘=−12.0+300×(−0.080)=−36.0kJ/mol. Controle: ΔrG∘/T gaat van −0.0400 naar −0.0100kJ/(Kmol), helling 3.00×10⁻⁴ per kelvin, gelijk aan −ΔrH∘/T2=36.0/3462=3.00×10−4 bij de meetkundig gemiddelde temperatuur 300×400=346K.
Oefening 2.8★★
Bereken ΔrG∘ van de vorming van methaan, C(s)+2HX2(g)CHX4(g), bij 298.15K, uit ΔfH∘=−74.87kJ/mol en de entropieën C (grafiet) 5.74, HX2 130.68, CHX4186.25J/(Kmol). Boven welke temperatuur wordt methaan instabiel ten opzichte van zijn elementen onder de standaarddruk?
Oplossing
Oplossing van Oefening 2.8.
ΔrS∘=186.25−5.74−2(130.68)=−80.8J/(Kmol), ΔrG∘=−74.87+298.15×0.0808=−50.8kJ/mol, de getabelleerde ΔfG∘ van methaan. Omdat beide termen hetzelfde teken hebben, wordt methaan instabiel boven Ti=74870/80.8≈926K (benadering van Ellingham): heet methaan kraakt tot koolstof en waterstof, een route naar beide.
Oefening 2.9★★
Een halogeenalkaan reageert met een base door substitutie of door eliminatie. Schrijf beide reacties op voor 2-broompropaan en hydroxide. Bepaal met ΔrH∘(eliminatie)−ΔrH∘(substitutie)=+40kJ/mol en ΔrS∘(eliminatie)−ΔrS∘(substitutie)=+90J/(Kmol) (ordes van grootte) boven welke temperatuur de eliminatie de meest exergonische van de twee wordt, en leg de rol van het aantal moleculen uit.
Oplossing
Oplossing van Oefening 2.9.
Substitutie: CHX3CHBrCHX3+OHX−CHX3CH(OH)CHX3+BrX−; eliminatie: CHX3CHBrCHX3+OHX−CHX2=CHCHX3+HX2O+BrX−. Het verschil van de twee standaardreactie-gibbsenergieën is Δ(ΔrG∘)=40−T×0.090, negatief boven 40000/90≈440K. Eliminatie maakt één molecuul meer dan substitutie: haar entropie is groter, en de entropieterm groeit evenredig met T.
Oefening 2.10★★★
Kristallijn koolstofmonoxide bereikt bij 0K geen entropie nul: elk molecuul kan als CO of als OC zitten, bijna willekeurig, omdat de twee oriëntaties vrijwel dezelfde energie hebben. Bereken, met de formule van Boltzmann S=kBlnW, waarin W het aantal rangschikkingen is (geteld in het deel van jaar 3), de residuele molaire entropie. Waarom geldt de derde hoofdwet niet voor dit kristal?
Oplossing
Oplossing van Oefening 2.10.
Elk van de NA moleculen heeft 2 oriëntaties: W=2NA, dus S=kBln2NA=Rln2=5.76J/(Kmol). Het kristal is niet volmaakt geordend: bij lage temperatuur zitten de moleculen vastgevroren in hun willekeurige oriëntaties en kunnen ze de ene geordende rangschikking die de derde hoofdwet veronderstelt, niet bereiken.
Oefening 2.11★★★
Toon aan dat als ΔrCp∘ een constante c is, ΔrS∘(T)=ΔrS∘(T0)+cln(T/T0) en ΔrG∘(T)=ΔrH∘(T0)−TΔrS∘(T0)+c[T−T0−Tln(T/T0)]. Pas dit toe op kalksteen (c=−2.0J/(Kmol)) bij 1100K, en meet de fout van de benadering van Ellingham.
Oplossing
Oplossing van Oefening 2.11.
Integreer dΔrS∘/dT=c/T: ΔrS∘(T)=ΔrS∘(T0)+cln(T/T0); Kirchhoff geeft ΔrH∘(T)=ΔrH∘(T0)+c(T−T0); trek TΔrS∘(T) af. Voor kalksteen bij 1100K: Ellingham 178.32−1100×0.16064=1.62kJ/mol; correctie c[T−T0−Tln(T/T0)]=−0.00195×(801.85−1436.3)=+1.24kJ/mol: ΔrG∘=2.86kJ/mol. De fout, 1.2kJ/mol, is minder dan één procent van ΔrH∘, maar dicht bij de inversietemperatuur beslist ze over het teken.
Oefening 2.12★★★
Titaan wordt gemaakt uit zijn oxide, rutiel, via zijn chloride. (a) Bereken ΔrH∘ en ΔrS∘ bij 298K van TiOX2(s)+2ClX2(g)TiClX4(g)+OX2(g), met TiOX2 (−944.0kJ/mol, 50.62J/(Kmol)) en TiClX4(g) (−763.2, 353.2), en de ΔrG∘ ervan bij 1000K in de benadering van Ellingham. (b) Er wordt koolstof toegevoegd: C(s)+OX2(g)COX2(g), ΔrH∘=−393.5kJ/mol, ΔrS∘=+2.9J/(Kmol). Bereken ΔrG∘(1000K) van de som van de twee reacties en leg uit hoe de tweede de eerste aandrijft.
Oplossing
Oplossing van Oefening 2.12.
(a) ΔrH∘=−763.2+944.0=+180.8kJ/mol, ΔrS∘=353.2+205.15−50.62−2(223.08)=+61.6J/(Kmol); ΔrG∘(1000)=180.8−61.6=+119.2kJ/mol: endergonisch, geen chlorering. (b) Voor C+OX2COX2 is ΔrG∘(1000)=−393.5−2.9=−396.4kJ/mol. De som, TiOX2(s)+2ClX2(g)+C(s)TiClX4(g)+COX2(g), heeft ΔrG∘=−277.2kJ/mol: koolstof verbruikt de dizuurstof die de eerste reactie maakt, en de gekoppelde reactie is sterk exergonisch.
2.7 Probleem: de kalkoven
Probleem 2.1
Weekendprobleem — de entropie en de enthalpie van een ontleding, haar gibbsenergie als functie van de temperatuur, het evolutiecriterium in een oven, en de energie en het koolstofdioxide van een ton ongebluste kalk
Ongebluste kalk, CaO, wordt gemaakt door kalksteen, CaCOX3, in een oven te verhitten. Gegevens bij 298.15K: ΔfH∘ (kJ/mol) CaCOX3(s)−1206.92, CaO(s)−635.09, COX2(g)−393.51; Sm∘ (J/(Kmol)) 92.9, 39.75, 213.79; Cp,m∘ (J/(Kmol)) 81.88, 42.80, 37.13. Molaire massa’s: CaO56.08g/mol, COX244.01g/mol, CHX416.04g/mol; verbranding van methaan, water als damp, ΔrH∘=−802.3kJ/mol.
Controleer de betrekking van Gibbs–Helmholtz op deze uitdrukking.
Schat met de formule van Oefening 2.11 de verandering van ΔrG∘ bij Ti die ΔrCp∘ veroorzaakt, en de verschuiving van Ti die daaruit volgt.
Deel III — De oven. In dit deel staat het koolstofdioxide boven de vaste stoffen op 1bar, zodat ΔrG=ΔrG∘.
Wat zegt het evolutiecriterium bij 1000K? En bij 1300K?
Wat gebeurt er met een mengsel van ongebluste kalk en koolstofdioxide bij 1bar dat afgekoeld wordt tot onder Ti?
Hoeveel entropie wordt er gecreëerd per mol kalksteen die bij 1300K ontleedt?
Ovens worden doorstroomd door de verbrandingsgassen, die armer zijn aan koolstofdioxide. Raad, vóór het volgende hoofdstuk, of dat de ontleding helpt.
Deel IV — Een ton ongebluste kalk.
Bereken de hoeveelheid ongebluste kalk in één ton.
Bereken de warmte die de reactie opneemt per ton ongebluste kalk (neem ΔrH∘ constant).
Bereken de massa koolstofdioxide die de kalksteen vrijgeeft per ton ongebluste kalk.
De warmte komt van het verbranden van methaan met een nuttig rendement van 50 %. Bereken de massa methaan die per ton ongebluste kalk verbrand wordt.
Bereken het koolstofdioxide dat uit dit methaan komt.
Bereken het totale koolstofdioxide per ton ongebluste kalk, en het aandeel dat van de kalksteen zelf komt.
Waarom kan een schonere brandstof slechts een deel van deze uitstoot verminderen?
Geef de temperatuur waarboven kalksteen ontleedt onder 1bar koolstofdioxide.
Oplossing
Oplossing van Probleem 2.1.
1.CaCOX3(s)CaO(s)+COX2(g). 2.ΔrH∘=−635.09−393.51+1206.92=+178.3kJ/mol: endotherm. 3.ΔrS∘=39.75+213.79−92.9=+160.6J/(Kmol), positief omdat er een gas uit een vaste stof ontstaat. 4.ΔrG∘=178.32−298.15×0.16064=+130.4kJ/mol. 5. Ja: voor ontleding is ΔrG<0 nodig, en hier is ze sterk positief; het koolstofdioxide van de lucht, ver onder 1bar, verlaagt ΔrG, maar met veel minder dan 130kJ/mol (volgend hoofdstuk). 6.ΔrCp∘=42.80+37.13−81.88=−1.95J/(Kmol), heel klein: ΔrH∘ en ΔrS∘ veranderen nauwelijks met T. 7.ΔrG∘(T)=178.32−0.16064T (kJ/mol). 8.+17.7kJ/mol bij 1000K; −30.5kJ/mol bij 1300K. 9.Ti=178320/160.64=1110K. 10.ΔrG∘/T=178.32/T−0.16064, met als afgeleide −178.32/T2=−ΔrH∘/T2. 11. Bij Ti is c[Ti−T0−Tiln(Ti/T0)]=−0.00195×(811.9−1459.4)=+1.26kJ/mol; ΔrG∘ bereikt nul 1260/160.6≈8K hoger, bij ongeveer 1118K: minder dan één procent. 12. Bij 1000K is ΔrG>0: de ontleding kan niet verlopen (ongebluste kalk zou koolstofdioxide opnemen). Bij 1300K is ΔrG<0: kalksteen ontleedt. 13.ΔrG wordt positief: de ongebluste kalk neemt het koolstofdioxide op en wordt weer carbonaat. 14.δSc=−ΔrGdξ/T=30506/1300=23.5J/K per mol. 15. Ja: Hoofdstuk 3 zal laten zien dat ΔrG=ΔrG∘+RTln(pCOX2/p∘), verlaagd wanneer de druk van koolstofdioxide onder 1bar ligt, zodat de ontleding al onder Ti begint. 16.n=106/56.08=1.783×104mol. 17.1.783×104×178.32=3.18×10⁶kJ, dus 3.18GJ per ton. 18.1.783×104×44.01=785kgCOX2. 19. Toe te voeren warmte 3.18×10⁶/0.50=6.36×106kJ, dus 6.36×10⁶/802.3=7.93×103mol methaan, 127kg. 20.7.93×103×44.01=349kgCOX2. 21.785+349=1134kg per ton ongebluste kalk, waarvan 69 % uit de kalksteen. 22. Het koolstofdioxide van de kalksteen ligt vast door de stoichiometrie, waarmee de oven ook verwarmd wordt; alleen het aandeel van de brandstof kan omlaag. 23. Kalksteen ontleedt onder 1bar koolstofdioxide boven zijn inversietemperatuur, Ti≈1.11×10³K (ongeveer 840∘C).