Biologia universitária — 3.º ano · Bachelor Year 3
11Biologia do câncer
Um tumor grande o bastante para ser apalpado, de um centímetro, contém um bilhão de células e é obra de cerca de trinta duplicações a partir de uma célula que deu errado — tipicamente uma década de crescimento antes que alguém soubesse. Atrás dessa célula estão várias mutações, cada uma das quais teve de ocorrer na mesma linhagem e cada uma das quais removeu um dos controles dos dois capítulos anteriores: um freio da divisão, um gatilho de morte, um limite do número de divisões, a obrigação de ficar no lugar. O câncer é a evolução de uma população de células dentro de um corpo, por mutação e seleção, rumo a um estado que serve às células e mata o organismo. Este capítulo trata dos genes que são atingidos e do que eles normalmente fazem, da estatística que revela quantos golpes são necessários, da fisiologia que um tumor precisa adquirir para crescer além de um milímetro e para se espalhar, das causas que se pode evitar, e das terapias — de venenos que matam células em divisão a anticorpos que soltam o sistema imune — que a biologia tornou possíveis, junto com a razão evolutiva pela qual elas tantas vezes falham.
11.1 O que é um câncer
Definição 11.1 (Tumor, câncer, marcas)
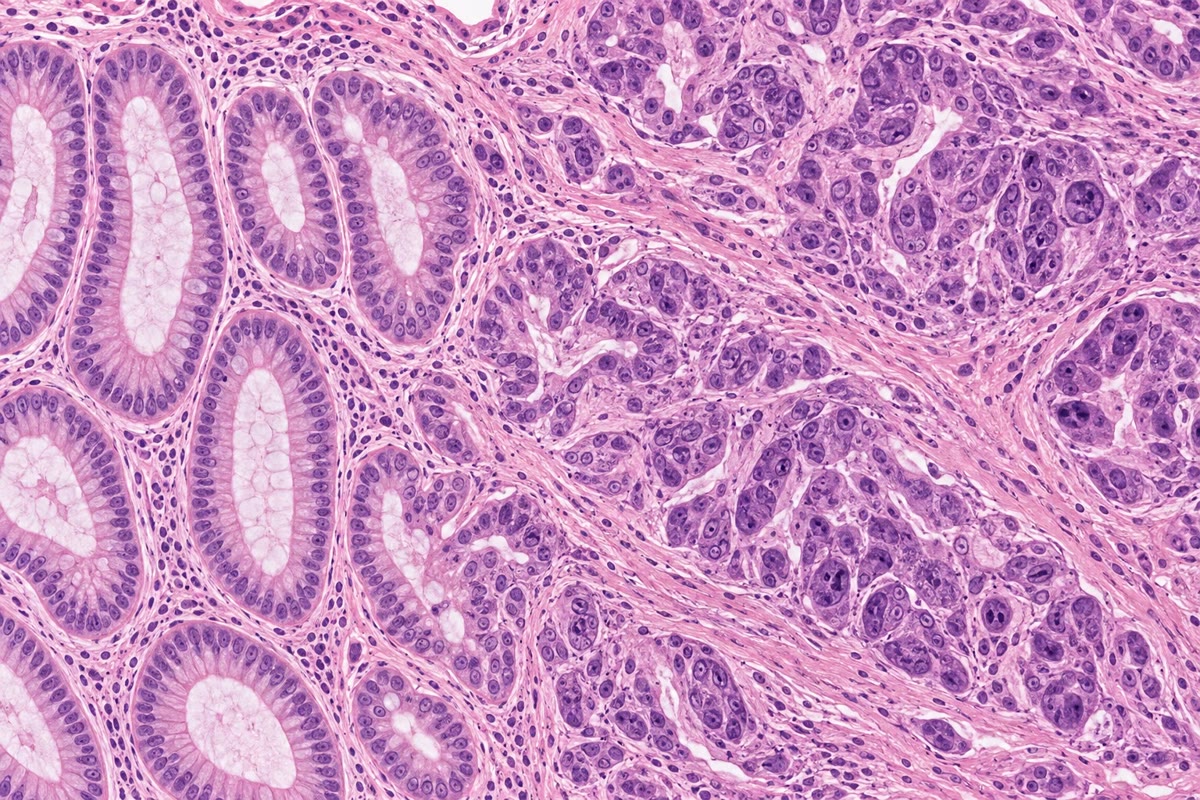
Um tumor (neoplasia) é um clone de células que escapou dos controles de seu crescimento e se acumula num tecido. Ele é benigno se permanece confinado e encapsulado, e maligno — um câncer — se suas células invadem o tecido vizinho e semeiam tumores secundários em outros lugares (a metástase), que é o que mata. Os cânceres são nomeados pela célula de origem: os carcinomas vêm dos epitélios ( dos cânceres humanos), os sarcomas do tecido conjuntivo, as leucemias e os linfomas das células formadoras do sangue, os gliomas da glia. Seja qual for o tecido, um clone maligno adquiriu o mesmo conjunto de capacidades, as marcas do câncer: ele prolifera sem sinais externos de crescimento e ignora os sinais que o deteriam; resiste à apoptose; divide-se sem limite, tendo reativado a telomerase; induz vasos sanguíneos; invade e metastatiza; e, por baixo de tudo isso, seu genoma é instável, ele reprograma seu metabolismo rumo à glicólise mesmo na presença de oxigênio (o efeito Warburg), recruta células inflamatórias que o ajudam, e escapa do sistema imune. Cada marca é um controle do tecido normal derrotado, e cada uma corresponde a genes.
11.2 Os genes que são atingidos
Definição 11.2 (Oncogenes e supressores de tumor)
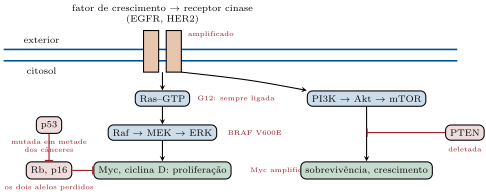
Um proto-oncogene é um gene normal que promove a proliferação ou a sobrevivência — um fator de crescimento, seu receptor, uma proteína de sinalização, um fator de transcrição, uma ciclina — e um oncogene é uma forma mutante que fica ativa sem seu sinal normal: uma mutação pontual que trava a GTPase pequena Ras em seu estado ligado a GTP (a glicina 12 num quarto de todos os cânceres), uma amplificação do gene do receptor HER2 ou do fator de transcrição Myc, uma translocação que funde o BCR à cinase ABL na leucemia mieloide crônica ou põe o MYC ao lado de um intensificador de anticorpo no linfoma de Burkitt. Um alelo mutante basta: os oncogenes agem de modo dominante. Um gene supressor de tumor contém a proliferação ou impõe a morte ou o reparo — a Rb e a p16 no ponto de restrição, a p53, a guardiã que detém ou mata uma célula danificada, a APC na via Wnt do cólon, a PTEN, a BRCA1 e a BRCA2, os genes de reparo de mau pareamento — e precisa perder os dois alelos para contribuir: dois golpes, o primeiro muitas vezes herdado nas síndromes de câncer familiar, o segundo somático. A p53 está mutada em metade de todos os cânceres humanos e sua via está desativada na maior parte do resto.
Evidência. Rous (1911) transmitiu um sarcoma de galinha com um filtrado livre de células, um vírus, cujo único gene transformante, o src, foi mostrado por Varmus e Bishop (1976) ser uma cópia capturada de um gene normal da galinha — os oncogenes são genes celulares alterados. Weinberg (1982) transferiu DNA de um carcinoma humano de bexiga para células de camundongo em cultura, que se transformaram; o fragmento responsável era o RAS com uma única troca de base, e a mesma troca estava ausente do tecido normal do paciente. Knudson (1971) comparou crianças com o tumor ocular retinoblastoma: as que tinham história familiar desenvolviam vários tumores nos dois olhos, cedo; as que não tinham desenvolviam um, mais tarde — coerente com a necessidade de um evento somático nos casos familiares e de dois nos esporádicos, e assim com um gene cujas duas cópias precisam ambas ser perdidas. O RB foi clonado em 1986, e os dois alelos estavam de fato inativados em cada tumor. ∎
Teorema 11.3 (Golpes e a curva de idade)
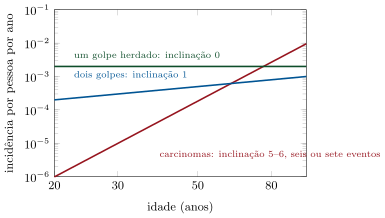
Suponha que um câncer exija eventos independentes e limitantes da taxa numa mesma linhagem celular, cada um ocorrendo a uma taxa constante por célula por ano, numa população de células suscetíveis, com . Então a probabilidade de uma dada célula ter sofrido todos os eventos até a idade é de cerca de , o risco cumulativo no tecido é de cerca de , e a incidência — casos novos por ano na idade — é
uma potência da idade com expoente : uma reta de inclinação num gráfico log–log. Para uma pessoa que herda um dos eventos, o mesmo câncer tem incidência , uma potência abaixo.
Demonstração. Cada evento, à taxa , ocorreu até o instante com probabilidade ; os eventos são independentes, de modo que todos os ocorreram com probabilidade , e a ordem em que ocorreram não importa aqui. Com células e eventos raros, o número esperado de células que completaram a sequência é , e a incidência é sua derivada temporal, . Herdar um evento deixa por ocorrer: , incidência . Se a ordem dos eventos importasse (só entre ordens levasse ao câncer), o prefator mudaria, não o expoente. ∎
Exemplo 11.4 (Ler o expoente)
A incidência da maioria dos carcinomas em adultos sobe como cerca da quinta à sexta potência da idade — de cerca de em por ano aos trinta a em aos oitenta, um fator de para um fator na idade, e —, o que sugere seis ou sete eventos limitantes da taxa. A estimativa é grosseira: a expansão de um clone depois de cada golpe eleva o número de células sob risco do golpe seguinte, de modo que menos eventos com crescimento clonal entre eles dão a mesma inclinação, e o número de mutações condutoras encontradas em tumores sequenciados é de duas a oito. O retinoblastoma de Knudson se encaixa exatamente na segunda afirmação do teorema: a doença esporádica, que precisa de dois golpes, tem uma incidência que sobe com a idade (ao longo dos poucos anos em que os retinoblastos existem); a doença hereditária, que precisa de um, está presente a uma taxa quase constante desde o nascimento e ataca cedo e repetidamente.
Proposição 11.5 (As vias que são atingidas)
As centenas de genes de câncer se distribuem por uma dúzia de vias, cada uma das quais um tumor desativa em algum ponto. As vias dos fatores de crescimento: um receptor com atividade tirosina-cinase (EGFR, HER2), a Ras, a cascata de cinases Raf–MEK–ERK até o núcleo e, em paralelo, PI3K–Akt–mTOR rumo à sobrevivência e ao crescimento, contida pela PTEN; um tumor ativa uma delas, por meio de qualquer dos genes. O freio do ciclo celular: ciclina D, Cdk4, p16, Rb (Capítulo 10). A guardiã: a p53 e seus reguladores. A morte: a Bcl-2. A sinalização do desenvolvimento: Wnt (APC, -catenina) no cólon, Hedgehog na pele e no cérebro, Notch nos linfócitos T. A manutenção do genoma: o reparo de mau pareamento, a BRCA, a ATM. A cromatina: os escritores e remodeladores do Capítulo 1, mutados num terço dos tumores. A imortalidade: o promotor da telomerase. Como uma via é uma série de etapas, as mutações em genes diferentes são alternativas — um tumor com Ras mutante raramente tem também EGFR mutante — e fármacos contra uma etapa podem ser derrotados por uma mutação a jusante.
11.3 Um tumor evolui
Proposição 11.6 (Carcinogênese em múltiplas etapas)
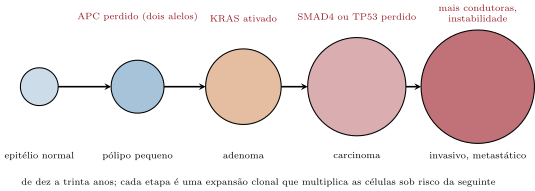
Um tumor é o produto de uma evolução somática: a mutação gera variantes, e a seleção dentro do tecido favorece as que se dividem mais, morrem menos ou escapam de uma restrição. A sequência colorretal elucidada por Vogelstein é o paradigma: a perda do APC produz um pequeno pólipo benigno; uma mutação no KRAS deixa que ele cresça num adenoma; a perda do SMAD4 ou do TP53 o converte em carcinoma; mudanças posteriores permitem a invasão. Cada etapa é uma expansão clonal que multiplica as células sob risco da etapa seguinte. Um tumor sequenciado carrega milhares de mutações, das quais um punhado — tipicamente de duas a oito — são condutoras, que conferiram vantagem seletiva; o resto são passageiras, levadas junto no clone, e seu espectro é um registro do que as causou: CT em pirimidinas adjacentes pela luz ultravioleta no melanoma, GT pela fumaça do tabaco no câncer de pulmão, as impressões digitais das enzimas APOBEC, de um reparo de mau pareamento defeituoso, da aflatoxina — as assinaturas mutacionais. Os tumores são heterogêneos, uma árvore ramificada de subclones, e o subclone que mata muitas vezes é minoritário no diagnóstico.
Método 11.7 (O teste de Ames)
Para testar se uma substância química é mutagênica e, portanto, um provável carcinógeno: (1) tome uma linhagem de Salmonella com uma mutação pontual num gene da biossíntese de histidina, que não cresce sem histidina; (2) misture a substância a um extrato de fígado, cujas enzimas convertem muitos compostos em suas formas mutagênicas ativas, como o corpo faria; (3) plaqueie uns bactérias em ágar sem histidina com a mistura; (4) conte as colônias que crescem — cada uma é uma revertente em que uma nova mutação restaurou o gene; (5) compare com a taxa espontânea. Um aumento de revertentes dependente da dose significa que o composto causa mutações pontuais. A maioria dos carcinógenos conhecidos dá positivo; o teste é barato, leva dois dias, e um composto que falha nele é examinado mais a fundo antes de ser fabricado.
Definição 11.8 (Imortalidade e instabilidade)
As células somáticas normais não têm telomerase e contam suas divisões no comprimento dos telômeros (Capítulo 24): depois de umas cinquenta elas entram em senescência, e uma célula que contorna a senescência perdendo a p53 e a Rb segue em frente até que seus telômeros se esgotem e seus cromossomos se fundam e se quebrem — uma crise que mata a maioria dos clones. O raro sobrevivente reativou a telomerase, em geral por uma mutação no promotor, e é imortal; dos cânceres expressam a enzima. A crise deixa cicatrizes: cromossomos fundidos e quebrados, amplificações, deleções, translocações — a instabilidade cromossômica, que, com a perda do ponto de checagem do fuso e da resposta da p53 à má segregação, torna aneuploide a maioria dos tumores sólidos e os mantém gerando variantes. Uma minoria dos tumores tem, em vez disso, um fenótipo mutador pela perda do reparo de mau pareamento, com cariótipo normal e taxa de mutação pontual mil vezes maior.
11.4 O tumor como tecido
Proposição 11.9 (O oxigênio fixa o tamanho de um tumor sem vasos)
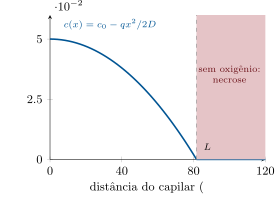
Considere um tecido que consome oxigênio a uma taxa constante por unidade de volume, suprido por difusão (coeficiente ) a partir de um vaso em cuja parede a concentração é . Em uma dimensão e no estado estacionário, , de modo que e o oxigênio se esgota à distância
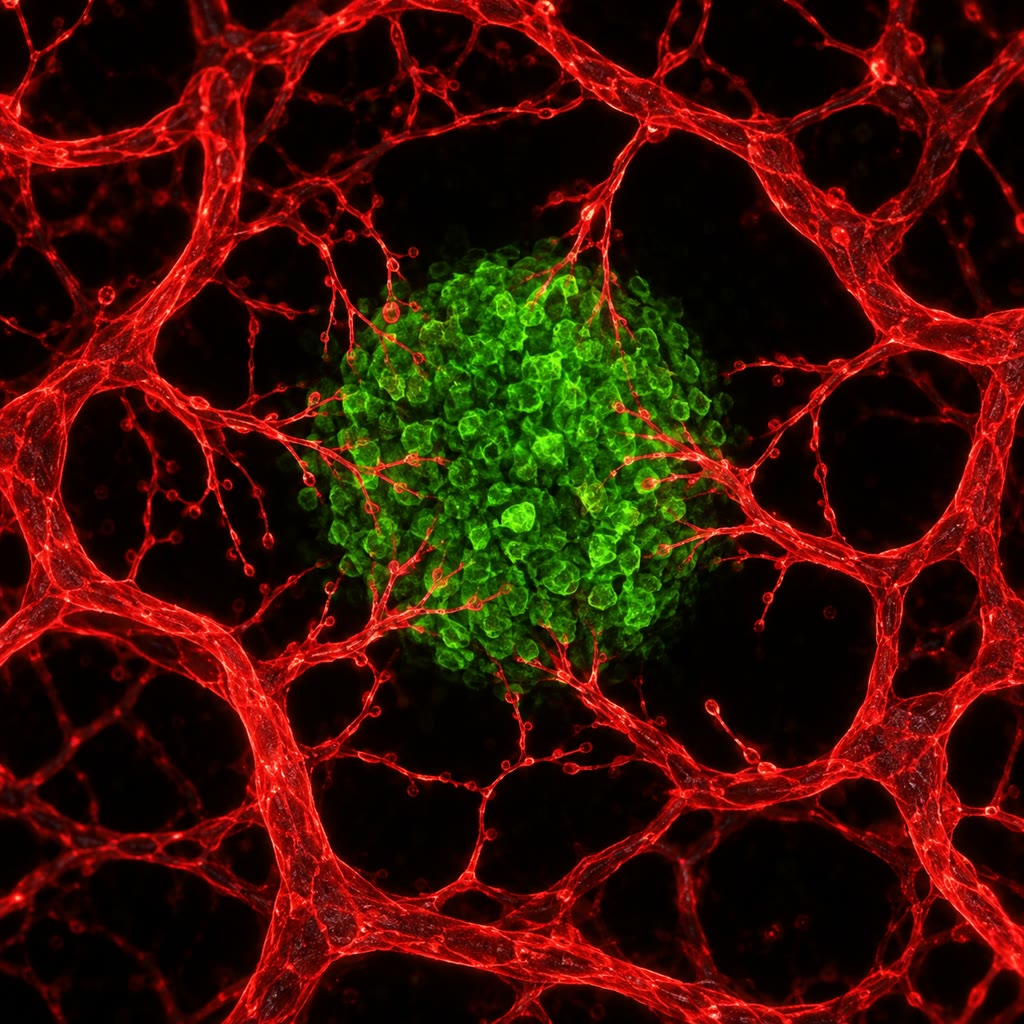
Com , e (um tumor que respira), : nenhuma célula consegue viver a mais de uns cem micrômetros de um capilar. Um clone sem vasos próprios, por isso, para num diâmetro de um a dois milímetros, com o centro necrótico e a borda viva. Para crescer mais, ele precisa induzir a angiogênese — suas células hipóxicas estabilizam o fator de transcrição HIF, que induz o VEGF, que faz as células endoteliais vizinhas brotarem em sua direção. Judah Folkman propôs em 1971 que bloquear essa etapa faria os tumores passarem fome; anticorpos contra o VEGF são hoje padrão em vários cânceres, embora os tumores se adaptem.
Demonstração. No estado estacionário o fluxo difusivo precisa mudar com exatamente tão depressa quanto o oxigênio é consumido: , isto é, . Integrar duas vezes com e na profundidade em que nada resta (sem fluxo além dela) dá , depois de usar para fixar . Os números seguem daí. ∎
Definição 11.10 (Invasão e metástase)
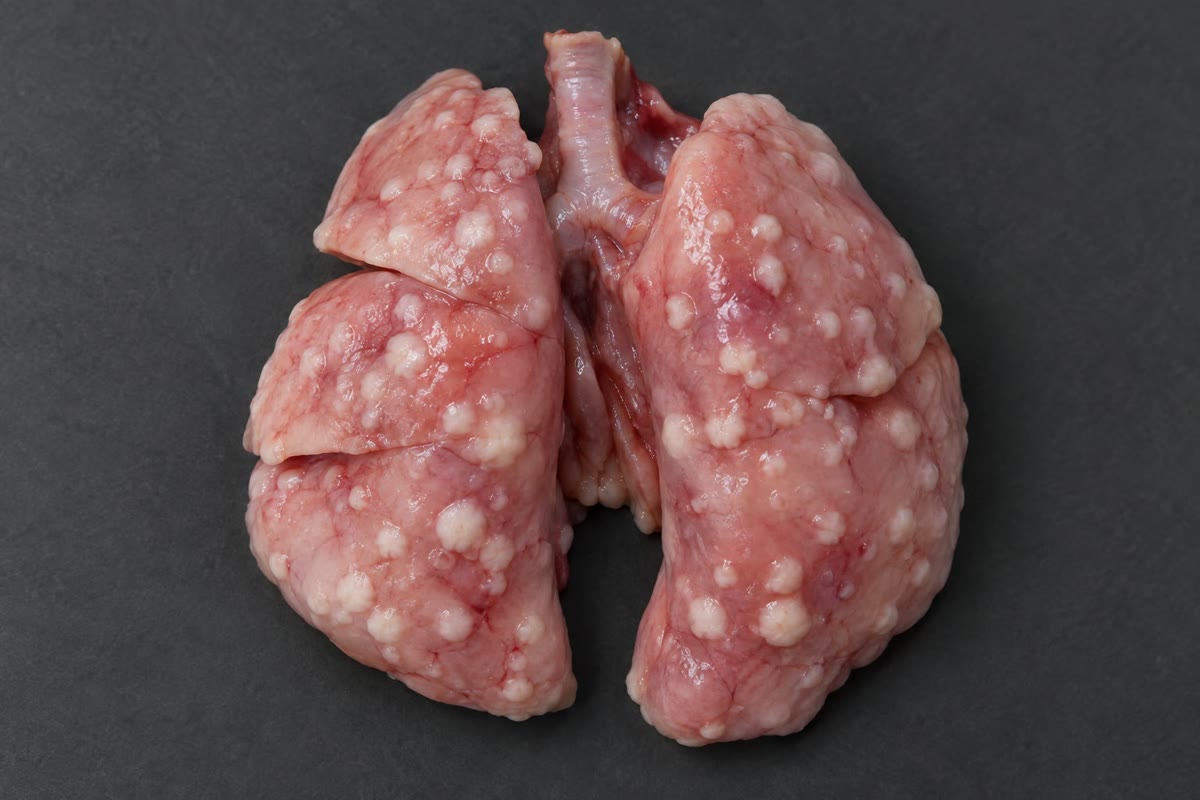
Para metastatizar, uma célula de carcinoma precisa deixar o epitélio — perder suas junções celulares e sua polaridade e adquirir motilidade, uma transição epitélio–mesênquima impulsionada por fatores de transcrição normalmente usados no desenvolvimento embrionário —, degradar a membrana basal e a matriz com proteases secretadas, atravessar a parede de um vaso sanguíneo ou linfático, sobreviver na circulação (menos de uma em dez mil consegue, mortas pelo cisalhamento, pela ausência de adesão e pelas células matadoras naturais), alojar-se num leito capilar de outro órgão, sair dele e crescer ali. Onde ela cresce não é aleatório: o câncer de mama vai para o osso, o pulmão, o fígado e o cérebro, o de cólon para o fígado, o de próstata para o osso — a semente e o solo de Paget, de 1889, explicados em parte pelo fluxo sanguíneo e em parte pelo ajuste entre a célula e os sinais do tecido. Uma célula disseminada pode ficar dormente por anos antes de crescer, e é por isso que os cânceres voltam uma década depois de uma cura aparente. A metástase causa nove em cada dez mortes por tumores sólidos, e é a etapa menos compreendida.
Proposição 11.11 (Escapar do sistema imune)
As mutações de um tumor criam neoantígenos, peptídeos que nenhuma célula normal apresenta, e os linfócitos T citotóxicos reconhecem e matam células tumorais — a razão pela qual pacientes imunossuprimidos têm mais cânceres e a razão pela qual os tumores com muitas mutações (melanoma, pulmão, cólon deficiente em reparo de mau pareamento) respondem melhor à imunoterapia. Um tumor clinicamente evidente é um que escapou: perdendo as moléculas de MHC que apresentam peptídeos, secretando fatores supressores, recrutando linfócitos T reguladores e, acima de tudo, expressando o PD-L1, que engata o receptor inibitório PD-1 nos linfócitos T e os desliga — o mesmo freio que normalmente encerra uma resposta imune (Capítulo 16). Anticorpos que bloqueiam o PD-1 ou o PD-L1, ou o freio anterior CTLA-4, soltam os linfócitos T; numa fração dos pacientes — de um quinto a metade, conforme o tumor — eles produzem remissões duradouras de cânceres que eram intratáveis, e seus efeitos colaterais são autoimunidade, a outra função do freio.
11.5 Causas e tratamentos
Proposição 11.12 (Causas)
O câncer é causado por tudo o que eleve a taxa dos eventos do teorema ou o número de células sob risco. Os carcinógenos químicos, a maioria deles mutágenos depois da ativação pelo fígado: os setenta carcinógenos da fumaça do tabaco, que causam um terço das mortes por câncer e elevam o risco de câncer de pulmão de quinze a vinte e cinco vezes; a aflatoxina de grãos mofados; o amianto, que não é mutágeno, mas um irritante crônico. A radiação: a luz ultravioleta para a pele (os dímeros do Capítulo 3), a radiação ionizante para leucemia, tireoide e mama. As infecções, um sexto dos cânceres no mundo: os papilomavírus, cujas proteínas E6 e E7 destroem a p53 e inativam a Rb e causam quase todos os cânceres de colo do útero (uma vacina hoje os previne); os vírus das hepatites B e C no câncer de fígado; o vírus Epstein–Barr em linfomas; o Helicobacter pylori no câncer de estômago, por décadas de inflamação. As mutações herdadas num supressor de tumor, o primeiro golpe já ao nascer, em uns dos cânceres. E o acaso: a maior parte das mutações de um tumor surgiu dos erros comuns da replicação, de modo que os tecidos que mais se dividem — cólon, pele, sangue — têm mais cânceres, e o risco sobe com a idade faça-se o que fizer.
Teorema 11.13 (Por que um fármaco falha e dois podem não falhar)
Seja um tumor de células produzido por divisões sucessivas a partir de uma célula, e seja a taxa com que surge, por divisão celular, uma mutação que confere resistência a um dado fármaco. Então a probabilidade de o tumor não conter célula resistente alguma quando o tratamento começa é de cerca de
de modo que, para , a resistência preexiste com quase certeza. Para dois fármacos com mecanismos de resistência independentes, uma célula resistente aos dois surge a uma taxa de cerca de por divisão, e : com e , um fármaco enfrenta clones resistentes em média, e dois fármacos, uma probabilidade de de existir sequer uma célula duplamente resistente.
Prova parcial. Crescer de a células leva cerca de divisões ao todo (uma árvore com folhas tem nós internos). Se uma célula resistente é produzida a cada divisão com probabilidade e, numa primeira aproximação, seus descendentes não morrem nem superam os demais, o número de eventos de resistência é Poisson de média , e a probabilidade de nenhum é . Mecanismos independentes multiplicam as probabilidades por divisão. A aproximação despreza o fato de que mutantes precoces deixam clones resistentes maiores — a distribuição completa é a de Luria e Delbrück, tratada no volume do 2.º ano —, mas a probabilidade de nenhum mutante, que é o que decide se o tumor pode ser curado, é exatamente o termo de Poisson. ∎
Exemplo 11.14 (As terapias e sua lógica)
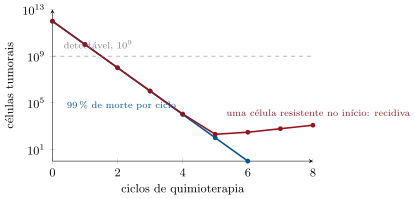
A cirurgia e a radioterapia removem ou matam um tumor localizado; a radiação mata por quebras de fita dupla, e seu fracionamento em doses diárias deixa o tecido normal reparar entre elas (Capítulo 3). A quimioterapia citotóxica — agentes alquilantes, antimetabólitos, venenos de microtúbulos, inibidores de topoisomerase — mata células em divisão de qualquer tipo, as tumorais um pouco mais, e segue uma lei de morte logarítmica: cada ciclo mata uma fração constante, digamos , de modo que seis ciclos reduzem células a uma, e os mesmos seis ciclos são necessários seja o tumor grande ou pequeno; o cabelo, o intestino e a medula do paciente, que também se dividem, fixam a dose. A terapia alvo ataca uma lesão de que o tumor depende: o imatinibe bloqueia a cinase BCR–ABL e converteu a leucemia mieloide crônica de uma doença fatal numa doença crônica; o trastuzumabe se liga ao HER2; os inibidores de PARP, os inibidores de Cdk4/6 e o venetoclax dos capítulos anteriores exploram, cada um, um defeito. A imunoterapia solta os linfócitos T. E o teorema diz como devem ser usados: em combinação, cedo, quando é menor — que é o que faz a quimioterapia adjuvante depois da cirurgia — e com fármacos cujos mecanismos de resistência não se sobreponham. O tumor é uma população em evolução, e o tratamento é seleção.
Observação 11.15 (O que mudou)
Metade de todos os pacientes diagnosticados com câncer num país rico sobrevive hoje dez anos, contra um quarto em 1970. O ganho veio da prevenção (tabaco, vacinas contra hepatite e papilomavírus, rastreio de pólipos e de lesões do colo do útero), da detecção mais precoce e de tratamentos que decorrem da biologia deste capítulo — a quimioterapia combinada que cura a maioria das leucemias da infância e dos cânceres de testículo, os fármacos-alvo e as imunoterapias. O que não mudou foi a doença metastática, que a biologia explica, mas ainda não cura; os próximos ganhos virão de tratar o tumor pelo que ele é, uma população em evolução sob a seleção que o tratamento impõe.
11.6 Exercícios
Exercício 11.1 ★
Distinga um oncogene de um gene supressor de tumor quanto ao mecanismo e ao número de alelos que precisam mudar, com dois exemplos de cada.
Solução
Solução de Exercício 11.1.
Um oncogene é uma versão com ganho de função de um gene que promove a proliferação ou a sobrevivência; um alelo mutante basta (dominante): RAS (mutação pontual), MYC (translocação, amplificação), HER2, BCR–ABL. Um supressor de tumor contém a proliferação ou impõe parada, morte ou reparo; os dois alelos precisam ser perdidos (recessivo no nível celular): RB, TP53, APC, BRCA1.
Exercício 11.2 ★
Liste as marcas do câncer e, para cada uma, nomeie um gene deste ou de um capítulo anterior cuja alteração a fornece.
Solução
Solução de Exercício 11.2.
Proliferação sustentada: RAS, MYC. Insensibilidade aos supressores de crescimento: RB, CDKN2A (p16). Resistência à morte: BCL2, TP53. Imortalidade replicativa: o promotor da telomerase. Angiogênese: VEGF induzido pelo HIF (perda de VHL). Invasão e metástase: perda da E-caderina, os fatores da transição epitélio–mesênquima. Instabilidade do genoma: genes de reparo de mau pareamento, BRCA. Metabolismo desregulado: MYC, via PI3K. Evasão imune: PD-L1, perda de MHC. Inflamação que favorece o tumor: sinalização por NF-B.
Exercício 11.3 ★
O que Knudson observou sobre o retinoblastoma hereditário e o esporádico, e o que ele inferiu?
Solução
Solução de Exercício 11.3.
As crianças com história familiar desenvolviam vários tumores nos dois olhos, cedo; os casos esporádicos desenvolviam um único tumor, mais tarde. Ele inferiu que dois eventos eram necessários numa célula: os pacientes familiares haviam herdado um e precisavam só de um segundo evento somático (frequente o bastante para ocorrer em várias células da retina), ao passo que os esporádicos precisavam que os dois ocorressem somaticamente numa mesma célula — raro, tardio, único. Daí um gene cujas duas cópias precisam ambas ser perdidas: o primeiro supressor de tumor.
Exercício 11.4 ★
Explique o teste de Ames e por que um extrato de fígado é acrescentado.
Solução
Solução de Exercício 11.4.
Um mutante de Salmonella que exige histidina é plaqueado sem histidina junto com o composto em teste; só surgem colônias de células em que uma nova mutação reverteu o defeito, de modo que o número delas mede a mutagenicidade. Acrescenta-se extrato de fígado porque muitos carcinógenos são inofensivos até que as enzimas hepáticas os convertam em metabólitos reativos, como acontece no corpo; as bactérias não têm essas enzimas.
Exercício 11.5 ★★
A incidência de um câncer é por ano aos anos e aos . Estime o expoente da lei de potência da idade e o número de eventos limitantes da taxa que ele sugere.
Solução
Solução de Exercício 11.5.
A incidência sobe vezes enquanto a idade dobra: , , ou seja, cerca de sete ou oito eventos limitantes da taxa na leitura ingênua — menos, se a expansão clonal entre os golpes for admitida.
Exercício 11.6 ★★
Usando a Proposição 11.9 com e , calcule para um tecido que consome e para um tumor que consome três vezes mais. Por que um tumor de crescimento rápido se torna necrótico mais cedo?
Solução
Solução de Exercício 11.6.
: para , ; para , . Um tumor de crescimento rápido respira mais depressa, esgota o oxigênio a uma distância menor, e seu centro morre num tamanho menor.
Exercício 11.7 ★★
Um tumor de células é tratado com um fármaco que mata por ciclo. Quantos ciclos para reduzi-lo a menos de uma célula? Por que o tumor fica indetectável depois de dois ciclos, embora restem células, e o que isso implica para a interrupção do tratamento?
Solução
Solução de Exercício 11.7.
exige : quatro ciclos. Depois de dois ciclos restam células — um décimo de milímetro cúbico, muito abaixo dos que se conseguem detectar —, de modo que o tumor está “sumido” por qualquer teste enquanto cem mil células permanecem; o tratamento precisa continuar pelo número planejado de ciclos, e não até o tumor desaparecer.
Exercício 11.8 ★★
Explique por que uma mutação no EGFR e uma mutação no KRAS raramente são encontradas no mesmo tumor de pulmão, e por que um tumor tratado com um inibidor de EGFR muitas vezes recidiva com uma mutação em KRAS.
Solução
Solução de Exercício 11.8.
As duas lesões ativam a mesma via (receptor Ras ERK); uma vez presente uma delas, a outra não confere vantagem adicional e não é selecionada. Um inibidor de EGFR bloqueia o receptor; uma célula que adquira uma mutação em KRAS a jusante restaura o sinal com o receptor ainda bloqueado, e é selecionada durante o tratamento — resistência por desvio.
Exercício 11.9 ★★
As proteínas E6 e E7 do papilomavírus inativam a p53 e a Rb. Explique como isso impulsiona o câncer de colo do útero, por que isso leva décadas, e por que uma vacina dada antes da atividade sexual o previne.
Solução
Solução de Exercício 11.9.
A E7 libera o E2F da Rb, levando a célula epitelial infectada pelo ponto de restrição sem fatores de crescimento; a E6 destrói a p53, de modo que a proliferação inapropriada e o dano que ela causa não disparam nem parada nem apoptose. Duas marcas são fornecidas de uma só vez, mas as restantes — imortalidade, invasão, instabilidade — precisam de mais mutações somáticas, que levam décadas para se acumular nas células persistentemente infectadas. A vacina suscita anticorpos neutralizantes contra o capsídeo e previne a infecção; dada antes da exposição, nunca há uma célula infectada a transformar.
Exercício 11.10 ★★★
Estenda o argumento de Armitage–Doll para permitir que cada golpe expanda seu clone por um fator antes do seguinte: mostre que a incidência tem a mesma potência de , mas um prefator multiplicado por , e discuta por que o ajustado a partir de uma curva de idade é um limite superior do número de condutoras.
Solução
Solução de Exercício 11.10.
Depois do -ésimo golpe o clone cresce por , de modo que vezes mais células ficam sob risco do golpe seguinte; a probabilidade da sequência completa na linhagem descendente de uma célula original é — para um constante por golpe, o risco cumulativo se torna a menos de fatores dependentes da ordem, e a incidência mantém a potência com um prefator maior. Se as próprias expansões crescerem com o tempo (clones em crescimento exponencial), a curva fica ainda mais íngreme, de modo que uma inclinação de é produzida por menos de sete condutoras: o de Armitage–Doll é um limite superior do número de condutoras limitantes da taxa, e os tumores sequenciados mostram de duas a oito.
Exercício 11.11 ★★★
Com o Teorema 11.13, compare (a) tratar um tumor de células com o fármaco A por seis ciclos e depois com o fármaco B por seis, e (b) dar A e B juntos desde o início, quando . Calcule para cada estratégia e explique por que a combinação precoce é a regra.
Solução
Solução de Exercício 11.11.
(a) O fármaco A sozinho enfrenta células resistentes preexistentes: ; o clone resistente a A sobrevive e volta a crescer durante as dezoito semanas de A, e, quando B começa, ele já é de novo uma população grande, de modo que B também enfrenta — a sequência falha duas vezes. (b) Juntos: uma célula duplamente resistente surge a por divisão, , . A combinação desde o início, quando é menor, é a regra porque é o produto de duas taxas pequenas que torna a resistência improvável.
Exercício 11.12 ★★★
O paradoxo de Peto: um elefante tem cem vezes mais células que um humano e vive o mesmo tanto, e ainda assim não tem mais câncer. Usando o teorema deste capítulo, diga qual é a expectativa ingênua e proponha dois mecanismos pelos quais os animais grandes poderiam ter resolvido o problema (o elefante tem vinte cópias do TP53).
Solução
Solução de Exercício 11.12.
Com vezes mais células e os mesmos e , o risco cumulativo seria vezes maior — todo elefante deveria morrer de câncer jovem. Não morre, logo ou precisam diferir: vinte cópias de TP53 tornam mais forte a resposta apoptótica ao dano e removem células mutantes antes que elas se expandam (baixando o efetivo daquela etapa); os animais grandes também têm taxas de mutação menores por célula (melhor reparo, menos divisões por célula por ano, porque suas células se renovam mais devagar) e podem exigir mais golpes (uma camada extra de supressores). A supressão do câncer evoluiu junto com o tamanho corporal.
11.7 Problema: a aritmética de um tumor
Problema 11.1
Problema de fim de semana — um tumor crescido a partir de uma célula e cronometrado até a detecção, sua curva de idade lida em busca do número de golpes, seu suprimento de oxigênio e seu núcleo necrótico calculados, e seu tratamento planejado contra a certeza da resistência, terminando nos anos até a detecção, na profundidade de tumor vivo em torno de um vaso e na probabilidade de uma combinação curar
Dados: uma célula tumoral tem volume ; tempo de duplicação ; detecção a ; carga letal . Curva de idade: incidência por ano aos e aos . Oxigênio: , , no tumor; os capilares de um tumor vascularizado estão a um do outro. Terapia: cada ciclo mata ; taxa de mutação de resistência por divisão por fármaco; um ciclo a cada três semanas; o tumor volta a crescer entre os ciclos com o mesmo tempo de duplicação.
Parte I — Crescimento.
- Quantas células há em ? Quantas duplicações a partir de uma célula?
- Quantos anos da célula fundadora até a detecção?
- Quantas duplicações, e quantos anos, da detecção até a carga letal? Compare os dois intervalos.
- Muitos tumores são detectados a , mas cresciam havia apenas cinco anos. O que precisa ter sido verdade a respeito do tempo de duplicação no início, ou da lei de crescimento?
- Apenas uma fração das células de um tumor está em divisão a cada momento (a fração de crescimento), e uma fração morre. Se as células ciclam em , mas o tumor duplica em , o que isso diz sobre o balanço entre nascimento e morte?
- Por que a mesma quimioterapia de morte logarítmica poupa mais um tumor de crescimento lento que um rápido, e, ainda assim, o rápido volta a crescer mais depressa entre os ciclos?
Parte II — Golpes.
- A partir das duas incidências, calcule o expoente da curva de idade e o número implícito de eventos .
- Se cada evento ocorre a por célula por ano em células suscetíveis, o que o teorema prevê para o risco cumulativo até os anos com o seu ? É plausível? O que está faltando?
- Repita com uma expansão clonal por um fator depois de cada um dos primeiros golpes, usando o Exercício 11.10.
- Uma portadora herda um golpe. Por qual fator sua incidência aos anos é elevada, se as outras taxas não mudam? (Compare com em .)
- Fumar multiplica o de um dos eventos por . Por qual fator a incidência sobe se esse evento é um dos ; e se forem dois deles?
- Explique por que parar de fumar aos cinquenta baixa o risco de câncer de pulmão abaixo do de um fumante que continua, mas nunca ao de quem nunca fumou.
Parte III — Suprimento.
- Calcule a profundidade de penetração do oxigênio no tumor.
- Um esferoide sem vasos: qual é o diâmetro máximo em que cada célula está oxigenada? Qual é a espessura da borda viva de um esferoide de , e que fração de seu volume está viva?
- Num tumor vascularizado com capilares a um do outro, cada célula está oxigenada? Quais células estão hipóxicas, e por que isso importa para a radioterapia (o oxigênio fixa o dano da radiação) e para a seleção de células com p53 mutante?
- Um fármaco reduz à metade a densidade de capilares do tumor. Recalcule o espaçamento e diga o que acontece com as células a meio caminho entre os vasos.
- As células hipóxicas passam à glicólise, fazendo por glicose em vez de . Por qual fator elas precisam elevar a captação de glicose para manter seu suprimento de ATP, e como isso é explorado na imagem de tumores?
- Explique por que a terapia antiangiogênica sozinha raramente cura, mas pode ajudar a quimioterapia a alcançar o tumor.
Parte IV — Tratamento.
- Um tumor de é tratado com um fármaco. Quantos ciclos o reduzem a menos de uma célula, ignorando o recrescimento e a resistência?
- Entre os ciclos (três semanas) os sobreviventes voltam a crescer. Por qual fator? Recalcule a morte líquida por ciclo e o número de ciclos necessários.
- Calcule o número esperado de células resistentes ao fármaco no início do tratamento e a probabilidade de não haver nenhuma.
- Dois fármacos com mecanismos independentes são dados juntos. Probabilidade de não existir célula duplamente resistente no início? E num tumor de células?
- A terapia adjuvante é dada depois da cirurgia, quando talvez células permaneçam sem ser detectadas. Recalcule as probabilidades para um e para dois fármacos e enuncie a lição.
- Uma imunoterapia induz linfócitos T que matam qualquer célula que apresente um neoantígeno. Por que a resistência a ela é um problema diferente da resistência a um inibidor de cinase, e em quais tumores o teorema sugere que ela deva funcionar melhor?
- Resuma: os anos da célula fundadora até a detecção (questão 2), a profundidade de tumor vivo em torno de um vaso (questão 13) e a probabilidade de a combinação de dois fármacos não enfrentar célula resistente alguma num tumor de (questão 22).
Solução
Solução de Problema 11.1.
1. células; duplicações. 2. dias, cerca de anos. 3. células: mais dez duplicações, dias, menos de três anos — um terço do tempo até a detecção. 4. O tempo de duplicação no início precisa ter sido de cerca de dias, ou o tumor cresceu mais depressa quando pequeno e desacelerou à medida que crescia (o padrão usual, à medida que o suprimento e o espaço falham). 5. Um ciclo de dias dobraria a população a cada dias; um tempo de duplicação de significa que o crescimento líquido é da taxa de nascimento: quase toda célula que nasce é compensada por uma que morre, ou poucas estão ciclando — nascimento e morte quase em equilíbrio, e o crescimento é a pequena diferença. 6. Os fármacos matam células em ciclo, de modo que um tumor com uma fração pequena em ciclo perde uma fração menor por ciclo; mas o tumor rápido, tendo perdido mais, também volta a crescer entre os ciclos. No balanço, são os tumores rápidos (leucemias, linfomas, câncer de testículo) os que a quimioterapia cura. 7. Razão para uma razão de idades : , . 8. : absurdo contra um risco ao longo da vida perto de em . Falta: a expansão clonal que multiplica as células sob risco depois de cada golpe, as taxas de mutação elevadas pela instabilidade, muito mais divisões (células-tronco ciclando por décadas) e menos condutoras verdadeiras. 9. Multiplicar por dá — ainda ínfimo com sete eventos; com quatro eventos e expansões, , a ordem certa. O quadro verdadeiro é de poucas condutoras e grandes expansões. 10. : a incidência de uma portadora aos quarenta é dezenas de milhares de vezes a esporádica — os cânceres hereditários atacam cedo. 11. Um evento dez vezes mais rápido: incidência ; dois: . O risco observado, de quinze a vinte e cinco vezes, sugere que a fumaça age em mais de uma etapa. 12. Ao parar, o volta a cair para os eventos que ainda faltam, e por isso a incidência deixa de subir tão abruptamente; mas os golpes já acumulados nas células permanecem, de modo que as células do ex-fumante estão mais perto do câncer que as de quem nunca fumou, e o excesso de risco persiste, congelado em vez de apagado. 13. . 14. Totalmente oxigenado até um diâmetro . Um esferoide de tem uma borda viva de : fração viva . 15. As células a meio caminho estão a de um vaso, logo dentro de — oxigenadas em princípio, mas os vasos tumorais carregam menos oxigênio e têm fluxo intermitente, de modo que as células do meio ficam hipóxicas. As células hipóxicas são duas a três vezes mais resistentes à radiação (é preciso oxigênio para tornar o dano permanente), e a hipóxia dispara apoptose dependente de p53, de modo que seleciona as células que perderam a p53. 16. Reduzir a densidade à metade afasta os vasos por : de distância, com as células do meio a , além de : elas morrem ou, sobrevivendo hipóxicas, tornam-se mais agressivas e angiogênicas. 17. vezes mais glicose. Os tumores, por isso, concentram análogos de glicose, e uma tomografia com fluordesoxiglicose emissora de pósitrons os acende. 18. Tumores famintos encolhem até o tamanho limitado pela difusão e persistem, dormentes e hipóxicos, ou cooptam vasos já existentes; a hipóxia seleciona clones agressivos. Mas podar a vasculatura caótica do tumor baixa a pressão intersticial e uniformiza o fluxo, de modo que a quimioterapia penetra melhor — a combinação funciona onde nenhuma das duas funciona sozinha. 19. : , cinco ciclos. 20. dias duplicação, recrescimento ; fator líquido por ciclo ; : ainda cinco ciclos. 21. células resistentes esperadas; : a resistência é certa. 22. ; . Com células, , . 23. células: um fármaco , ; dois fármacos , . Trate quando a população é pequena, e trate com combinações. 24. Os linfócitos T atacam muitos neoantígenos ao mesmo tempo, de modo que nenhuma mutação isolada escapa deles; escapar exige perder a própria apresentação de antígenos (MHC, -microglobulina) ou suprimir os linfócitos T, uma classe de evento diferente e mais rara. A mesma carga alta de mutações que torna um tumor fadado a resistir a um inibidor de cinase lhe dá muitos neoantígenos: os tumores deficientes em reparo de mau pareamento e os induzidos por ultravioleta e por fumaça respondem melhor. 25. Cerca de anos até a detecção; tumor vivo até em torno de um vaso; de que uma combinação de dois fármacos não enfrente célula resistente alguma num tumor de .