Biologia universitária — 3.º ano · Bachelor Year 3
3Estabilidade do genoma: dano, reparo e recombinação do DNA
Uma tarde de praia deposita umas cem mil lesões químicas no DNA de cada célula da pele exposta ao sol: timinas adjacentes soldadas em dímeros pela luz ultravioleta, bases oxidadas, fitas cortadas. Sem sol algum, a água morna da célula arranca cerca de dez mil purinas de seus açúcares por dia e converte centenas de citosinas em uracila. Ainda assim, a taxa de mutação de uma célula humana é de cerca de uma mudança em dez bilhões de pares de bases por divisão — num genoma de seis bilhões, menos de uma mutação nova por divisão. A distância entre o dano que um genoma sofre e o dano que ele conserva é fechada pelo reparo: uma dúzia de sistemas enzimáticos que patrulham a dupla-hélice, reconhecem o que não deveria estar ali, recortam-no e reconstroem a partir da fita intacta e, quando as duas fitas estão quebradas, as reúnem ou copiam o pedaço que falta de uma irmã. As crianças que não têm um desses sistemas — que se queimam ao primeiro toque de sol, ou que desenvolvem câncer de cólon aos trinta anos — mostram quanto os sistemas valem. Este capítulo trata do dano, das vias de reparo, da maquinaria de recombinação que repara as piores quebras e que a meiose toma emprestada, e da decisão da célula, quando o reparo falha, de parar de se dividir ou de morrer.
3.1 O que dá errado no DNA
Definição 3.1 (Lesões do DNA)
Uma lesão é qualquer alteração química do DNA que o afaste das quatro bases normais corretamente pareadas sobre um esqueleto intacto. As lesões espontâneas vêm da química da água e do oxigênio: a depurinação, hidrólise da ligação entre uma purina e seu açúcar, que deixa um sítio abásico (cerca de por célula por dia); a desaminação, que converte a citosina em uracila, a 5-metilcitosina em timina e a adenina em hipoxantina (algumas centenas por dia); a oxidação por espécies reativas de oxigênio, sobretudo a 8-oxoguanina, que pareia com a adenina tão prontamente quanto com a citosina; e os erros de replicação, uma base mal incorporada ou deslizada. Entre as lesões ambientais estão o dímero ciclobutânico de pirimidina e o fotoproduto 6-4 feitos pela luz ultravioleta entre duas pirimidinas adjacentes; as bases alquiladas por agentes alquilantes (a O-metil-guanina pareia com a timina); os adutos volumosos de hidrocarbonetos aromáticos e da aflatoxina; as ligações cruzadas entre fitas da cisplatina e das mostardas nitrogenadas; e as quebras de fita simples e de fita dupla feitas pela radiação ionizante, cerca de quebras de fita simples e de fita dupla por célula por gray.
Proposição 3.2 (A escada da fidelidade)
A replicação alcança sua taxa de erro de cerca de por par de bases em três etapas multiplicativas. A seleção da base pela polimerase, pela geometria e pelas pontes de hidrogênio, erra cerca de uma vez em ; a revisão pela exonuclease 35 da polimerase, que excisa uma base terminal mal pareada antes da extensão, remove desses erros; o reparo de mau pareamento, agindo atrás da forquilha sobre a fita recém-feita, remove do que resta. O produto é a taxa observada, e um defeito em qualquer das etapas de correção a eleva cem ou mil vezes: tais células são mutadoras.
Exemplo 3.3 (Lesões contra mutações)
Uma célula humana de pares de bases que se divide uma vez por dia acumula da ordem de – lesões por dia e cerca de mutações novas por divisão: menos de uma lesão em dez mil sobrevive para se tornar uma mudança permanente. As demais são reparadas antes que a replicação as leia, e é a taxa de sobrevivência até a mutação — e não a taxa de dano — que a seleção minimizou. A mesma aritmética mostra por que o número de mutações num tumor ou no esperma de um pai mais velho conta divisões: as mutações que uma célula carrega são, em primeira ordem, as divisões que ela sofreu vezes o erro por divisão.
3.2 Reparo de uma fita danificada
Definição 3.4 (Reparo por excisão)
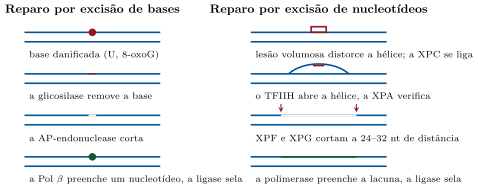
A maioria das lesões afeta uma só fita e é reparada recortando o pedaço danificado e copiando a outra fita. O reparo por excisão de bases (BER) cuida de lesões pequenas que não distorcem a hélice: uma DNA-glicosilase específica para um tipo de base errada (uracila-DNA-glicosilase, glicosilase da 8-oxoG e várias outras) vira a base para fora da hélice e a corta de seu açúcar; uma AP-endonuclease corta o esqueleto no sítio abásico; uma polimerase (a Pol ) remove o açúcar e insere um nucleotídeo; uma ligase sela. O reparo por excisão de nucleotídeos (NER) cuida de lesões volumosas que distorcem a hélice — dímeros de pirimidina, adutos químicos — sem reconhecer a química da lesão em si: a distorção é detectada (pela XPC que varre o genoma, ou por uma RNA-polimerase parada, no ramo acoplado à transcrição), a hélice é aberta pelas subunidades helicase do TFIIH, o dano é verificado (XPA), duas endonucleases (XPF, XPG) cortam a fita danificada a nucleotídeos de distância, o oligonucleotídeo é liberado, e a polimerase e a ligase preenchem a lacuna. A perda de qualquer uma das sete proteínas XP causa o xeroderma pigmentoso: sensibilidade extrema à luz do sol, sardas e uma taxa mil vezes maior de câncer de pele.
Evidência. Cleaver (1968) cultivou fibroblastos de pele de pacientes com xeroderma pigmentoso, irradiou-os com luz ultravioleta e lhes deu timidina radioativa fora da fase S. As células normais incorporaram a marcação em muitos sítios pequenos — a “síntese de DNA não programada” dos remendos de reparo —, ao passo que as células dos pacientes quase nada incorporaram e morreram em doses que as normais sobreviviam: a doença é uma falha em excisar os dímeros. Fundir células de dois pacientes muitas vezes restaurava o reparo no híbrido, cada célula fornecendo o que faltava à outra; por esse teste os pacientes foram separados em grupos de complementação, de A a G, um por gene da via, anos antes de os genes serem clonados. ∎
Definição 3.5 (Reparo de mau pareamento)
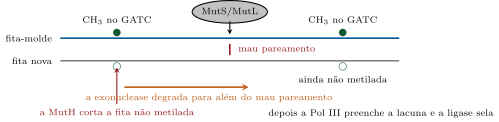
O reparo de mau pareamento (MMR) corrige os pareamentos errados e as pequenas alças de inserção–deleção que escapam da revisão. A proteína MutS (MSH2–MSH6 nos humanos) reconhece a distorção de um mau pareamento e, com a MutL (MLH1–PMS2), autoriza uma exonuclease a degradar a fita recém-sintetizada desde um corte próximo até passar do mau pareamento; a lacuna é preenchida pela polimerase. A dificuldade é a discriminação de fitas: um mau pareamento tem duas bases e só uma está errada. Em Escherichia coli a fita nova é identificada porque ainda não está metilada nos sítios GATC, que a metilase Dam marca alguns minutos depois da síntese; a MutH corta a fita não metilada. Nos eucariontes a fita nova é identificada pelos cortes entre os fragmentos de Okazaki e pela extremidade 3 livre da fita contínua. A perda do MMR eleva a taxa de mutação cem a mil vezes, o que é mais visível nos microssatélites — séries de uma repetição curta em que a polimerase desliza — cujos comprimentos mudam de célula para célula: a instabilidade de microssatélites. A perda herdada de um alelo de MMR é a síndrome de Lynch, com câncer colorretal em uns dos portadores, muitas vezes antes dos cinquenta.
Método 3.6 (Separar uma doença de reparo em genes)
Para descobrir quantos genes um fenótipo recessivo envolve, antes que qualquer gene seja conhecido: (1) tome linhagens celulares de pacientes não aparentados, cada uma mutante em algum gene da via; (2) funda pares de linhagens em células híbridas; (3) teste o híbrido quanto à função (aqui, a síntese de DNA não programada depois da luz ultravioleta); (4) se o híbrido repara, os dois pacientes têm mutações em genes diferentes (cada um fornece a proteína que falta ao outro: eles se complementam); se não, no mesmo gene; (5) agrupe os pacientes em grupos de complementação — um por gene. A contagem de grupos é um limite inferior do número de genes.
3.3 Reparo de um cromossomo quebrado
Definição 3.7 (Reparo de quebras de fita dupla)
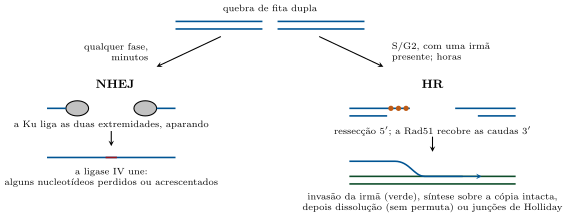
Uma quebra de fita dupla secciona o cromossomo e não deixa fita intacta a copiar. Duas vias a reparam. A junção de extremidades não homólogas (NHEJ): o anel Ku70–Ku80 liga cada extremidade, recruta a cinase DNA-PKcs, nucleases aparam as pontas salientes e a ligase IV une as extremidades; funciona em qualquer etapa do ciclo e em minutos, mas perde ou acrescenta alguns nucleotídeos na junção e pode unir as extremidades erradas. A recombinação homóloga (HR): o complexo MRN e nucleases ressecam as fitas 5 para deixar longas caudas 3 de fita simples, que são recobertas pela RPA e depois, com a ajuda da BRCA2, pela recombinase Rad51; o filamento de Rad51 procura um dúplex homólogo — a cromátide irmã, em S e G2 —, invade-o, e a extremidade 3 invasora inicia a síntese sobre a cópia intacta. As moléculas conjuntas podem ser dissolvidas após uma síntese curta (a maior parte do reparo mitótico, sem troca do DNA flanqueador) ou amadurecer em duas junções de Holliday de quatro braços, cuja resolução por endonucleases dá ou um produto com permuta ou um sem ela. A HR é acurada porque copia uma irmã, mas só está disponível quando existe uma irmã.
Teorema 3.8 (Carga de dano, taxa de reparo e a forquilha)
Sejam lesões de um mesmo tipo que surgem a uma taxa constante por célula por hora e são removidas por um reparo de primeira ordem com constante de taxa (meia-vida ). O número de lesões obedece a , de modo que, no estado estacionário,
e um pulso de lesões entregue em deixa lesões quando uma forquilha de replicação chega no instante . Se duas vias concorrem pela mesma lesão com constantes de taxa e , cada lesão é reparada pela primeira com probabilidade e a meia-vida global é . O número de lesões que chegam à forquilha segue uma distribuição de Poisson de média , e portanto a probabilidade de nenhuma chegar é .
Demonstração. O estado estacionário é onde . Para o pulso, e a equação se integra em . Com duas vias a taxa de perda é ; em qualquer intervalo curto uma dada lesão é removida pela via 1 com probabilidade e pela via 2 com , de modo que a probabilidade condicional de sua remoção, quando ocorre, ser pela via 1 é . Lesões independentes, cada uma sobrevivendo com probabilidade , dão uma contagem binomial, Poisson no limite de muitas lesões e sobrevivência pequena, e a probabilidade de zero na Poisson é . ∎
Exemplo 3.9 (Por que o xeroderma é uma doença da forquilha)
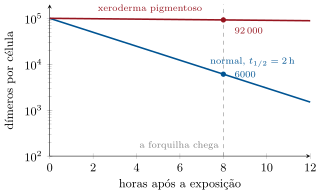
Uma dose de sol deixa dímeros de pirimidina num queratinócito. Com uma meia-vida de excisão de nucleotídeos de () e uma forquilha que chega após , dímeros ainda estão lá para ser copiados; com o reparo quase ausente de uma célula XP (), são . Cada dímero encontrado pela forquilha é contornado pela síntese translesão (adiante), que é propensa a erro: a carga de mutação do paciente por divisão é quinze vezes a normal, e os cânceres de pele vêm na infância. A cura que funciona é manter pequeno — a evitação total da luz ultravioleta.
Evidência. Holliday (1964) propôs a junção de quatro braços para explicar um enigma da genética de fungos: num cruzamento, uma tétrade de esporos às vezes mostrava uma segregação de um marcador em vez da mendeliana , sempre para marcadores próximos de uma permuta. Seu modelo — a troca de fitas simples entre dois dúplexes homólogos, formando um heterodúplex que o reparo de mau pareamento depois “corrige” num sentido ou no outro (a conversão gênica) — explicava tanto as razões estranhas quanto sua associação com a permuta. A própria junção foi vista mais tarde no microscópio eletrônico em plasmídeos em recombinação e na estrutura da resolvase RuvC ligada a ela. ∎
3.4 Tolerância, alarme e a decisão de parar
Definição 3.10 (Síntese translesão)
Quando uma forquilha encontra uma lesão que não foi reparada, a polimerase replicativa para. A síntese translesão (TLS) chama uma polimerase especializada, de sítio ativo mais folgado e sem revisão — a Pol para os dímeros de pirimidina, as Pol , , e a Rev1 para outras lesões —, que insere alguns nucleotídeos em frente à lesão e sai de cena. A Pol põe duas adeninas em frente a um dímero de timina, o que costuma estar certo; as outras erram com frequência. A TLS troca acurácia pela sobrevivência da forquilha e é a fonte da maioria das mutações induzidas por ultravioleta. A forma variante do xeroderma pigmentoso (XP-V) tem o reparo por excisão intacto e não tem a Pol : os dímeros que escapam da excisão são contornados pelas polimerases mais propensas a erro, e os cânceres vêm em seguida.
Proposição 3.11 (A resposta SOS bacteriana)
Em E. coli a recombinase RecA, ligada ao DNA de fita simples que se acumula em forquilhas paradas e em quebras ressecadas, torna-se uma coprotease que induz o repressor LexA a se autoclivar. A LexA reprime uns quarenta genes; à medida que ela cai, eles são ligados na ordem da afinidade de seus operadores: primeiro os genes de reparo por excisão uvrA e uvrB, depois o próprio recA e o inibidor da divisão celular sulA (as células param de se dividir e crescem em filamentos), e por último as polimerases propensas a erro Pol IV e Pol V, que contornam lesões ao custo de mutações. A resposta graduada tenta primeiro o reparo acurado e só recorre à tolerância mutagênica quando o dano persiste; as mutações que ela induz são a matéria-prima sobre a qual a resistência a antibióticos evolui durante o tratamento.
Definição 3.12 (A resposta ao dano no DNA)
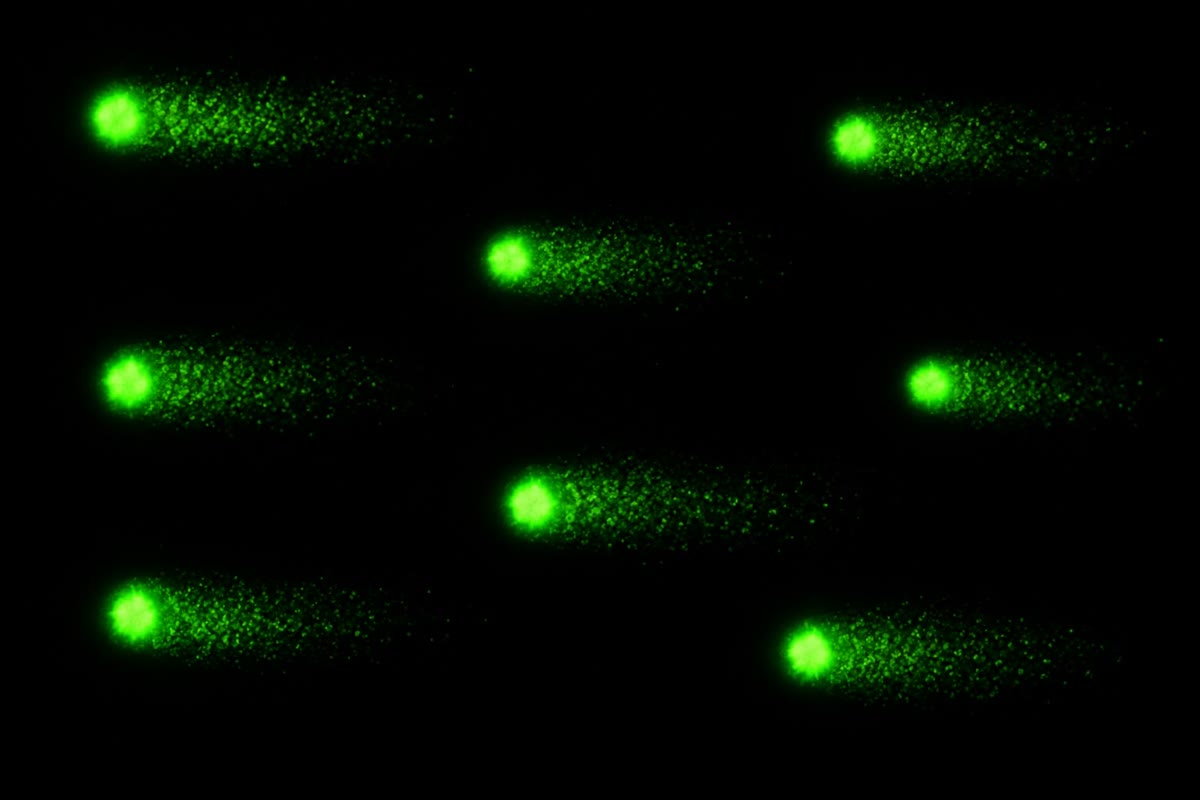
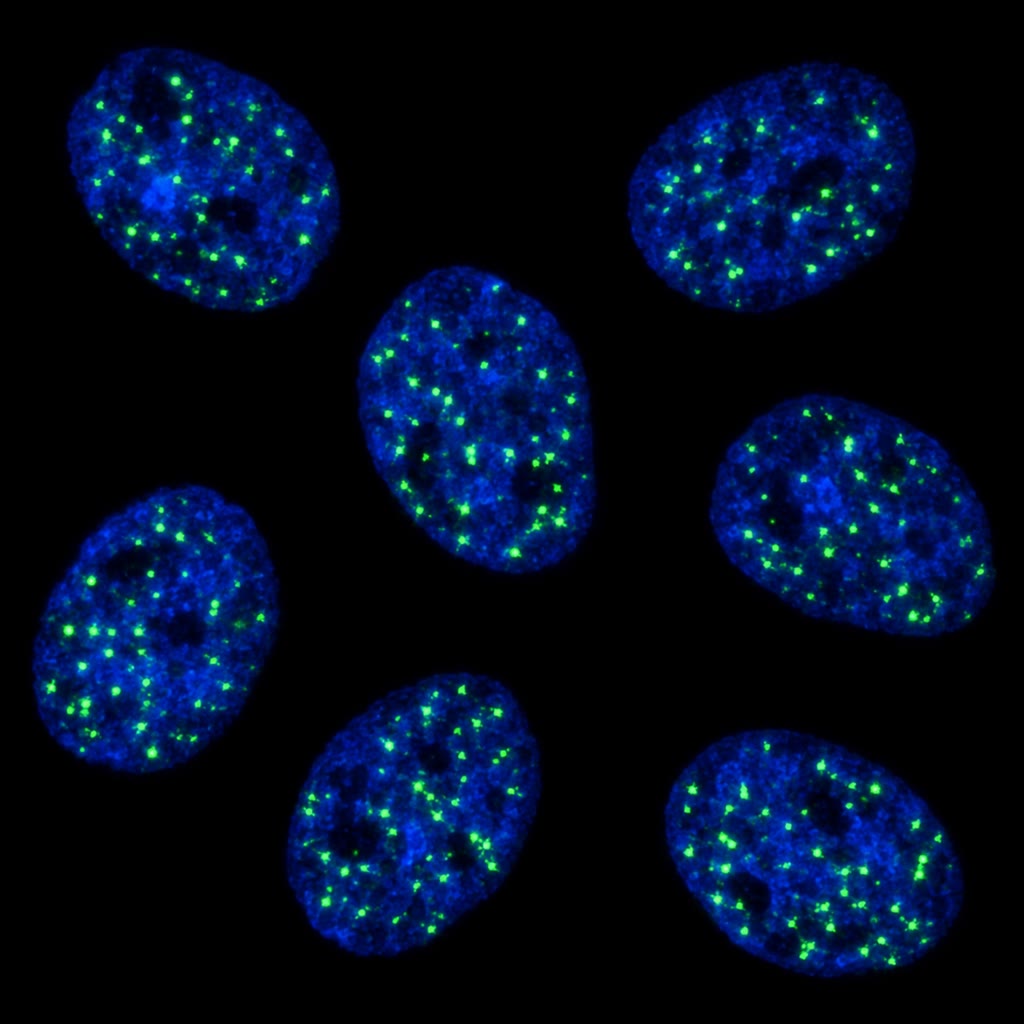
Os eucariontes sinalizam o dano por duas cinases: a ATM, recrutada pelo complexo MRN às quebras de fita dupla, e a ATR, recrutada ao DNA de fita simples das forquilhas paradas. Elas fosforilam centenas de alvos. Em minutos a histona H2AX é fosforilada (-H2AX) ao longo de megabases em torno de cada quebra, formando um foco que recruta as proteínas de reparo e pode ser contado ao microscópio, um foco por quebra. As cinases Chk1 e Chk2 detêm o ciclo celular — os pontos de checagem do Capítulo 10 — ao inativar as fosfatases que levariam à entrada em S ou em M; e o fator de transcrição p53, estabilizado por fosforilação, induz o inibidor de cinase dependente de ciclina p21 (uma parada duradoura em G1), genes de reparo e, se o dano for pesado ou persistir, os genes apoptóticos que matam a célula. A resposta compra tempo para o reparo e, quando o reparo falha, remove a célula em vez de deixá-la dividir-se com um genoma quebrado.
Exemplo 3.13 (Letalidade sintética: BRCA e PARP)
As mulheres que herdam uma cópia defeituosa de BRCA1 ou de BRCA2 têm um risco de câncer de mama ao longo da vida de ; os tumores surgem em células que perderam a segunda cópia e já não conseguem fazer recombinação homóloga. Tais células reparam suas quebras de fita dupla apenas por junção de extremidades e acumulam rearranjos. Elas também adquirem uma fraqueza específica. As quebras de fita simples, umas por dia, são reparadas por uma rota que precisa da enzima PARP; quando a PARP é inibida por um fármaco, as quebras de fita simples persistem até a fase S, em que uma forquilha converte cada uma numa quebra de fita dupla com apenas uma extremidade — reparável só por recombinação. Uma célula normal, com um alelo BRCA bom, dá conta; a célula tumoral morre. Dois defeitos, inócuos isoladamente, são letais juntos: o fármaco mata por letalidade sintética e poupa as demais células da paciente.
Proposição 3.14 (A recombinação como ferramenta)
As recombinases sítio-específicas cortam e reúnem o DNA em sequências curtas definidas, sem busca de homologia nem síntese: a enzima Cre do fago P1 age sobre sítios loxP de , a enzima Flp da levedura sobre sítios FRT. Dois sítios na mesma orientação numa mesma molécula excisam o DNA entre eles como um círculo; em orientações opostas, invertem-no; sítios em duas moléculas trocam seus flancos. Um gene ladeado por sítios loxP (“floxeado”) é deletado apenas nas células em que a Cre é expressa, a partir de um promotor à escolha do experimentador, ou no momento que o experimentador escolher se a Cre for ativada por um fármaco: é assim que um gene essencial ao embrião é estudado no fígado adulto, ou no neurônio, isoladamente (Capítulo 6). A própria recombinação homóloga da célula é o que o direcionamento gênico e a edição dirigida por CRISPR tomam emprestado para escrever uma sequência escolhida num lugar escolhido.
Observação 3.15 (Reparo e envelhecimento)
As células que não conseguem reparar acumulam mutações, entram em senescência ou morrem; os defeitos herdados de reparo (síndrome de Werner, uma helicase; síndrome de Cockayne, o reparo acoplado à transcrição; ataxia-telangiectasia, a ATM) causam traços de envelhecimento precoce, e a contagem de mutações somáticas dos tecidos normais sobe linearmente com a idade, a uma taxa de algumas dezenas de mutações por célula por ano. Se o dano acumulado causa o envelhecimento comum, ou apenas o acompanha, não está resolvido; que a capacidade de reparar seja um determinante da longevidade entre as espécies — as espécies mais longevas reparam mais — está bem apoiado.
3.5 Exercícios
Exercício 3.1 ★
Classifique estas lesões como espontâneas ou ambientais e nomeie a via de reparo de cada uma: uma uracila no DNA; um dímero de timina; uma 8-oxoguanina; um mau pareamento G–T atrás da forquilha; uma quebra de fita dupla em G1.
Solução
Solução de Exercício 3.1.
Uracila: espontânea (desaminação de C), reparo por excisão de bases pela uracila-DNA-glicosilase. Dímero de timina: ambiental (UV), reparo por excisão de nucleotídeos. 8-oxoguanina: espontânea (oxidação), reparo por excisão de bases pela glicosilase da 8-oxoG. Mau pareamento G–T atrás da forquilha: erro de replicação, reparo de mau pareamento. Quebra de fita dupla em G1: ambiental (radiação) ou espontânea; junção de extremidades não homólogas, já que não há cromátide irmã disponível.
Exercício 3.2 ★
Por que o reparo por excisão de nucleotídeos não precisa de uma enzima específica para cada tipo de lesão, ao passo que o reparo por excisão de bases precisa de uma glicosilase para cada uma?
Solução
Solução de Exercício 3.2.
A excisão de nucleotídeos reconhece uma propriedade física comum a todas as lesões volumosas — a distorção da hélice, ou uma RNA-polimerase parada — e remove um remendo que contém o que quer que a tenha causado. As lesões pequenas (uracila, 8-oxoG, bases alquiladas) quase não distorcem a hélice, e por isso precisam ser reconhecidas por sua química, uma glicosilase por tipo de base errada.
Exercício 3.3 ★
Enuncie o problema da discriminação de fitas no reparo de mau pareamento e como E. coli o resolve. O que aconteceria num mutante dam, que não metila nenhum sítio GATC?
Solução
Solução de Exercício 3.3.
Um mau pareamento é feito de duas bases normais, e só a que está na fita nova está errada; o sistema precisa saber qual fita é a nova. E. coli marca a fita parental com grupos metila nos GATC, que a fita nova não tem por alguns minutos; a MutH corta a fita não metilada. Num mutante dam nenhuma das fitas é metilada: a MutH corta qualquer uma, o reparo remove a base certa tantas vezes quanto a errada — fixando metade dos erros como mutações (uma mutadora) — e cortes nas duas fitas em sítios GATC próximos produzem quebras de fita dupla.
Exercício 3.4 ★
Uma célula recebe de raios X. Quantas quebras de fita dupla ela sofre, grosso modo, e quantos focos de -H2AX você esperaria contar uma hora depois? Por que menos após seis horas?
Solução
Solução de Exercício 3.4.
Cerca de quebras de fita dupla. Após uma hora a maioria já foi unida: com meia-vida perto de , cerca de focos. Após seis horas quase todas foram reparadas (), restando apenas algumas quebras complexas e persistentes.
Exercício 3.5 ★★
Usando a Proposição 3.2, calcule a taxa de mutação por par de bases e o número de mutações novas por genoma diploide por divisão em (a) uma célula normal, (b) uma célula sem reparo de mau pareamento, (c) uma célula cuja polimerase perdeu sua exonuclease. Qual é a mutadora mais perigosa?
Solução
Solução de Exercício 3.5.
(a) ; mutações por divisão. (b) Sem reparo de mau pareamento, ; por divisão. (c) Sem revisão, ; por divisão. A mutante de reparo de mau pareamento é a mais perigosa, mil vezes acima do normal.
Exercício 3.6 ★★
Sítios abásicos surgem a por célula por dia e são reparados com meia-vida de . Use o Teorema 3.8 para achar o número estacionário de sítios abásicos numa célula. Se um fármaco desacelera o reparo dez vezes, qual é o novo estado estacionário, e quantos sítios uma forquilha encontraria se copiasse o genoma em ?
Solução
Solução de Exercício 3.6.
; ; sítios abásicos presentes a cada momento. Com o reparo dez vezes mais lento: . A forquilha passa uma vez por cada loco e encontra as lesões presentes ali naquele momento; na média do genoma ela encontra cerca de delas — uns normalmente, com o fármaco.
Exercício 3.7 ★★
Em G2 uma quebra pode ser reparada por NHEJ (meia-vida ) ou por HR (meia-vida ), ambas disponíveis. Que fração das quebras vai pela HR? Qual é a meia-vida das quebras? Por que a HR é, ainda assim, a via que importa nas forquilhas de replicação colapsadas?
Solução
Solução de Exercício 3.7.
, ; fração da HR ; meia-vida . Uma forquilha colapsada dá uma quebra de uma só extremidade: não há segunda extremidade para a NHEJ unir, de modo que só a recombinação com a irmã pode restaurar a forquilha — e ela é, de todo modo, a única via acurada.
Exercício 3.8 ★★
Preveja o comportamento dos microssatélites, o espectro de tumores e a sensibilidade à luz do sol de um paciente com (a) síndrome de Lynch, (b) xeroderma pigmentoso do grupo A, (c) a variante XP-V, sem a Pol .
Solução
Solução de Exercício 3.8.
(a) Lynch: microssatélites instáveis (comprimentos diferentes entre as células do tumor), cânceres colorretal, de endométrio, gástrico e de ovário, resposta normal à luz do sol. (b) XP-A: microssatélites estáveis, queimadura extrema com exposição mínima, cânceres de pele e de olho na infância e, neste grupo, degeneração neurológica progressiva. (c) XP-V: microssatélites estáveis, reparo por excisão normal, de modo que a queimadura é mais branda, mas os dímeros que escapam da excisão são contornados por polimerases propensas a erro — cânceres de pele, de início mais tardio que no grupo A.
Exercício 3.9 ★★
Dois sítios loxP na mesma orientação ladeiam o éxon 3 de um gene; a Cre é expressa a partir de um promotor ativo apenas no fígado desde o nascimento. Descreva o genótipo das células hepáticas e o dos neurônios no adulto, e o que acontece se os sítios forem postos em orientações opostas.
Solução
Solução de Exercício 3.9.
Células hepáticas: a Cre excisou o éxon 3 dos dois alelos (como um círculo que se perde), de modo que o gene está inativo em cada hepatócito desde o nascimento — um nocaute específico do fígado. Neurônios: sem Cre, os alelos floxeados estão intactos e funcionais. Orientações opostas: a Cre inverte o éxon e o desinverte indefinidamente, de modo que a qualquer momento cerca de metade das células carrega o éxon invertido e não funcional — um mosaico, e não uma deleção limpa.
Exercício 3.10 ★★★
Explique por que a resposta SOS liga os genes de reparo antes das polimerases propensas a erro, usando as afinidades da LexA por seus operadores, e por que uma bactéria desprovida das polimerases propensas a erro poderia mesmo assim estar em desvantagem num paciente tratado com antibióticos.
Solução
Solução de Exercício 3.10.
À medida que a LexA é clivada, sua concentração cai gradualmente. Os operadores que ligam a LexA fracamente ficam vagos já com uma queda pequena — uvrA, uvrB, recA —, e por isso o reparo acurado começa primeiro; os operadores de sulA e das polimerases propensas a erro ligam a LexA com força e só ficam vagos quando ela quase desapareceu, isto é, quando o dano persistiu por muito tempo. Uma bactéria sem as polimerases propensas a erro morreria em forquilhas bloqueadas por lesões que não conseguiria contornar e, sem mutagênese induzida, evoluiria resistência ao antibiótico bem mais devagar — uma desvantagem para a bactéria, uma vantagem para o paciente; inibidores da resposta SOS são estudados por essa razão.
Exercício 3.11 ★★★
Um inibidor de PARP mata células tumorais deficientes em BRCA, mas não as células normais da paciente. Exponha a cadeia causal e, em seguida, preveja dois modos pelos quais um tumor poderia tornar-se resistente ao fármaco e como você detectaria cada um.
Solução
Solução de Exercício 3.11.
Cadeia: PARP inibida as quebras de fita simples persistem uma forquilha de replicação converte cada uma numa quebra de fita dupla de uma só extremidade o reparo exige recombinação homóloga a célula tumoral, sem BRCA, não consegue união errada, perda de cromossomos, morte. As células normais, com um alelo funcional, recombinam e sobrevivem. Resistência: (1) uma segunda mutação em BRCA que restaura a fase de leitura e uma proteína funcional — detecte sequenciando o tumor ou o DNA tumoral circulante no sangue, e pelo retorno dos focos de Rad51 após a irradiação; (2) a perda das proteínas que bloqueiam a ressecção das extremidades (53BP1–shieldina), que restaura em parte a recombinação sem a BRCA1 — detecte pela ausência delas na coloração e pelos focos de Rad51 restaurados; também mutações de PARP1 que impeçam seu aprisionamento no DNA, ou bombas de efluxo de fármacos, detectadas por sequenciamento e por expressão, respectivamente.
Exercício 3.12 ★★★
A conversão gênica numa permuta dá tétrades . Desenhe (ou descreva) uma junção de Holliday com um heterodúplex que abranja um marcador, e mostre como o reparo de mau pareamento do heterodúplex num sentido dá , no outro dá , e a ausência de reparo dá um esporo ele próprio heterozigoto (uma segregação pós-meiótica). Por que a conversão se restringe a marcadores próximos da permuta?
Solução
Solução de Exercício 3.12.
Dois dúplexes homólogos, um carregando e o outro , trocam fitas simples ao longo do marcador: cada um passa a ter uma fita de cada parental ao longo do trecho — um heterodúplex com um mau pareamento . Se o reparo de mau pareamento converte o mau pareamento no dúplex invadido para , três cromátides carregam e uma carrega : ; convertido para : ; deixado sem reparo, a cromátide segrega e na primeira mitose depois da meiose, dando dois esporos-filhos diferentes (segregação pós-meiótica, num asco de oito esporos). O trecho de heterodúplex tem apenas de algumas centenas a alguns milhares de pares de bases em torno da quebra iniciadora, de modo que só marcadores dentro dele podem ser convertidos, e eles estão, por construção, ao lado da permuta.
3.6 Problema: um dia na vida de um genoma
Problema 3.1
Problema de fim de semana — o dano diário de uma célula humana contado, a escada da fidelidade multiplicada, uma dose de sol acompanhada até a forquilha numa célula normal e numa deficiente em reparo, uma dose de raios X repartida entre duas vias de reparo e a fraqueza de um tumor convertida em fármaco, terminando no número de dímeros que a forquilha encontra, na taxa de mutação por base e na fração de quebras que a recombinação repara
Dados: uma célula humana diploide tem bp, deles codificadores de proteína. Dano espontâneo por dia: depurinações, desaminações de citosina, quebras de fita simples. Fidelidade: polimerase , a revisão deixa dos erros, o reparo de mau pareamento . Um banho de sol deixa dímeros de pirimidina por célula da pele; o reparo por excisão tem meia-vida de normalmente e de no xeroderma pigmentoso; uma forquilha chega depois; o contorno de um dímero pela translesão causa uma mutação com probabilidade . Os raios X produzem quebras de fita dupla por gray; meia-vida da NHEJ , da HR .
Parte I — Dias comuns.
- Quantas lesões espontâneas a célula sofre por dia, e por ano? Compare com o tamanho do genoma.
- Calcule a taxa de mutação por par de bases por divisão e o número esperado de mutações novas por divisão.
- Quantas delas caem em sequência codificadora de proteína? Ao longo das cerca de divisões do zigoto a uma célula de pele adulta, quantas mutações codificadoras uma célula da pele carrega só pela replicação?
- Uma célula sem reparo de mau pareamento: taxa de mutação e mutações por divisão? Um microssatélite desliza uma vez em divisões sem reparo de mau pareamento e uma vez em com ele. Num tumor de células derivadas por divisões, quantas células carregam um alelo deslizado num dado microssatélite em cada caso? (Estime com taxa divisões células.)
- A desaminação da citosina dá uracila, a da 5-metilcitosina dá timina. Qual é reparada, por quê, e qual se torna mutação? Relacione com o déficit de CpG do Capítulo 1.
- Uma guanina oxidada (8-oxoG) pareia com A durante a replicação. A célula tem uma glicosilase para a 8-oxoG em frente a C, outra para o A em frente à 8-oxoG e uma hidrolase que destrói o dGTP oxidado. Explique o que cada uma previne e que mutação resulta quando as três falham.
Parte II — Um dia ao sol.
- Calcule as constantes de taxa de excisão da célula normal e da célula XP.
- Quantos dímeros restam na forquilha em cada uma?
- Quantas mutações o banho de sol causa por célula em cada caso, e quantas delas estão em sequência codificadora?
- Ao longo de uma infância de exposições dessas, quantas mutações codificadoras por célula da pele em cada caso? Compare com o número devido apenas à replicação da questão 3.
- Cerca de genes, somando de sequência codificadora, podem impulsionar um câncer de pele quando mutados. Qual é a probabilidade, por célula, de ao menos uma mutação induzida pelo banho de sol cair num deles, na criança com XP? (Use uma Poisson com a média certa.) Com células expostas, quantas são atingidas?
- Explique por que o problema das células XP é da forquilha, e não da lesão em si, e por que os cânceres aparecem só na pele.
Parte III — Uma dose de raios X.
- Uma dose de : quantas quebras de fita dupla, e quantos focos de -H2AX após uma hora se a NHEJ for a única via (célula em G1)?
- Numa célula em G2 as duas vias operam. Calcule as constantes de taxa e a fração de quebras reparadas pela HR.
- Qual é a meia-vida das quebras em G2, e quantas restam após uma hora?
- Cada evento de NHEJ altera alguns pares de bases na junção. Se uma junção cai em sequência codificadora com probabilidade e a alteração então rompe o gene com probabilidade , quantos genes a dose de rompe por célula em G1?
- Com quebras simultâneas, as extremidades podem ser unidas erradas numa translocação. Suponha que cada um dos pares de quebras seja unido de modo errado com probabilidade . Translocações esperadas por célula a ? E a ? Por que o risco escala com o quadrado da dose enquanto o número de quebras escala linearmente?
- A mesma dose de dada ao longo de em vez de num instante: quantas quebras estão presentes ao mesmo tempo (estado estacionário, NHEJ)? O que isso implica para as translocações e para a prática de fracionar a radioterapia?
- Uma célula sobrevive a uma dose com probabilidade , com para uma célula de reparo intacto e para uma sem NHEJ. Calcule a sobrevivência de cada uma a e a , e interprete .
Parte IV — A fraqueza do tumor.
- Uma célula tumoral deficiente em BRCA2 repara as quebras só por NHEJ. Usando a questão 14, que fração de suas quebras em S/G2 passa a ser reparada de modo inacurado, quando uma célula normal a repararia de modo acurado? O que isso faz a seu genoma ao longo dos anos?
- A inibição da PARP deixa as quebras diárias de fita simples sem reparo; delas é convertido pelas forquilhas em quebras de fita dupla com uma só extremidade. Quantas quebras dessas por dia por célula, e por que a NHEJ não consegue reparar corretamente uma quebra de uma só extremidade?
- Explique por que as células normais da paciente, heterozigotas para BRCA2, sobrevivem ao fármaco.
- Um tumor torna-se resistente por uma segunda mutação que restaura a fase de leitura de BRCA2. Explique e diga como você o detectaria.
- A quimioterapia com um agente alquilante mata as células tumorais por meio do reparo de mau pareamento: a enzima tenta reparar as bases alquiladas e dispara a morte celular. Preveja o efeito do fármaco sobre um tumor de síndrome de Lynch, que não tem reparo de mau pareamento.
- Enuncie os três resultados: os dímeros encontrados pela forquilha na célula XP (questão 8), a taxa normal de mutação por par de bases (questão 2) e a fração de quebras em G2 que a HR repara (questão 14).
Solução
Solução de Problema 3.1.
1. lesões por dia, por ano — grosso modo uma por quilobase do genoma por ano. 2. por bp; mutações por divisão. 3. mutações codificadoras por divisão; ao longo de divisões, cerca de . 4. por bp, mutações por divisão. Células com deslizamento: sem reparo, ; com ele, — uma diferença de mil vezes, visível como instabilidade de microssatélites. 5. A uracila é estranha ao DNA, é reconhecida pela uracila-DNA-glicosilase e excisada: reparada. A timina vinda da 5-metilcitosina é uma base normal em frente a um G; nada a assinala como errada fora da replicação, e ela se torna uma mutação CT — o mecanismo que esvaziou o genoma de CpG. 6. A glicosilase da 8-oxoG remove a base oxidada enquanto ela ainda está em frente a C (antes da replicação); a segunda glicosilase remove um A mal incorporado em frente à 8-oxoG (depois da replicação, restaurando uma chance de reparar o G); a hidrolase destrói o dGTP oxidado para que ele não seja incorporado em frente a A. Quando as três falham, a 8-oxoG pareia com A e a rodada seguinte fixa uma transversão GCTA. 7. Normal ; XP . 8. Normal ; XP . 9. Mutações e por célula; codificadoras e . 10. exposições: mutações codificadoras (normal) e (XP), contra vindas da replicação — a luz do sol domina a carga de mutação da pele mesmo numa pessoa normal. 11. Sequência codificadora bp; os genes condutores são dela. Média de acertos ; . De células, carregam uma mutação condutora (criança normal: média , ). 12. Um dímero não é uma mutação; ele só se torna uma quando uma forquilha o copia por contorno propenso a erro, e por isso são as células em divisão com muitos dímeros não reparados que mutam. A luz ultravioleta alcança apenas a pele e o olho; os tecidos internos não recebem dímeros e, no XP, estão quase normais. 13. quebras; após só com NHEJ, focos. 14. , ; fração da HR . 15. Meia-vida ; após , quebras. 16. genes rompidos por célula. 17. : pares translocações. : . O número de quebras é , mas o número de pares de quebras simultâneas é . 18. , quebras presentes por vez: pares, translocações — duzentas vezes menos que a mesma dose num instante. O fracionamento deixa o tecido normal reparar entre as frações e mantém poucas quebras simultâneas. 19. Reparo intacto: a , a . Sem NHEJ: e . é a dose que deixa, em média, uma lesão letal não reparada por célula (sobrevivência ). 20. Os de quebras de duas extremidades em G2 que a HR teria reparado com acurácia passam agora pela NHEJ, e cada quebra de forquilha de uma só extremidade — que a NHEJ não consegue reparar corretamente de modo algum — é unida errada: ao longo dos anos o genoma acumula deleções, translocações e mudanças de número de cópias, as cicatrizes características dos tumores BRCA. 21. quebras de uma só extremidade por dia. Uma quebra de uma só extremidade não tem extremidade parceira; a NHEJ só pode deixá-la como está ou uni-la a alguma extremidade sem relação, produzindo uma translocação ou uma perda. 22. Um alelo BRCA2 funcional produz proteína suficiente para a recombinação: as células normais reparam suas quebras de forquilha e sobrevivem ao inibidor. 23. Uma segunda mudança de fase a jusante da primeira restaura a fase de leitura e dá uma BRCA2 encurtada, mas em parte funcional, de modo que a recombinação volta e o fármaco deixa de matar. Detecte sequenciando o BRCA2 no tumor resistente ou no DNA tumoral circulante, e funcionalmente pelo reaparecimento dos focos de Rad51 após a irradiação. 24. A morte celular precisa que o reparo de mau pareamento engaje as bases alquiladas; um tumor de Lynch, que não o tem, é tolerante — o fármaco não consegue matá-lo (tais tumores são tratados por outros meios, entre eles a imunoterapia, à qual sua pesada carga de mutações os torna sensíveis). 25. Cerca de dímeros na forquilha da célula XP; mutações por par de bases por divisão; a HR repara das quebras em G2.