Química universitaria — segundo año · Bachelor Year 2
31Cromatografía
Una gota de una bebida energética, diluida y filtrada, se inyecta en un tubo de acero no más largo que un bolígrafo y relleno de granos de sílice de unos pocos micrómetros. Unos minutos después, un detector ha trazado una línea con un puñado de picos, y a partir del área de uno de ellos el laboratorio informa de cuánta cafeína contiene la lata, con una precisión de unos pocos por ciento. La cromatografía separa los componentes de una mezcla haciéndolos recorrer una columna a velocidades distintas; este capítulo explica por qué viajan a velocidades distintas, por qué sus picos tienen la anchura que tienen, cómo separar dos vecinos y cómo convertir un pico en una cantidad.
Lo que ya sabes
El volumen escolar: cromatografía en papel y en capa fina, cromatograma, eluyente. El volumen del primer año: el coeficiente de reparto, la extracción líquido–líquido, el factor de retención de una placa de capa fina. Capítulo 7: el plato teórico de una columna de destilación.
31.1 Principio
Definición 31.1 (Cromatografía)
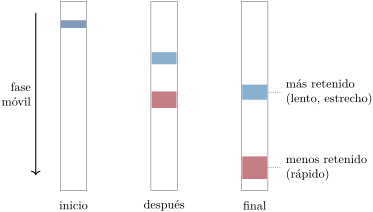
La cromatografía separa los componentes de una mezcla repartiéndolos entre una fase estacionaria, fija en una columna o sobre una placa, y una fase móvil, un gas o un líquido que fluye a lo largo de ella. Arrastrar los componentes a través de la columna y fuera de ella con la fase móvil es la elución.
Una molécula solo avanza mientras está en la fase móvil; mientras la retiene la fase estacionaria, espera. Cambia de una fase a otra millones de veces en su recorrido, de modo que su velocidad media la fija la fracción de tiempo que pasa en cada una, es decir, su equilibrio de reparto.
Definición 31.2 (Retención)
El tiempo de retención de un compuesto es el tiempo que va de la inyección al máximo de su pico; el tiempo muerto es el tiempo de retención de un compuesto no retenido, que nunca entra en la fase estacionaria. El factor de retención de un compuesto en una columna es
No es el de una placa de capa fina, que mide una distancia recorrida, aunque ambos describen el mismo reparto.
Proposición 31.3 (Tiempo de retención)
Si, en el equilibrio, las cantidades de un compuesto en las fases estacionaria y móvil de una rebanada de columna son y , el compuesto avanza a , donde es la velocidad de la fase móvil, y .
Demostración. Una molécula dada pasa la fracción de su tiempo en la fase móvil, donde avanza a , y el resto en reposo. Su velocidad media es . La columna de longitud se recorre en , y . ∎
Proposición 31.4 (Retención y reparto)
El factor de retención es la razón de las cantidades en las dos fases, , donde es el coeficiente de reparto (concentración en la fase estacionaria entre concentración en la fase móvil) y , los volúmenes de las fases en la columna.
Demostración. Por la Proposición 31.3, . Con , y , . ∎
Dos compuestos se separan si sus coeficientes de reparto difieren; la geometría de la columna () multiplica todas las retenciones por igual. Cambiar la fase móvil, lo que cambia , es la principal palanca del químico sobre la retención.
31.2 Anchura de pico y número de platos
Una banda no se mantiene fina. Las moléculas de un mismo compuesto siguen caminos distintos entre los granos, difunden a lo largo de la columna y se retrasan en la fase estacionaria en cantidades aleatorias. El pico registrado a la salida es casi exactamente una gaussiana de desviación típica (en tiempo), y cuanto más estrecho es para un dado, mejor es la columna.
Definición 31.5 (Número de platos)
El número de platos de una columna para un compuesto es , donde es la desviación típica de su pico en tiempo. La altura de plato es , para una columna de longitud .
Los nombres proceden de la columna de destilación del Capítulo 7: una columna cromatográfica se comporta como si fuera una pila de etapas de equilibrio, cada una de altura . La analogía es una manera de contar, no una imagen de la columna.
Proposición 31.6 (Número de platos a partir de un pico)
Con la anchura en la base entre las tangentes en los puntos de inflexión y la anchura a media altura,
Demostración. Para una gaussiana de desviación típica y altura , los puntos de inflexión están en , donde la altura es y la pendiente ; la tangente en ellos llega a cero tras otra , en : . La media altura se alcanza donde , : . Sustituir o en da y , que se escribe 5.54. ∎
Proposición 31.7 (Ecuación de Van Deemter)
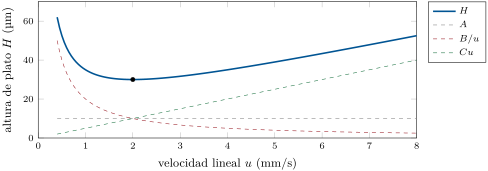
La altura de plato depende de la velocidad lineal de la fase móvil según
donde da cuenta de los distintos caminos a través del relleno, de la difusión a lo largo de la columna (peor cuando las moléculas permanecen más tiempo) y del lento intercambio con la fase estacionaria (peor cuando la fase móvil pasa deprisa). es mínima en , donde .
Demostración. Admitido a este nivel. ∎
Se admite la forma de la ecuación, pero no su mínimo. se anula en , y allí , luego ; la segunda derivada es positiva, de modo que se trata de un mínimo. Los granos pequeños reducen y : por eso la cromatografía de líquidos moderna usa partículas de unos pocos micrómetros y presiones elevadas para hacer pasar la fase móvil a través de ellas.
31.3 Separar dos compuestos
Definición 31.8 (Selectividad y resolución)
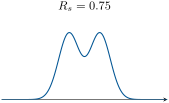
Para dos picos vecinos con , el factor de selectividad es , y la resolución es
la distancia entre los picos dividida por su anchura media en la base.
Con los picos aún se solapan visiblemente; con la señal vuelve a la línea de base entre ellos (separación hasta la línea de base), que es el objetivo habitual en el trabajo cuantitativo.
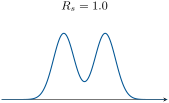
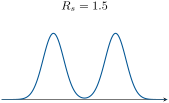
Teorema 31.9 (Ecuación de la resolución)
Para dos picos vecinos con el mismo número de platos ,
Demostración. Para picos próximos las dos anchuras en la base son casi iguales; tómense ambas iguales a la del segundo pico, (Definición 31.5). Entonces . Con (Proposición 31.3), y , luego . Por último, . ∎
Método 31.10 (Mejorar una resolución)
- Eficacia: . Duplicar la longitud de la columna duplica y el tiempo de análisis, pero solo multiplica por ; partículas más pequeñas o el caudal óptimo aumentan a longitud constante.
- Selectividad: el factor es el más sensible. Cámbiese la fase móvil (disolvente, pH), la fase estacionaria o, en cromatografía de gases, la temperatura.
- Retención: crece deprisa hasta y lentamente después, mientras que el tiempo sigue creciendo como ; búsquese un entre 2 y 10, aproximadamente.
31.4 Técnicas
Definición 31.11 (Técnicas cromatográficas)
En la cromatografía de gases (CG), la fase móvil es un gas (helio, hidrógeno o nitrógeno) y la fase estacionaria, una película líquida que recubre el interior de una larga columna capilar, situada en un horno. En la cromatografía líquida de alta eficacia (HPLC), una bomba impulsa una fase móvil líquida a través de una columna corta rellena de pequeñas partículas. En la HPLC en fase inversa, la fase estacionaria es apolar (sílice que lleva largas cadenas alquílicas) y la fase móvil, una mezcla polar de agua con metanol o acetonitrilo. En la elución en gradiente, la composición de la fase móvil se cambia durante el análisis, en cromatografía de líquidos, para eluir más deprisa los compuestos muy retenidos.
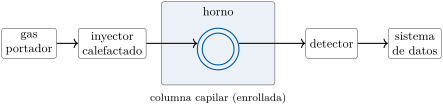

La elección entre ambas se deduce de la volatilidad. La CG necesita compuestos que se vaporicen sin descomponerse, aproximadamente por debajo de : disolventes, combustibles, perfumes, moléculas orgánicas pequeñas. Subir la temperatura del horno durante el análisis (una rampa de temperatura) eluye antes los compuestos más pesados, como lo hace un gradiente en HPLC. La HPLC sirve para todo lo que se disuelve, incluidas sales, azúcares, fármacos y proteínas. En fase inversa los compuestos más polares salen primero y los más apolares al final; añadir más disolvente orgánico a la fase móvil reduce todas las retenciones. La cromatografía preparativa en columna, y su versión más rápida, la cromatografía flash, aplican el mismo principio a gran escala para purificar gramos de producto, normalmente sobre sílice polar con mezclas de hexano y acetato de etilo.
31.5 Análisis cuantitativo
El área de un pico es proporcional a la cantidad de compuesto que ha llegado al detector, pero la constante de proporcionalidad depende del compuesto y del detector. Los volúmenes inyectados, del orden de un microlitro, no son perfectamente reproducibles. Un patrón interno elimina ambas dificultades.
Definición 31.12 (Factor de respuesta y patrón interno)
Un patrón interno es un compuesto, ausente de la muestra, que se añade en una cantidad conocida a cada disolución analizada; debe resolverse de todos los demás picos y comportarse como el analito. El factor de respuesta de un analito respecto al patrón interno se define por
donde las son áreas de pico y las , concentraciones en la disolución inyectada.
Proposición 31.13 (Cuantificación con patrón interno)
, medido en una disolución de calibrado de y conocidas, da, para una muestra a la que se ha añadido el patrón interno a , , sea cual sea el volumen inyectado.
Demostración. Cada área es proporcional a la cantidad inyectada: , , con sensibilidades del detector y volumen inyectado . La razón ya no contiene , y es una constante del método, que se mide una vez en la disolución de calibrado. Despejando se obtiene el resultado. ∎
Método 31.14 (Cuantificar con un patrón interno)
- Elíjase un patrón de estructura próxima a la del analito, ausente de la muestra, que eluya cerca de él pero resuelto ().
- Inyéctese una disolución de calibrado con y conocidas; calcúlese a partir de la razón de áreas.
- Añádase el patrón a la disolución de la muestra a la misma ; inyéctese; léase .
- Calcúlese , y remóntense después todas las diluciones hasta la muestra original.
Un calibrado externo (una serie de patrones del analito solo, y luego la muestra, todos inyectados del mismo modo) es más sencillo, pero depende de que el volumen inyectado y el detector permanezcan constantes entre análisis.
Historia — Escritura en colores, 1906
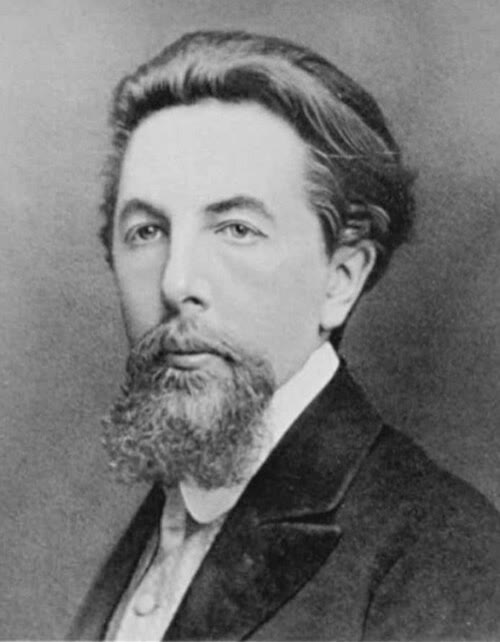
El botánico Mijaíl Tsvet vertió un extracto de hojas verdes en un tubo de vidrio lleno de tiza en polvo y lo hizo atravesar por un disolvente: los pigmentos se separaron en bandas coloreadas, clorofilas verdes y carotenoides amarillos. En 1906 llamó al método cromatografía, “escritura en colores”. Fue en gran medida ignorado durante un cuarto de siglo, hasta que se retomó para los productos naturales en los años treinta. (Retrato: autor desconocido, dominio público; Wikimedia Commons.)
Seguridad


El acetonitrilo y el metanol, los componentes orgánicos habituales de las fases móviles de HPLC, son inflamables y tóxicos; el hexano, usado en cromatografía en columna, es inflamable, peligroso para la salud y tóxico para los organismos acuáticos. Los residuos de disolventes se recogen y nunca se vierten por el desagüe.
31.6 Ejercicios
Ejercicio 31.1 ★
Un compuesto tiene en una columna cuyo tiempo muerto es . Calcúlense su factor de retención y la fracción de su tiempo que pasa en la fase móvil.
Ejercicio 31.2 ★
Un pico con tiene una anchura en la base de . Calcúlese el número de platos.
Solución
Solución de Ejercicio 31.2.
.
Ejercicio 31.3 ★
Una columna de da para un compuesto. Calcúlese la altura de plato.
Solución
Solución de Ejercicio 31.3.
.
Ejercicio 31.4 ★
¿CG o HPLC? Etanol en sangre; una proteína; cafeína en una bebida; benceno en gasolina; azúcares en un zumo de fruta.
Solución
Solución de Ejercicio 31.4.
Etanol en sangre: CG (volátil). Proteína: HPLC. Cafeína en una bebida: HPLC (en agua, no lo bastante volátil sin preparación). Benceno en gasolina: CG. Azúcares: HPLC (se descomponen antes de hervir).
Ejercicio 31.5 ★★
Dos picos: , ; , . Calcúlese la resolución. ¿Están separados hasta la línea de base?
Solución
Solución de Ejercicio 31.5.
: no están del todo separados hasta la línea de base (menos de 1.5).
Ejercicio 31.6 ★★
¿Cuántos platos se necesitan para separar dos compuestos con y con ?
Solución
Solución de Ejercicio 31.6.
, luego .
Ejercicio 31.7 ★★
Una columna tiene , , (datos de ejercicio). Hállense la velocidad óptima y la altura de plato mínima.
Solución
Solución de Ejercicio 31.7.
; .
Ejercicio 31.8 ★★
Prevéase el orden de elución del benceno, el fenol y el tolueno en HPLC en fase inversa con una fase móvil agua–metanol, y qué ocurre cuando se aumenta la fracción de metanol.
Solución
Solución de Ejercicio 31.8.
Fenol ( polar, enlaces de hidrógeno con el agua) primero, luego benceno, luego tolueno (un más, más apolar). Más metanol hace la fase móvil menos polar: los tres eluyen antes, en el mismo orden.
Ejercicio 31.9 ★★
Una disolución de calibrado de un analito a con el patrón interno a da áreas de 860 y 400. Una muestra a la que se añade el patrón a da áreas de 645 y 410. Calcúlense el factor de respuesta y la concentración del analito (datos de ejercicio).
Solución
Solución de Ejercicio 31.9.
. Muestra: .
Ejercicio 31.10 ★★★
Una separación da . ¿Qué longitud de columna, respecto a la actual, da , y qué cuesta en tiempo? ¿Qué otras palancas hay?
Solución
Solución de Ejercicio 31.10.
: hay que multiplicar por , lo que duplica el tiempo de análisis y la presión. Otras palancas: la selectividad (fase móvil, fase estacionaria, temperatura), partículas más pequeñas, el caudal óptimo.
Ejercicio 31.11 ★★★
Para dos picos gaussianos de igual altura y anchura con anchura en la base , calcúlese la señal en el punto medio entre ellos, relativa a la altura de pico, con y con (despréciese la contribución del pico lejano en cada máximo).
Solución
Solución de Ejercicio 31.11.
Los picos están separados , de modo que el punto medio está a de cada uno. : cada pico contribuye con ; el valle está a de la altura de pico. : , alrededor del 2 %: de vuelta a la línea de base a efectos prácticos.
Ejercicio 31.12 ★★★
A y constantes, compárense el factor de resolución y el tiempo de análisis relativo para , 5 y 10. ¿Qué intervalo de se elegiría?
Solución
Solución de Ejercicio 31.12.
: 0.67, 0.83, 0.91; tiempo en unidades de : 3, 6, 11. Pasar de 2 a 5 gana un 25 % de resolución por el doble de tiempo; de 5 a 10, un 9 % por casi el doble otra vez. Un de 2 a 5, aproximadamente, es el compromiso habitual.
31.7 Problema: la cafeína de una bebida energética
Problema 31.1
Problema de fin de semana — el orden de elución en fase inversa, las prestaciones de la columna a partir de un cromatograma, la mejora de la separación y la cuantificación con un patrón interno
Datos de ejercicio (inventados, no se trata de un método real). Una bebida energética se diluye diez veces (de a ) y se añade teofilina como patrón interno a en la disolución diluida. Columna: , fase inversa; fase móvil agua–metanol; detección UV. La matriz no retenida (azúcares y sales) eluye en ; la teofilina, a (anchura en la base ); la cafeína, a (anchura en la base ). Calibrado: cafeína a y teofilina a dan áreas de 1500 y 1000. Muestra: áreas de 970 (cafeína) y 1010 (teofilina). Una lata contiene .
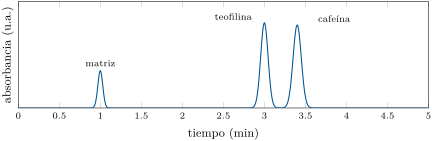
Parte I — Fase inversa.
- Descríbanse las fases estacionaria y móvil de una columna de fase inversa.
- ¿Por qué los azúcares eluyen en el tiempo muerto?
- La cafeína es la 1,3,7-trimetilxantina, y la teofilina, la 1,3-dimetilxantina. Explíquese su orden de elución.
- ¿Por qué la teofilina es aquí un buen patrón interno?
- ¿Qué les ocurriría a ambos tiempos de retención si se aumentara la fracción de metanol?
- ¿Qué mide el tiempo muerto?
Parte II — Prestaciones de la columna.
- Calcúlense los factores de retención de la teofilina y de la cafeína.
- Calcúlese el factor de selectividad.
- Calcúlese el número de platos para la cafeína y para la teofilina.
- Calcúlese la altura de plato para la cafeína.
- Calcúlese la resolución entre los dos picos.
- Compruébese con la ecuación de la resolución.
- ¿Están los picos separados hasta la línea de base?
Parte III — Más rápido o mejor.
- Para ahorrar tiempo, se acorta la columna a (mismo relleno y mismo caudal). ¿Qué ocurre con la resolución?
- ¿Y con el tiempo de análisis?
- ¿Qué daría en cambio una columna de , y a qué coste?
- ¿Qué palanca actúa sobre ?
- ¿Ayudaría mucho aquí aumentar ?
Parte IV — Cuantificación.
- Calcúlese el factor de respuesta de la cafeína respecto a la teofilina.
- ¿Por qué no importa el volumen inyectado?
- Calcúlese la concentración de cafeína en la disolución diluida.
- Calcúlese la concentración de cafeína en la bebida.
- ¿Qué fallaría si un compuesto de la matriz coeluyera con la teofilina?
- ¿Qué exigiría en cambio un calibrado externo?
- Indíquese la masa de cafeína en una lata de .
Solución
Solución de Problema 31.1.
1. Estacionaria: granos de sílice que llevan largas cadenas alquílicas, apolar. Móvil: agua con metanol, polar. 2. Son muy polares y permanecen en la fase móvil: . 3. La cafeína tiene un grupo metilo más que la teofilina, y la teofilina, un que forma enlaces de hidrógeno con el agua: la teofilina es más polar y eluye primero. 4. Es de estructura próxima (respuesta y comportamiento similares), está ausente de la bebida y eluye cerca de la cafeína sin dejar de estar resuelta respecto a ella. 5. Ambos disminuirían: una fase móvil menos polar compite mejor con la fase estacionaria. 6. El tiempo que tarda la fase móvil en atravesar la columna, el tiempo que un compuesto pasa avanzando. 7. ; . 8. . 9. Cafeína: ; teofilina: . 10. . 11. . 12. ; la pequeña diferencia procede de la hipótesis de anchuras iguales de la ecuación. 13. Sí: . 14. se reduce a la mitad: , justo en la separación hasta la línea de base. 15. Se reduce a la mitad: la cafeína sale a . 16. , por el doble de tiempo y el doble de presión: aquí es un despilfarro. 17. La composición de la fase móvil (fracción de metanol, pH, otro disolvente orgánico) o la fase estacionaria. 18. Poco: ya; con sería 0.83 (+18 %) para un tiempo de análisis multiplicado por . 19. . 20. Ambos picos proceden de la misma inyección: el volumen se cancela en la razón de áreas. 21. . 22. Dilución al décimo: . 23. sería demasiado grande, y el resultado de cafeína, demasiado bajo. 24. Una serie de patrones de cafeína inyectados exactamente en las mismas condiciones que la muestra, una recta de calibrado del área frente a la concentración, y volúmenes de inyección reproducibles. 25. : de cafeína por lata (datos de ejercicio). data).