Química universitaria — segundo año · Bachelor Year 2
1Entalpías de reacción
Un cartucho de gas de camping enroscado bajo un pequeño hornillo: unos pocos gramos de butano llevan un litro de agua a ebullición en unos minutos, y la llama azul bajo el cazo está mucho más caliente que el agua que hierve. ¿Cuánto calor libera una reacción, qué parte llega al cazo y qué temperatura puede alcanzar la llama? Ninguna de estas preguntas necesita un hornillo para responderse: unas tablas de pocos números por sustancia, medidos de una vez por todas, dan el calor de cualquier reacción que pueda escribirse con esas sustancias, a cualquier temperatura. Este capítulo construye esa contabilidad. Aplica el primer principio de la termodinámica, conocido por la física, a un sistema cuya composición cambia, define la entalpía de reacción como una derivada parcial y muestra cómo calcularla a partir de las entalpías de formación, de las entalpías de enlace y a lo largo de ciclos, cómo varía con la temperatura y qué dice de las llamas y de los calorímetros.
Lo que ya sabes
De la física: el primer principio ; la entalpía , función de estado; a presión exterior constante, entre dos estados a esa presión, el calor recibido es ; la capacidad calorífica a presión constante ; la entalpía de un gas perfecto solo depende de . El volumen del primer año describió un sistema en reacción por su avance y los números estequiométricos de , y fijó el estado estándar de cada especie en . El volumen escolar (año 11) llamó exotérmica a una reacción que libera calor y estimó energías de combustión a partir de energías de enlace.
1.1 Magnitudes de reacción
Un sistema cerrado en el que tiene lugar la única reacción se describe por su temperatura, su presión y su avance: las cantidades son . Toda función de estado extensiva del sistema, por ejemplo su entalpía, es entonces una función , y su diferencial exacta es
Definición 1.1 (Magnitud de reacción, entalpía de reacción)
Para una función de estado extensiva de un sistema cerrado en el que tiene lugar la reacción , la magnitud de reacción es la derivada parcial
la variación de por unidad de avance a temperatura y presión fijas, en unidades de por mol. Para es la entalpía de reacción , en .
Observación 1.2 (Una derivada, no una diferencia)
El símbolo es un operador: se aplica al estado del sistema, que deja inalterado. Escribir la reacción de otro modo (duplicando sus coeficientes) duplica , de modo que una magnitud de reacción no tiene sentido sin su ecuación. Cuando se usan las entalpías molares parciales de las especies (Capítulo 3), , por la regla de la cadena aplicada a .
Proposición 1.3 (Calor recibido a temperatura y presión constantes)
Cuando la reacción avanza de a en un sistema mantenido a y constantes, el sistema recibe el calor
cuando no depende de .
Demostración. A constante (y, aquí, a presión exterior constante), el calor recibido es la variación de entalpía, (física). A y fijas la diferencial de se reduce a ; integrando de a se obtiene el resultado. ∎
Definición 1.4 (Exotérmica, endotérmica, atérmica)
Una reacción es exotérmica en un estado dado si : llevada en sentido directo a y constantes, cede calor al entorno. Es endotérmica si , y atérmica si .
El calor de una reacción no depende, en general, de la composición: para los gases perfectos y para los sólidos y líquidos puros, la entalpía de cada especie no depende de lo que la rodea, y queda fijada en cuanto lo está .
Proposición 1.5 (Sistemas ideales)
En una mezcla de gases perfectos con fases condensadas puras, solo depende de la temperatura, y es igual a la entalpía estándar de reacción definida más abajo. Para solutos en disolución diluida la igualdad se cumple con buena aproximación.
Demostración. En una mezcla de gases perfectos cada gas se comporta como si estuviera solo, con una entalpía que no depende de (física: la entalpía de un gas perfecto solo depende de ). Un sólido o un líquido puro tiene , y vale unos pocos para una fase condensada, despreciable frente a entalpías de reacción de decenas de . Así, , cuya derivada respecto de es : solo depende de , y su valor es el que se calcula con cada especie en su estado estándar. ∎
1.2 Entalpías estándar de reacción y ley de Hess
Definición 1.6 (Magnitud estándar de reacción)
La magnitud estándar de reacción es la magnitud de reacción calculada con cada especie en su estado estándar a la temperatura , siendo las los valores molares estándar. Para es la entalpía estándar de reacción ; solo depende de .
Solo las diferencias de entalpía son medibles, así que se elige una referencia de una vez por todas, como se eligió el electrodo de hidrógeno para los potenciales.
Definición 1.7 (Estado estándar de referencia, entalpía estándar de formación)
El estado estándar de referencia de un elemento a la temperatura es su forma más estable a bajo : , , y como gases perfectos, el carbono como grafito, el sodio como metal, el bromo como líquido (a ). La entalpía estándar de formación de un compuesto es la entalpía estándar de reacción de su reacción de formación, la que produce un mol del compuesto a partir de sus elementos en sus estados de referencia. Por construcción, para un elemento en su estado de referencia.
Ejemplo 1.8 (Reacciones de formación)
La reacción de formación del agua es , con a ; la del metano es , ; la del monóxido de nitrógeno, , : un compuesto endotérmico, que los gases calientes de un motor producen a pesar de todo. Los coeficientes fraccionarios no plantean problema: la reacción de formación es un recurso contable, no un mecanismo.
Teorema 1.9 (Ley de Hess)
Si una reacción es la suma, con coeficientes , de reacciones , su entalpía estándar de reacción es la misma combinación de las de estas: (ley de Hess). En particular, una entalpía estándar de reacción puede calcularse a lo largo de cualquier camino de reacciones que lleve de los reactivos a los productos.
Demostración. Cada es lineal en los números estequiométricos. Si la reacción es veces las reacciones , sus números estequiométricos son , y . Detrás del álgebra está el primer principio: es una función de estado, de modo que su variación entre los mismos estados inicial y final no depende del camino. ∎
Proposición 1.10 (Entalpía de reacción a partir de las entalpías de formación)
.
Demostración. Tómese el camino que descompone los reactivos en sus elementos en sus estados de referencia (lo inverso de sus reacciones de formación, con los coeficientes ) y luego forma los productos a partir de los mismos elementos (coeficientes ). Los elementos se cancelan porque la ecuación está ajustada, y la ley de Hess suma las entalpías. ∎
Ejemplo 1.11 (Combustión del metano)
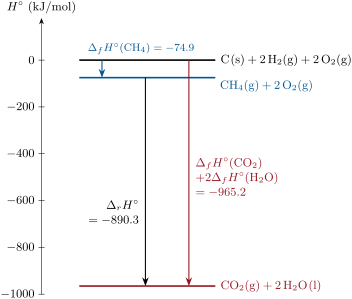
Para , a . El valor medido en un calorímetro es : la tabla y la llama concuerdan dentro de la incertidumbre de los datos. Si el agua sale como vapor (), : la diferencia, , es la entalpía de vaporización de dos moles de agua, que una caldera de condensación recupera condensando sus humos.
Método 1.12 (Un ciclo de Hess)
Para obtener la entalpía de una reacción que no puede medirse directamente:
- escríbase la reacción buscada con sus estados;
- búsquense reacciones de entalpía conocida (combustiones, formaciones) cuya combinación, con coeficientes , dé la reacción buscada;
- compruébese que toda especie ausente de la reacción buscada se cancela;
- súmense las entalpías con los mismos coeficientes.
Ejemplo 1.13 (Del carbono al monóxido de carbono)
Al quemar carbono siempre se forma algo de dióxido de carbono, de modo que la entalpía de no se mide directamente. Las dos combustiones () y (, medida) sí se miden; la reacción buscada es la primera menos la segunda: , la entalpía de formación del monóxido de carbono.
Historia — Germain Henri Hess
Germain Henri Hess (1802–1850), profesor de química en San Petersburgo, midió los calores liberados al diluir o neutralizar ácido sulfúrico en varias etapas, y halló en 1840 que el total no dependía de las etapas seguidas: la “ley de la suma constante de calores”, enunciada antes que el propio primer principio de la termodinámica, que la explica. (Retrato de I. I. Reimers, 1837–1838; CC BY-SA 4.0, Wikimedia Commons.)
1.3 Cálculo de entalpías de reacción
A partir de las entalpías de enlace
Cuando falta la entalpía de formación de un compuesto, la energía de sus enlaces da una estimación, en fase gaseosa.
Definición 1.14 (Entalpía de disociación de enlace, entalpía media de enlace)
La entalpía de disociación de enlace de un enlace A–B en una molécula gaseosa es la entalpía estándar de reacción de la ruptura de ese enlace en dos fragmentos gaseosos, para una molécula diatómica. Cuando una molécula tiene enlaces iguales, su entalpía media de enlace es la entalpía estándar de su atomización completa en átomos gaseosos dividida por .
Las entalpías de atomización son a su vez entalpías de formación: las de los átomos gaseosos, menos la de la molécula. La tabla siguiente se ha calculado de este modo.
| enlace | entalpía () | obtenida de |
|---|---|---|
| H–H | 436 | , disociación |
| O=O | 498 | , disociación |
| NN | 945 | , disociación |
| Cl–Cl | 243 | , disociación |
| H–Cl | 432 | , disociación |
| C–H | 416 | , media de cuatro |
| N–H | 391 | , media de tres |
| O–H | 464 | , media de dos |
| C=O | 804 | , media de dos |
| C–C | 330 | , con el C–H tomado del metano |
| C=C | 589 | , con el C–H tomado del metano |
Proposición 1.15 (Estimación a partir de las entalpías de enlace)
Para una reacción entre gases,
Demostración. Sígase el camino que atomiza todos los reactivos (entalpía: los enlaces rotos) y luego construye los productos a partir de los átomos (menos los enlaces formados). La ley de Hess hace exacta la suma cuando cada entalpía de enlace es la del enlace en su propia molécula; sustituirla por un valor medio tomado de otra molécula es la aproximación. ∎
Ejemplo 1.16 (Hidrogenación del eteno)
En se rompen un C=C y un H–H, que se sustituyen por un C–C y dos C–H. Con la tabla: ; a partir de las entalpías de formación el valor es . La concordancia es buena aquí porque los valores de C–C y C=C de la tabla se obtuvieron de estas mismas moléculas; para una molécula distinta de las de la tabla, un error de 10 a es habitual.
Entalpías reticulares: el ciclo de Born–Haber
Definición 1.17 (Entalpía reticular)
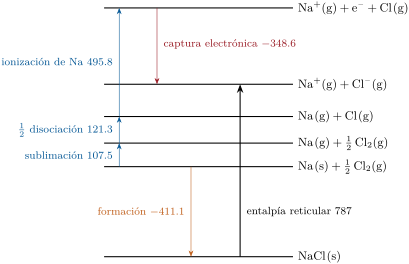
La entalpía reticular de un cristal iónico es la entalpía estándar de reacción de su disociación en iones gaseosos: para el cloruro de sodio, . Es positiva y mide la cohesión del cristal.
No puede medirse directamente, pero un ciclo a través de los elementos la da a partir de magnitudes medibles: la entalpía de formación del cristal, la atomización de los elementos, la energía de ionización del metal y la afinidad electrónica del no metal (ambas definidas en el volumen del primer año).
Método 1.18 (El ciclo de Born–Haber)
- Desde los elementos en sus estados de referencia, trácense dos caminos: uno hasta el cristal (formación) y otro hasta los iones gaseosos (sublimación del metal, atomización del no metal, ionización, captura electrónica).
- Ciérrese el ciclo con la entalpía reticular, del cristal hasta los iones gaseosos.
- Escríbase que la suma de las entalpías a lo largo del ciclo es nula, y despéjese la incógnita. Las energías de ionización y las afinidades electrónicas se tabulan en eV por átomo: multiplíquese por .
Ejemplo 1.19 (Cloruro de sodio)
. La energía de ionización y la afinidad electrónica son energías a ; sus correcciones a ( para cada una) se cancelan entre las dos etapas. Un modelo de cristal de cargas puntuales da un valor parecido, y por eso se dice que el cloruro de sodio es iónico.
1.4 Entalpías de reacción y temperatura
Las tablas dan a . Un reactor funciona a , una llama a : ¿cómo varía con la temperatura?
Teorema 1.20 (Ley de Kirchhoff)
de modo que (ley de Kirchhoff), en ausencia de cambio de estado entre y .
Demostración. Con cada especie en su estado estándar, es una función de dos variables cuyas derivadas parciales segundas son continuas; por el teorema de Schwarz, conmutan:
Integrando entre y se obtiene la segunda forma. Un cambio de estado de una especie dentro del intervalo añade su entalpía de transición, con el número estequiométrico. ∎
Ejemplo 1.21 (Síntesis del amoníaco en caliente)
Para , y, con las capacidades caloríficas a , . Tomada como constante, da . Las tablas, que siguen las capacidades caloríficas a medida que crecen con la temperatura, dan : la estimación con constante se desvía un 4 %, un precio razonable para un cálculo de una línea. En , la entalpía de reacción varía en torno a una séptima parte.
1.5 Reacciones adiabáticas y calorimetría
Temperatura de llama
En una llama la reacción es rápida y el calor no tiene tiempo de salir: los gases se calientan a sí mismos.
Definición 1.22 (Temperatura adiabática de llama)
La temperatura adiabática de llama de un combustible es la temperatura que alcanzan los productos de su combustión completa cuando la reacción tiene lugar a presión constante, sin ningún intercambio de calor, a partir de reactivos a .
Proposición 1.23 (Cálculo de una temperatura de llama)
Si la reacción avanza en a partir de reactivos a y el sistema final tiene una capacidad calorífica , la temperatura final cumple
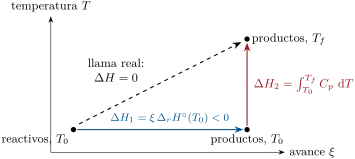
Demostración. Adiabática y a presión constante, la transformación tiene . Como es una función de estado, cualquier camino entre los mismos estados inicial y final da el mismo . Tómese el camino de la figura siguiente: primero la reacción a , con (Proposición 1.3, con comportamiento ideal); después el calentamiento del sistema final de a , . Su suma es nula. ∎
Método 1.24 (Temperatura de llama)
- Escríbase la combustión completa de un mol de combustible; en aire, añádanse el nitrógeno y el argón que acompañan al oxígeno (también se calientan); tómese el agua como vapor.
- Calcúlese por mol de combustible.
- O bien se toma una capacidad calorífica constante de los productos: ; o bien se busca tal que la suma de los incrementos tabulados sea igual a , por interpolación.
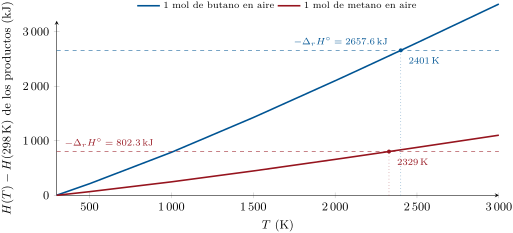
Las temperaturas calculadas son cotas superiores. Por encima de unos , el dióxido de carbono y el agua empiezan a disociarse en monóxido de carbono, hidrógeno, oxígeno y radicales; estas reacciones endotérmicas recuperan parte del calor, y una llama real de butano en aire es claramente más fría de lo calculado. En oxígeno puro no hay nitrógeno que calentar y la llama es mucho más caliente, y por eso los soldadores queman etino con oxígeno y no con aire.
Calorimetría
Proposición 1.25 (Volumen constante y presión constante)
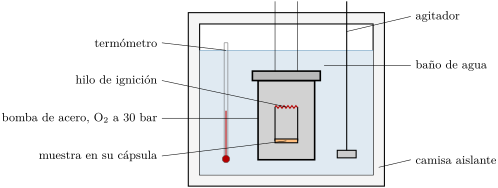
En un recipiente cerrado de acero (una bomba calorimétrica) el calor medido es , y para gases perfectos y fases condensadas
donde es la suma de los números estequiométricos de las especies gaseosas.
Demostración. , y a fija. El de las fases condensadas es despreciable, y para los gases con , cuya derivada respecto de es . ∎
Método 1.26 (Calorimetría)
- Calíbrese: quémese una masa de un patrón de energía de combustión conocida (o hágase pasar una energía eléctrica conocida), léase el aumento de temperatura y dedúzcase la capacidad calorífica de todo el calorímetro (agua y recipiente, su “equivalente en agua”).
- Quémese la muestra y léase : el calor liberado es , luego a volumen constante.
- Corríjase a con ; en un calorímetro abierto (a presión constante), directamente.
Ejemplo 1.27 (Una medida en la bomba)
Para la combustión del butano con agua líquida, , luego : la corrección es de unas pocas partes por mil, mayor que la incertidumbre de una buena medida en la bomba, así que nunca se omite.
Historia — Bombas calorimétricas, 1881
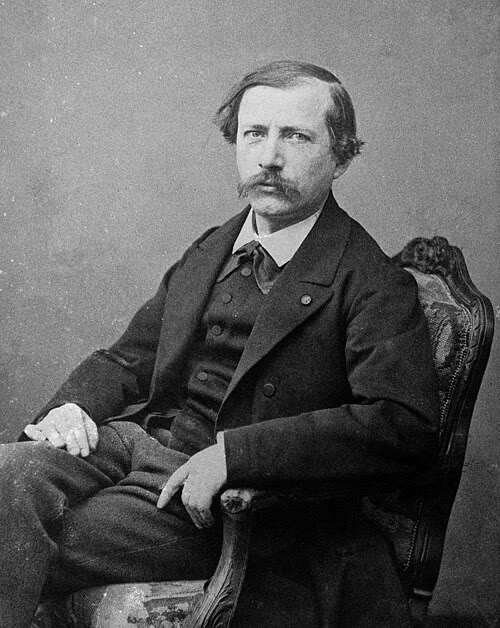
Marcellin Berthelot (1827–1907) quemó compuestos orgánicos en oxígeno comprimido dentro de un recipiente cerrado de acero forrado de platino, de modo que la combustión fuera completa y nada escapara: la bomba calorimétrica, todavía el instrumento de referencia para los calores de combustión. Acuñó también las palabras exotérmico y endotérmico. (Fotografía: dominio público, Wikimedia Commons.)
1.6 Ejercicios
Ejercicio 1.1 ★
Con las entalpías estándar de formación del capítulo, calcúlese a de la combustión del propano, , sabiendo que . ¿Es la reacción exotérmica?
Solución
Solución de Ejercicio 1.1.
, negativa: exotérmica. (La entalpía de combustión medida es la misma, .)
Ejercicio 1.2 ★
Calcúlese el calor liberado al quemar de metano (agua formada líquida) y de dihidrógeno, . ¿Qué combustible da más calor por kilogramo?
Solución
Solución de Ejercicio 1.2.
Metano: , es decir, por kilogramo. Dihidrógeno: , : unas 2.6 veces más por kilogramo (pero mucho menos por litro, por ser un gas ligero).
Ejercicio 1.3 ★
Una bomba calorimétrica da para el benceno líquido que arde según a . Calcúlese .
Solución
Solución de Ejercicio 1.3.
, luego , de acuerdo con el valor calculado a partir de las entalpías de formación, .
Ejercicio 1.4 ★
Dados para y para , calcúlese la entalpía de , la reacción que tiene lugar en el coque caliente de un alto horno.
Solución
Solución de Ejercicio 1.4.
La reacción buscada es la primera menos dos veces la segunda: . Es endotérmica: el coque caliente se enfría al convertir el dióxido de carbono en monóxido de carbono.
Ejercicio 1.5 ★★
Estímese con las entalpías de enlace del capítulo la entalpía de , tomando para C–Cl. Calcúlese después la misma magnitud a partir de las entalpías de formación, sabiendo que , y coméntese la diferencia.
Solución
Solución de Ejercicio 1.5.
Enlaces rotos: C–H y Cl–Cl, ; enlaces formados: C–Cl y H–Cl, : estimación . A partir de las entalpías de formación: . La diferencia de procede del valor medio de C–Cl, promedio sobre varias moléculas, y del enlace C–H roto en el metano, más fuerte que la media de los cuatro.
Ejercicio 1.6 ★★
La entalpía estándar de vaporización del agua a es . Calcúlese. Con para el líquido y para el vapor, ambas tomadas como constantes, estímese a (agua sobrecalentada a presión) y compárese con las tablas, que dan para el líquido y para el vapor a .
Solución
Solución de Ejercicio 1.6.
A : . Kirchhoff con : a . Las tablas dan : las capacidades caloríficas constantes son excelentes en este intervalo.
Ejercicio 1.7 ★★
Mediante un ciclo de Born–Haber, calcúlese la entalpía reticular del cloruro de potasio a partir de: , sublimación del potasio , energía de ionización del potasio , , afinidad electrónica del cloro . ¿Por qué es menor que la del cloruro de sodio?
Solución
Solución de Ejercicio 1.7.
Ionización: ; captura: . Entalpía reticular , menor que los del cloruro de sodio: es mayor que , los iones están más alejados y se atraen menos.
Ejercicio 1.8 ★★
Un calorímetro de vaso aislado se calibra haciendo pasar de energía eléctrica, que eleva su temperatura en . Después se mezclan en él de ácido clorhídrico de con de disolución de hidróxido de sodio de , ambas a la misma temperatura inicial: la temperatura sube . Calcúlese la entalpía de .
Solución
Solución de Ejercicio 1.8.
Capacidad calorífica del calorímetro: . Calor liberado: , para (el ácido es el reactivo limitante, la base está en ligero exceso): .
Ejercicio 1.9 ★★
El octano, modelo de la gasolina, tiene . Calcúlense la entalpía de su combustión (agua líquida), el calor liberado por kilogramo y la masa de dióxido de carbono emitida por megajulio. Compárese con el metano.
Solución
Solución de Ejercicio 1.9.
: ; con , . Dióxido de carbono: por , es decir, , frente a para el metano: el metano tiene más hidrógeno por carbono, y la combustión del hidrógeno libera calor sin dióxido de carbono.
Ejercicio 1.10 ★★★
Calcúlese la temperatura adiabática de llama del metano que arde en la cantidad estequiométrica de oxígeno puro, con capacidades caloríficas constantes (las del capítulo a : 37.13, ). Compárese con el resultado en aire, con la misma aproximación. ¿Por qué la llama real en oxígeno es mucho más fría de lo que dice este cálculo?
Solución
Solución de Ejercicio 1.10.
Productos de : ; ; , casi el triple del valor en aire, porque no hay nitrógeno que se lleve su parte del calor. La llama real en oxígeno es mucho más fría: mucho antes de , el dióxido de carbono y el agua se disocian en monóxido de carbono, hidrógeno, oxígeno y átomos, reacciones endotérmicas que absorben la mayor parte del calor; además, las capacidades caloríficas crecen con .
Ejercicio 1.11 ★★★
La capacidad calorífica de un gas se escribe a menudo . Para la síntesis del amoníaco, tómense y (ajustados a las tablas entre y ). Intégrese la ley de Kirchhoff de a y compárese con el valor de las tablas, , y con la estimación con constante.
Solución
Solución de Ejercicio 1.11.
Se obtiene , a de las tablas (), cuando la estimación con constante se desviaba .
Ejercicio 1.12 ★★★
El monóxido de nitrógeno se forma en los motores según . Calcúlese su entalpía estándar de reacción a . Demuéstrese que, si es pequeña, la reacción absorbe aproximadamente el mismo calor a ; con las capacidades caloríficas de las tablas a ( , 29.12, ), estímese la variación entre y . Explíquese por qué una reacción endotérmica puede ser un problema precisamente en las llamas más calientes.
Solución
Solución de Ejercicio 1.12.
(endotérmica). , luego entre y la entalpía de reacción varía en unos , un uno por ciento. Una reacción endotérmica se ve favorecida por la temperatura alta (Capítulo 4): el aire frío apenas produce monóxido de nitrógeno, y las llamas más calientes son las que más producen; por eso la temperatura de combustión es una palanca contra este contaminante.
1.7 Problema: el cartucho de gas de camping
Problema 1.1
Problema de fin de semana — la energía del butano, una medida en una bomba calorimétrica, el agua calentada en un cazo y la temperatura de la llama
Un hornillo de camping quema el butano de un cartucho que contiene . Datos a ( en ): , , , . Masas molares: , . Capacidad calorífica del agua líquida . Aire seco: de , de y de en volumen. .
Parte I — El combustible.
- Escríbase la combustión completa del butano, con el agua formada líquida, para un mol de butano.
- Calcúlese su entalpía estándar de reacción a .
- Calcúlese de nuevo con el agua formada como vapor, y explíquese la diferencia.
- Calcúlese el calor liberado por gramo de butano en cada caso.
- ¿Cuál de los dos valores describe un hornillo de camping, cuya agua sale de la llama como vapor?
- ¿Qué calor puede liberar todo el cartucho en el hornillo?
Parte II — Una medida. Se quema una muestra de de butano en una bomba calorimétrica cuya capacidad calorífica es ; el agua formada se condensa.
- ¿Qué magnitud mide una bomba calorimétrica, y por qué?
- Calcúlese de la reacción de la pregunta 1.
- Calcúlese el esperado.
- Calcúlese el aumento de temperatura esperado del calorímetro.
- El aumento leído es de . Dedúzcanse los valores medidos de y , y la diferencia relativa con las tablas.
Parte III — El cazo.
- Calcúlese el calor necesario para llevar de agua () de a .
- El hornillo lo consigue con de butano. Calcúlese su rendimiento (calor recibido por el agua dividido entre el calor liberado).
- ¿Adónde va el resto del calor?
- ¿Cuántos litros de agua puede llevar a ebullición todo el cartucho con este rendimiento?
Parte IV — La llama.
- El butano arde en la cantidad estequiométrica de aire. Calcúlense las cantidades de dinitrógeno y de argón que acompañan al dioxígeno necesario para un mol de butano.
- Enumérense las cantidades de los productos, nitrógeno y argón incluidos.
- Explíquese, con un camino en dos etapas, por qué el calor liberado a por la reacción (agua como vapor) se emplea íntegramente en calentar estos gases.
- Con las capacidades caloríficas a , 37.13, 33.59, 29.12, , calcúlese la capacidad calorífica de los productos.
- Dedúzcase la temperatura de llama con capacidades caloríficas constantes.
- Los incrementos de entalpía de las tablas dan, para los productos de un mol de butano, entre y , y entre y . Hállese la temperatura de llama por interpolación lineal.
- ¿Por qué es demasiado alta la primera estimación?
- ¿Por qué es aún más baja la temperatura medida de una llama de butano?
- Indíquese la temperatura adiabática de llama del butano en aire.
Solución
Solución de Problema 1.1.
1. . 2. . 3. Con vapor de agua, ; la diferencia, , es la entalpía de vaporización de cinco moles de agua ( cada uno). 4. y . 5. El segundo: el agua sale como vapor y su calor de condensación se pierde. 6. , unos . 7. A volumen constante el calor recibido es (no hay trabajo de las fuerzas de presión): la bomba mide . 8. (el agua es líquida). 9. . 10. ; calor ; . 11. Calor : y , un por debajo de las tablas en valor absoluto: calor perdido por el calorímetro o una combustión ligeramente incompleta. 12. ; . 13. Calor liberado ; rendimiento . 14. A los gases de combustión calientes que escapan alrededor del cazo, al aire calentado por la llama y a las paredes del cazo, y a la radiación. 15. . 16. Los de vienen con de y de . 17. de , de , de y de . 18. La llama es adiabática e isobara, luego . A lo largo de un camino formado por la reacción a () seguida del calentamiento de estos productos, : todo el calor va a los gases. 19. . 20. . 21. . 22. Las capacidades caloríficas de los gases crecen con la temperatura (en torno a una cuarta parte entre y ): los valores a temperatura ambiente calientan los gases demasiado barato. 23. Por encima de el dióxido de carbono y el agua se disocian en parte (de forma endotérmica), la llama radia y la mezcla con el aire nunca es perfecta. 24. La temperatura adiabática de llama del butano en aire es .