Química universitaria — segundo año · Bachelor Year 2
4Constantes de equilibrio y desplazamientos
Una planta de amoníaco hace funcionar su convertidor a unos y . A temperatura ambiente el equilibrio está tan desplazado hacia el amoníaco que una mezcla de los elementos podría en principio convertirse casi por completo; sin embargo, los ingenieros la calientan, lo que hace retroceder el equilibrio, y luego la comprimen a doscientas atmósferas, lo que cuesta mucha energía. Las razones son un compromiso entre hasta dónde puede llegar una reacción y a qué velocidad lo hace. Este capítulo convierte la energía de Gibbs de los capítulos anteriores en la constante de equilibrio del volumen del primer año, muestra cómo varía esa constante con la temperatura, cuenta cuántas condiciones puede elegir libremente un experimentador y predice en qué sentido se desplaza un equilibrio cuando se cambian la temperatura, la presión o la composición.
Lo que ya sabes
Capítulo 2: el criterio de evolución y la relación de Gibbs–Helmholtz; Capítulo 3: . El volumen del primer año: el cociente , la constante de equilibrio estándar como valor de en el equilibrio, la ley de acción de masas y la regla “: sentido directo”, todas enunciadas allí como leyes; tablas de avance; estados finales de una o dos reacciones. También prometía explicar aquí la elección de la temperatura y de la presión para el amoníaco y para el trióxido de azufre.
4.1 La constante de equilibrio a partir de la energía de Gibbs
Teorema 4.1 (Constante de equilibrio estándar)
En el equilibrio , y el cociente de reacción toma el valor
Solo depende de la temperatura.
Demostración. El criterio de evolución hace de la condición de equilibrio. Con (Proposición 3.13), el equilibrio significa , función solo de porque lo es. ∎
Corolario 4.2 (Las leyes del volumen del primer año)
. Por tanto, un sistema con evoluciona en sentido directo, uno con en sentido inverso, y uno con está en equilibrio (la ley de acción de masas).
Demostración. Se sustituye en ; el signo de es el de , y el criterio de evolución exige . ∎
Ejemplo 4.3 (Tres constantes a )
Síntesis del amoníaco, : (las tablas, con más cifras, dan ). La disociación de , : . La descomposición de la caliza, : , y la presión de equilibrio del dióxido de carbono sobre la caliza a temperatura ambiente es de bar, nada en absoluto. Una variación de en a multiplica o divide por diez.
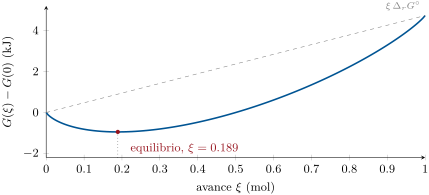
La energía de Gibbs del sistema completo muestra lo mismo como un paisaje: es mínima en el avance de equilibrio, donde su pendiente, , es nula.
4.2 Temperatura: la ecuación de van ’t Hoff
Teorema 4.4 (Ecuación de van ’t Hoff)
(la ecuación de van ’t Hoff): la constante de equilibrio de una reacción endotérmica aumenta con la temperatura, y la de una reacción exotérmica disminuye.
Demostración. Se escribe y se usa la relación de Gibbs–Helmholtz de la Proposición 2.18,
se divide por . ∎
Proposición 4.5 (Forma integrada)
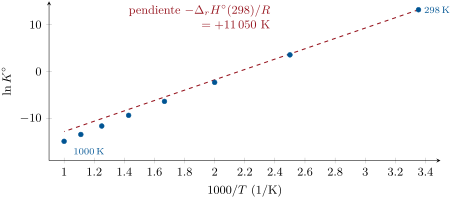
Si es constante entre y (aproximación de Ellingham),
y es una recta de pendiente en función de .
Demostración. Se integra , observando que . ∎
Método 4.6 (Una constante de equilibrio a otra temperatura)
- Con las tablas a , calcúlense , y .
- O bien se usa la ecuación de van ’t Hoff integrada, o bien se calcula y luego : ambas son la misma aproximación.
- Para un intervalo amplio o una grande, son preferibles los valores tabulados de ; un error de a (o de a ) es un factor diez en .
Historia — Jacobus Henricus van ’t Hoff
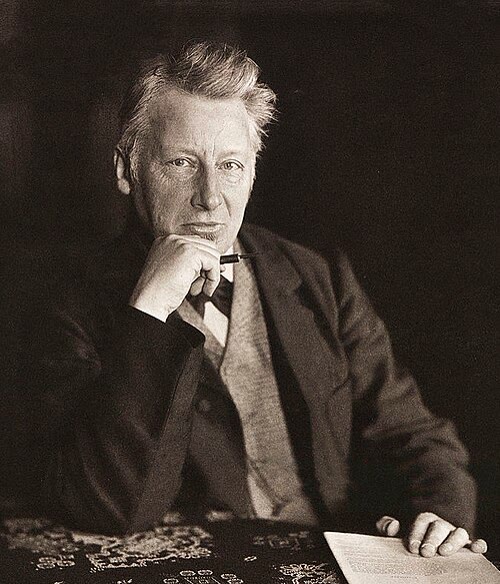
Jacobus Henricus van ’t Hoff (1852–1911) dio en 1884, en sus Études de dynamique chimique, la relación entre la temperatura y la constante de equilibrio que lleva su nombre, y al año siguiente la ley de la presión osmótica del Capítulo 3; diez años antes había propuesto el átomo de carbono tetraédrico. Recibió el primer Premio Nobel de Química, en 1901. (Fotografía de N. Perscheid, 1904: dominio público, Wikimedia Commons.)
4.3 Varianza
¿Cuántas magnitudes intensivas puede fijar libremente un experimentador antes de que el estado de equilibrio quede completamente determinado?
Definición 4.7 (Varianza)
Los parámetros intensivos independientes de un sistema en equilibrio son un conjunto de magnitudes intensivas (temperatura, presión, fracciones molares en cada fase) que pueden elegirse independientemente y que, una vez elegidas, fijan todas las demás. Su número es la varianza del sistema.
Teorema 4.8 (Regla de las fases)
Para un sistema de especies repartidas entre fases, ligadas por reacciones de equilibrio independientes y por relaciones adicionales entre magnitudes intensivas fijadas por la preparación (una alimentación estequiométrica, la electroneutralidad),
Demostración. Variables intensivas: , y, en cada fase, las fracciones molares de las especies, que suman 1, es decir, libres por fase: en total . Relaciones: cada especie está en equilibrio entre las fases, igualdades de potenciales químicos por especie, en total; cada reacción da , relaciones; y relaciones adicionales. Restando: . (Una especie ausente de una fase elimina a la vez una variable y una relación.) ∎
Método 4.9 (Cálculo de una varianza)
- Enumérense las especies, con su fase, y cuéntense y (cada sólido puro es una fase; todos los gases forman una sola fase).
- Cuéntense las reacciones independientes entre ellas.
- Cuéntense las relaciones adicionales : cantidades en proporción estequiométrica (solo si la relación liga magnitudes de una misma fase), electroneutralidad de una disolución iónica.
- .
Ejemplo 4.10 (Tres varianzas)
Caliza en un recipiente cerrado, : , , (dos sólidos y un gas): . Se elige , y la presión del dióxido de carbono queda fijada: . Una mezcla gaseosa de , y en equilibrio: , , , (, y una variable de composición); preparada a partir de amoníaco solo, o de una alimentación estequiométrica, y están en la proporción 1 : 3, y : a y dadas la composición queda fijada, como aprovecha el problema de fin de semana.
4.4 Desplazamiento de un equilibrio
Definición 4.11 (Desplazamiento de un equilibrio)
Cuando un sistema en equilibrio se perturba (un cambio de temperatura, de presión o de una cantidad), en general deja de estar en equilibrio y evoluciona hacia uno nuevo. El desplazamiento del equilibrio es en sentido directo si la reacción avanza () y en sentido inverso en caso contrario.
Método 4.12 (Predecir un desplazamiento)
Justo después de la perturbación, calcúlense y (o estímese el signo de su variación). Si ahora , el desplazamiento es en sentido directo; si , en sentido inverso; si la igualdad se mantiene, no hay desplazamiento.
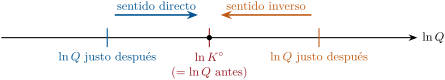
Proposición 4.13 (Temperatura)
A presión constante, elevar la temperatura desplaza un equilibrio en el sentido endotérmico (directo si ), y bajarla, en el sentido exotérmico.
Demostración. A composición y presión fijas, no varía con (para sistemas ideales); por van ’t Hoff, aumenta con si . Justo después de una subida de , por tanto, : sentido directo. ∎
Proposición 4.14 (Presión)
A temperatura y composición constantes, elevar la presión total de un equilibrio en fase gaseosa lo desplaza en el sentido que reduce el número de moléculas de gas (sentido directo si ). Si , la presión no tiene efecto.
Demostración. Con , : a composición fija, elevar multiplica por , que es si . Entonces : sentido directo. Las fases condensadas no contribuyen. ∎
Proposición 4.15 (Adición de un constituyente o de un gas inerte)
Añadir una pequeña cantidad de un constituyente gaseoso a un equilibrio en fase gaseosa hace variar en
Añadir un gas inerte no tiene efecto a volumen constante, y a presión constante actúa como una disminución de la presión.
Demostración. A , constantes: , cuya derivada logarítmica respecto de es (primer término nulo para un gas inerte, ). A , constantes: y , cuya derivada es solo . ∎
Observación 4.16 (Un reactivo añadido que hace retroceder la reacción)
En la síntesis del amoníaco, y : añadir nitrógeno a y constantes hace variar en , que es positivo cuando . En una mezcla ya rica en nitrógeno, añadir más nitrógeno diluye tanto el hidrógeno que el amoníaco se descompone. La regla “añadir un reactivo desplaza en sentido directo” es segura a volumen constante, no siempre a presión constante.
Proposición 4.17 (Principio de Le Chatelier)
Las proposiciones anteriores se resumen en el principio de Le Chatelier: un sistema en equilibrio, perturbado en temperatura o en presión, se desplaza en el sentido que se opone a la perturbación (absorbe calor cuando se calienta, reduce su volumen gaseoso cuando se comprime).
Demostración. Reformula la Proposición 4.13 (el sentido endotérmico absorbe calor) y la Proposición 4.14 (menos moléculas de gas ocupan menos volumen a las mismas y ). Para adiciones de materia a presión constante el principio no es fiable (Observación 4.16): calcúlese . ∎
Observación 4.18 (Cuando el equilibrio se rompe)
Un desplazamiento puede terminar no en un nuevo equilibrio sino en la desaparición de una fase. Calentada en un recipiente cerrado, la caliza se descompone hasta que ; si no hay suficiente para alcanzar esa presión, desaparece por completo y queda por debajo de : el sistema queda fuera de equilibrio definitivamente, como ya observó el volumen del primer año.
Historia — Henry Le Chatelier
Henry Le Chatelier (1850–1936), ingeniero de minas y químico que trabajó en cementos, metalurgia y pirometría, enunció en 1884 la “ley de desplazamiento del equilibrio” que lleva su nombre. Hacia 1901 también intentó obtener amoníaco a partir de sus elementos a presión; una explosión en su aparato puso fin al intento. (Fotografía: autor desconocido, CC BY-SA 4.0, Wikimedia Commons.)
4.5 Optimizar una síntesis
El amoníaco
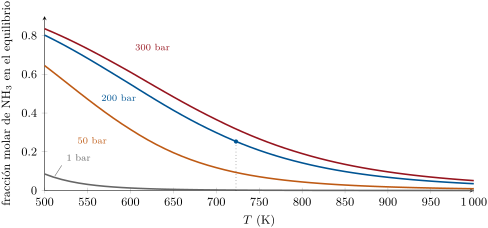
La síntesis es exotérmica y reduce cuatro moléculas de gas a dos: según las proposiciones anteriores, la temperatura baja y la presión alta favorecen el amoníaco. A y a temperatura ambiente el equilibrio es casi completo, pero la reacción no tiene lugar en absoluto: el triple enlace del nitrógeno solo se rompe sobre un catalizador, y el catalizador de hierro solo funciona a varios cientos de grados. Las plantas eligen, por tanto:
- una temperatura suficientemente alta para la velocidad, tan baja como permita el catalizador (en torno a );
- una presión alta para recuperar el rendimiento perdido por la temperatura, limitada por el coste de la compresión y de los recipientes de paredes gruesas;
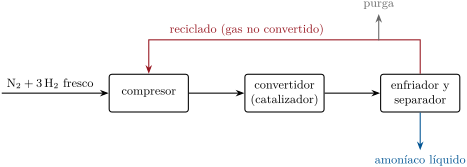
- un bucle: el gas que sale del convertidor se enfría, el amoníaco se condensa y se retira, y el gas no convertido se recicla con alimentación fresca; una pequeña purga elimina el argón y el metano que, si no, se acumularían.
Definición 4.19 (Conversión por paso, reciclado, purga)
En un proceso con reciclado, la conversión por paso es la fracción de un reactivo convertida en un solo paso por el reactor; la parte no convertida, separada del producto, se devuelve a la entrada del reactor como reciclado; una purga es una pequeña corriente extraída continuamente del reciclado para evitar que se acumulen las especies inertes.
Historia — Haber and Bosch
Fritz Haber (1868–1934) midió el equilibrio del amoníaco a presión y, en 1909, lo hizo salir de forma continua de un convertidor de laboratorio sobre un catalizador de osmio. Carl Bosch (1874–1940) lo convirtió en una industria, con recipientes de acero que resistían el hidrógeno caliente a presión y un catalizador barato de hierro; la primera planta arrancó en 1913. Haber recibió el Premio Nobel en 1918, y Bosch en 1931. (Retratos de la Fundación Nobel: dominio público, Wikimedia Commons.)
El trióxido de azufre
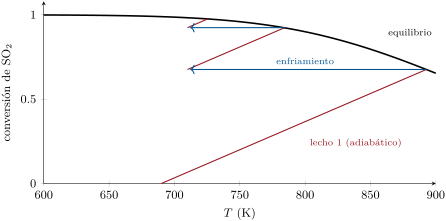
En el proceso de contacto, ( para la ecuación tal como está escrita) transcurre sobre un catalizador de óxido de vanadio, activo solo en caliente, en varios lechos adiabáticos. En cada lecho el calor liberado eleva la temperatura, lo que disminuye ; la conversión se detiene cuando el gas alcanza la curva de equilibrio. Enfriar entre lechos lo devuelve a una temperatura en la que el equilibrio permite más conversión.
4.6 Ejercicios
Ejercicio 4.1 ★
Calcúlese a para una reacción con , y después para . ¿Qué variación de multiplica por 100?
Solución
Solución de Ejercicio 4.1.
y, para , su inversa, . Un factor 100 exige .
Ejercicio 4.2 ★
Para la síntesis del amoníaco, y . Estímese a con la ecuación de van ’t Hoff integrada; las tablas dan 35.6.
Solución
Solución de Ejercicio 4.2.
, . Las tablas dan 35.6: en la aproximación de constante ya se desvía un 20 % (la reacción se vuelve más exotérmica a medida que aumenta).
Ejercicio 4.3 ★
Calcúlese la varianza de: (a) agua líquida en equilibrio con su vapor; (b) en un recipiente cerrado; (c) , y en equilibrio, con alimentación arbitraria; (d) .
Solución
Solución de Ejercicio 4.3.
(a) , , : (la presión de vapor es función de ). (b) . (c) . (d) Cuatro especies, una reacción, dos fases (el carbono y el gas): ; si el gas procede solo del carbono y del vapor de agua, en el gas, y .
Ejercicio 4.4 ★
Para , . ¿En qué sentido se desplaza el equilibrio al calentar a presión constante, al comprimir a temperatura constante y al añadir argón a volumen constante?
Solución
Solución de Ejercicio 4.4.
Calentar: sentido endotérmico, hacia (sentido directo). Comprimir: hacia menos moléculas de gas, (sentido inverso). Argón a volumen constante: ningún cambio, pues las presiones parciales de los gases que reaccionan no varían.
Ejercicio 4.5 ★★
Para , y . Calcúlense a y a (aproximación de Ellingham), y la fracción molar de en el aire (, , poco consumidos) en el equilibrio a . ¿Por qué producen los motores este contaminante, y por qué sobrevive en los gases de escape enfriados?
Solución
Solución de Ejercicio 4.5.
A : , . A : , . Con , : , casi un uno por ciento. Los motores queman a esas temperaturas; al enfriarse los gases, cae enormemente, pero la descomposición del es muy lenta: el equilibrio en caliente queda congelado en los gases de escape (hasta que un catalizador lo elimina).
Ejercicio 4.6 ★★
Una esterificación en fase líquida tiene (actividades tomadas como fracciones molares). Partiendo de de ácido A, calcúlese la cantidad de éster con y luego con de alcohol B. Explíquese, con y , por qué eliminar el agua a medida que se forma lleva la reacción hasta el final.
Solución
Solución de Ejercicio 4.6.
Con mol de éster y una cantidad total constante, . Para : , . Para : , . Eliminar el agua mantiene por debajo de sea cual sea : la reacción sigue avanzando en sentido directo hasta que se consume el ácido.
Ejercicio 4.7 ★★
A y , para . Calcúlese el coeficiente de disociación de de . Se añade después de argón a presión total constante: calcúlese el nuevo coeficiente de disociación, y explíquese. ¿Qué ocurre si el argón se añade a volumen constante?
Solución
Solución de Ejercicio 4.7.
Sin argón: cantidades , , total ; , . Con de argón a : total , , luego , : diluir a presión total constante rebaja las presiones parciales, lo que favorece el lado con más moléculas de gas. A volumen constante, las presiones parciales de los gases que reaccionan no cambian: sigue siendo 0.189.
Ejercicio 4.8 ★★
El cloruro de amonio sublima disociándose, . Calcúlese la varianza cuando el gas procede solo del sólido, y cuando se ha añadido algo de amoníaco. ¿Qué significa cada caso para el experimentador?
Solución
Solución de Ejercicio 4.8.
Solo el sólido: , , (), : ; se elige y la presión queda fijada (una “presión de disociación”). Con amoníaco añadido, y : pueden elegirse y una presión; el producto queda fijado por .
Ejercicio 4.9 ★★
Las tablas dan, para la síntesis del amoníaco, a y a . Dedúzcase en ese intervalo y compárese con su valor a .
Ejercicio 4.10 ★★★
Demuéstrese el contraejemplo de la Observación 4.16: escríbase de la síntesis del amoníaco con las cantidades y la presión total, calcúlese a y constantes, y hállese la condición sobre para la cual añadir nitrógeno desplaza el equilibrio en sentido inverso. ¿Puede ocurrir lo mismo a volumen constante?
Solución
Solución de Ejercicio 4.10.
. A , constantes: , positiva cuando , es decir, . Entonces supera a y el equilibrio se desplaza en sentido inverso. A volumen constante, : siempre en sentido directo.
Ejercicio 4.11 ★★★
Se calienta caliza a en un recipiente cerrado, inicialmente vacío, de , donde para su descomposición (Capítulo 2). Calcúlense y la presión de equilibrio del dióxido de carbono. Hállese el estado final para y para de caliza.
Solución
Solución de Ejercicio 4.11.
: en el equilibrio, es decir, de gas. Con de caliza, se descompone toda (): no hay equilibrio, hay ruptura de equilibrio. Con , equilibrio: de y de , y quedan de .
Ejercicio 4.12 ★★★
Léanse en la figura del proceso de contacto la conversión y la temperatura a la salida de cada lecho. Explíquese por qué un solo lecho adiabático, por largo que fuera, no podría superar en torno a un 68 % de conversión con esta alimentación, por qué el gas se enfría entre lechos en lugar de mantener frío el catalizador todo el tiempo, y qué limita la conversión del último lecho.
Solución
Solución de Ejercicio 4.12.
El lecho 1 sale a unos con un 68 % de conversión, el lecho 2 a unos con un 92 % y el lecho 3 a unos con un 98 %. En un solo lecho adiabático el gas se calienta al reaccionar hasta alcanzar la curva de equilibrio, que a esa temperatura solo permite en torno a un 68 %. Un catalizador frío todo el tiempo no es posible porque el catalizador solo funciona en caliente; enfriar entre lechos mantiene la velocidad y sube el límite de equilibrio. El último lecho está limitado por el equilibrio a la temperatura más baja a la que el catalizador aún funciona (las plantas absorben entonces el trióxido y hacen pasar el gas una vez más sobre un catalizador).
4.7 Problema: el bucle del amoníaco
Problema 4.1
Problema de fin de semana — la constante de equilibrio de la síntesis del amoníaco y su dependencia de la temperatura, la composición en las condiciones del convertidor, los desplazamientos debidos a la presión, la temperatura y los gases inertes, y el bucle
El amoníaco se obtiene por a partir de una alimentación estequiométrica. Datos: a , , () 192.77, 191.61, 130.68; las tablas dan a y a . Los gases son perfectos; .
Parte I — La constante.
- Calcúlense , y a , y .
- Calcúlese a y a a partir de las tablas.
- Dedúzcase de estos dos valores la media entre y , y compárese con la pregunta 1.
- Estímese a partir de los dos valores tabulados con la ecuación de van ’t Hoff.
- Calcúlese en la aproximación de Ellingham a partir de los datos a , y coméntese la diferencia.
Parte II — El equilibrio en el convertidor.
- A partir de una alimentación de de y de , escríbanse las cantidades para un avance y la cantidad total.
- Demuéstrese que, siendo la fracción molar del amoníaco, las fracciones molares de y de son y .
- Demuéstrese que .
- Calcúlese a y .
- Calcúlese a y .
- Calcúlese la varianza del sistema y explíquese por qué y fijan la composición.
Parte III — Desplazamientos.
- Sin calcular, ¿en qué sentido se desplaza el equilibrio cuando aumenta la presión? ¿Y cuando aumenta la temperatura?
- El argón entra con el aire que se usa para obtener el nitrógeno. A presión total constante, ¿cómo desplaza su presencia el equilibrio?
- Una mezcla en equilibrio tiene . Añadir un poco de nitrógeno a y constantes, ¿la desplaza en sentido directo o inverso?
- ¿Cambiaría la respuesta a volumen constante?
- Antes de que el gas vuelva al convertidor, su amoníaco se separa por condensación. ¿Qué efecto tiene esto sobre a la entrada del convertidor?
Parte IV — El bucle.
- El gas sale del convertidor con un de amoníaco, por debajo del valor de equilibrio. ¿Por qué un convertidor real no alcanza el equilibrio?
- Calcúlese la conversión por paso del hidrógeno que corresponde a a partir de una alimentación estequiométrica.
- El gas no convertido se recicla. En régimen estacionario entra de fresco por unidad de tiempo: ¿cuánto amoníaco sale, y cuánto nitrógeno pasa por el convertidor por unidad de tiempo?
- ¿Por qué hay que purgar un poco de gas del reciclado?
- ¿Por qué no se hace funcionar el convertidor a , donde el equilibrio es mucho más favorable?
- Indíquese la fracción molar de amoníaco en el equilibrio a y para una alimentación estequiométrica, en el modelo de gases perfectos.
Solución
Solución de Problema 4.1.
1. , , , . 2. ; . 3. , es decir, , más negativa que a . 4. , con : . 5. , : cuatro veces demasiado grande, porque y varían en (). 6. , , , total . 7. , luego ; la fracción de nitrógeno es y la de hidrógeno es tres veces mayor. 8.
se toma la raíz cuadrada. 9. ; da . 10. ; : . 11. , , (proporción 1 : 3 mantenida por la reacción), : . Una vez elegidas y , no queda nada libre. 12. Presión: sentido directo (). Temperatura: sentido inverso (exotérmica). 13. Un gas inerte a presión total constante rebaja las presiones parciales de los gases que reaccionan, como lo haría una caída de presión: sentido inverso. 14. : cae por debajo de , sentido directo. 15. No: a volumen constante sea cual sea la composición: sentido directo. 16. Casi sin amoníaco, está muy por debajo de a la entrada: el gas entra lejos del equilibrio y reacciona en sentido directo. 17. El gas pasa demasiado poco tiempo sobre el catalizador para que se alcance el equilibrio; un contacto más largo costaría un convertidor mayor y más caro para una ganancia pequeña. 18. da por mol de alimentado: conversión por paso del hidrógeno (y del nitrógeno) , un 31 %. 19. En régimen estacionario toda la alimentación fresca acaba convirtiéndose: salen de amoníaco por unidad de tiempo; por el convertidor deben pasar de por unidad de tiempo, y el resto se recicla. 20. El argón (y el metano) que entran con la alimentación nunca reaccionan y no se retiran con el amoníaco líquido: sin purga se acumularían en el bucle y rebajarían las presiones parciales de los reactivos. 21. A el catalizador de hierro es demasiado lento: el equilibrio sería favorable, pero nunca se alcanzaría en un tiempo industrial. 22. A y , con alimentación estequiométrica y gases perfectos: .