Química universitaria — segundo año · Bachelor Year 2
2Entropía y energía de Gibbs de reacción
Una bolsa de frío instantáneo para deportistas contiene una bolsita de agua y unas cucharadas de nitrato de amonio. Se aprieta, la bolsita interior revienta, la sal se disuelve y en unos segundos la bolsa está lo bastante fría para aliviar un esguince de tobillo. La disolución absorbe calor —es endotérmica— y, sin embargo, transcurre por sí sola, hasta el final. La entalpía del capítulo anterior no puede contarlo todo: una reacción no va solo “cuesta abajo en calor”. La magnitud que falta es la entropía, que el segundo principio de la termodinámica, visto en física, convierte en juez de todo cambio espontáneo. Este capítulo tabula entropías, calcula la entropía de una reacción y combina entalpía y entropía en una sola función, la energía de Gibbs, cuya derivada de reacción decide el sentido de toda reacción a temperatura y presión fijas.
Lo que ya sabes
De la física: el segundo principio. Todo sistema tiene una función de estado, su entropía S (extensiva); en una transformación de un sistema cerrado, dS=δQ/Text+δSc, donde la entropía creada δSc es nula para un cambio reversible y positiva en otro caso; para un sistema cerrado de composición fija, dU=TdS−pdV. Capítulo 1: magnitudes de reacciónΔrX=(∂X/∂ξ)T,p y entalpías estándar de reacción. El volumen del primer año enunció, como leyes “que se deducen del segundo principio”, que una reacción evoluciona hasta Q=K∘; este capítulo y los dos siguientes las demuestran.
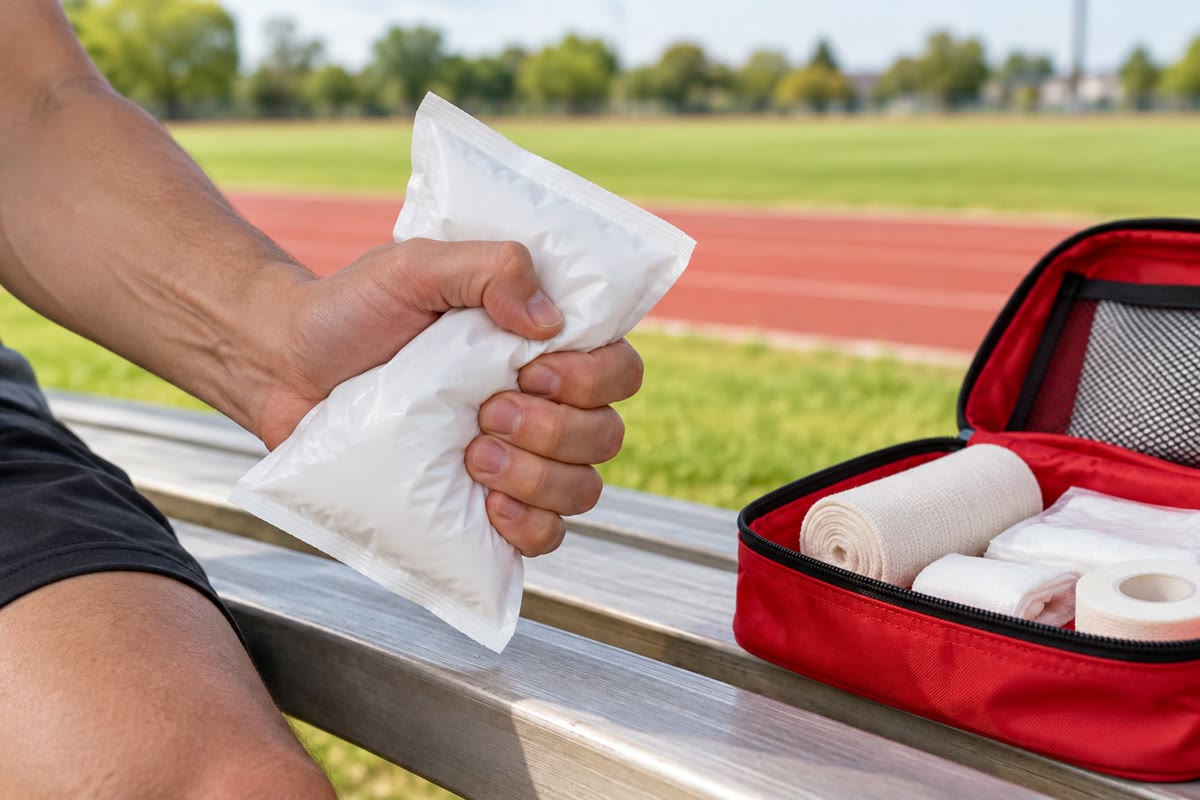
Una bolsa de frío: al romper su bolsita interior, el nitrato de amonio se disuelve en el agua y la bolsa se enfría. La disolución es endotérmica y espontánea; su entropía explica por qué (Ejemplo 2.16).
2.1 Entropías estándar y tercer principio
A diferencia de la entalpía, la entropía tiene un cero natural.
Teorema 2.1(Tercer principio de la termodinámica)
La entropía de un cristal puro y perfectamente ordenado tiende a cero cuando su temperatura tiende a 0K.
Demostración.Admitido a este nivel.∎
Observación 2.2(De dónde viene el cero)
Walther Nernst enunció en 1906 que las entropías de reacción entre fases condensadas se anulan cuando T→0; Max Planck lo precisó en el enunciado anterior. Su origen es estadístico: la entropía cuenta las disposiciones microscópicas compatibles con el estado de un sistema, y un cristal perfecto a 0K solo tiene una. El recuento se hace en el volumen del tercer año, con las funciones de partición.
Definición 2.3(Entropía molar estándar)
La entropía molar estándarSm∘(T) de una sustancia es la entropía de un mol de ella en su estado estándar a la temperatura T, tomando como cero el del tercer principio. A diferencia de ΔfH∘, es una magnitud absoluta, positiva para toda sustancia, elementos incluidos.
Proposición 2.4(Entropía absoluta a partir de las capacidades caloríficas)
Calentando una sustancia a presión constante p∘ desde 0K hasta T,
tomándose la integral en cada fase sobre su intervalo de temperatura.
Demostración. Calentemos la sustancia de forma reversible a presión constante: δSc=0 y δQ=dH=CpdT, luego dS=CpdT/T. En una transición (fusión, ebullición) la temperatura se mantiene en Ttrs mientras se recibe reversiblemente el calor ΔtrsH: la entropía salta en ΔtrsH/Ttrs. Se suman las contribuciones a partir del cero del tercer principio. ∎
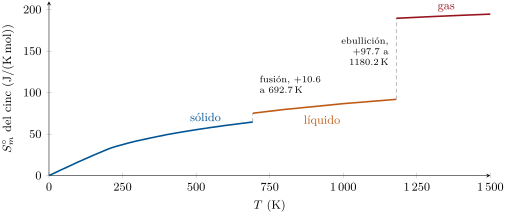
Entropía molar estándar del cinc a partir del cero del tercer principio. Crece con la temperatura a medida que el metal almacena calor, y luego salta en el punto de fusión en ΔfusH/Tfus y, mucho más, en el punto de ebullición en ΔvapH/Tb: un gas está mucho más desordenado que un líquido.
La figura da órdenes de magnitud que conviene recordar. A temperatura ambiente un metal o un cristal duro tiene unas decenas de J/(Kmol), un líquido en torno a cien, un gas de cien a trescientos; la fusión añade un poco, la ebullición mucho. Las entropías molares estándar que se usan en este volumen se tabulan junto con las entalpías de formación.
2.2 Entropía de reacción
Definición 2.5(Entropía de reacción)
La entropía de reacción es ΔrS=(∂S/∂ξ)T,p, y la entropía estándar de reacción es ΔrS∘(T)=∑iνiSm,i∘(T), en J/(Kmol).
Como las entropías estándar son absolutas, no hace falta ninguna reacción de formación: los elementos cuentan con sus propias entropías.
Ejemplo 2.6(Tres entropías de reacción)
A 298.15K:
CaCOX3(s)CaO(s)+COX2(g): ΔrS∘=39.75+213.79−92.9=+160.6J/(Kmol), un gas formado a partir de un sólido;
NX2(g)+3HX2(g)2NHX3(g): ΔrS∘=2(192.77)−191.61−3(130.68)=−198.1J/(Kmol), cuatro moléculas de gas que se convierten en dos;
Proposición 2.7(El signo de una entropía de reacción)
Cuando intervienen gases, el signo de ΔrS∘ es en general el de Δνgas=∑gasesνi, y su magnitud es de unos 100 a 200J/(Kmol) por mol de gas formado o consumido. Cuando Δνgas=0, o no interviene ningún gas, ΔrS∘ es pequeña y su signo debe calcularse.
Justificación. La entropía molar de un gas a 298K está entre 130 y 300J/(Kmol), la de un sólido o un líquido es de unas decenas: formar o consumir un mol de gas domina cualquier otra contribución. Es una regla práctica, no un teorema: la disolución de una sal, sin ningún gas, puede cambiar la entropía en un centenar de J/(Kmol). ∎
Método 2.8(Prever el signo de ΔrS∘)
Cuéntese Δνgas: si no es nulo, da el signo.
En otro caso, compárese el orden de los estados: disolver un cristal, fundir o romper una molécula en dos fragmentos aumentan la entropía; precipitar, solidificar o unir dos moléculas en una la disminuyen.
Cuando la decisión importa, calcúlese ∑iνiSm,i∘.
El volumen del primer año encontró una consecuencia: una eliminación forma más moléculas que una sustitución con los mismos reactivos (el alqueno, el grupo saliente y la base protonada, frente al producto de sustitución y el grupo saliente). Su entropía de reacción es mayor, y el término entrópico, que crece con la temperatura como se muestra en la sección siguiente, es la razón de que el calor favorezca la eliminación frente a la sustitución.
2.3 La energía de Gibbs
Definición 2.9(Energía de Gibbs)
La energía de Gibbs (o entalpía libre) de un sistema es la función de estado G=H−TS, extensiva, en julios.
Definición 2.10(Energía de Gibbs de reacción)
La energía de Gibbs de reacción es ΔrG=(∂G/∂ξ)T,p, y la energía de Gibbs estándar de reacción es ΔrG∘(T)=∑iνiGm,i∘(T), ambas en kJ/mol.
Proposición 2.11(Términos entálpico y entrópico)
ΔrG=ΔrH−TΔrS, y ΔrG∘=ΔrH∘−TΔrS∘.
Demostración. Se deriva G=H−TS respecto de ξ a T y p fijas: T es una constante para la derivada. ∎
Proposición 2.12(Diferencial de G para un sistema en reacción)
Para un sistema cerrado en el que tiene lugar una reacción, a T y p uniformes,
dG=Vdp−SdT+ΔrGdξ.
Demostración.G(T,p,ξ) tiene la diferencial exacta dG=(∂G/∂T)p,ξdT+(∂G/∂p)T,ξdp+ΔrGdξ. Las dos primeras derivadas parciales se toman a composición fija: son las de un sistema cerrado de composición fija, para el que la física da dU=TdS−pdV, de modo que dG=dU+pdV+Vdp−TdS−SdT=Vdp−SdT. Por tanto, (∂G/∂T)p,ξ=−S y (∂G/∂p)T,ξ=V. ∎
2.4 El criterio de evolución
Teorema 2.13(Criterio de evolución)
En un sistema cerrado mantenido a temperatura y presión constantes, que no intercambia más trabajo que el de las fuerzas de presión, una reacción solo puede avanzar en el sentido que hace
ΔrGdξ≤0,
con igualdad en el equilibrio. Si ΔrG<0 la reacción avanza en sentido directo, si ΔrG>0 avanza en sentido inverso, y el sistema está en equilibrio cuando ΔrG=0.
Demostración. Considérese un cambio infinitesimal a T y p uniformes, iguales a las del entorno. El primer principio con solo trabajo de presión da dU=δQ−pdV; el segundo da δQ=TdS−TδSc. Entonces
dG=dU+pdV+Vdp−TdS−SdT=−TδSc+Vdp−SdT.
Comparando con la Proposición 2.12, a T y p fijas: ΔrGdξ=−TδSc. Como δSc≥0, ΔrGdξ≤0, y δSc=0 (un cambio reversible, de equilibrio) exige ΔrG=0. ∎
Observación 2.14(Lo que dice el criterio, y lo que no dice)
La entropía creada por una reacción a T y p constantes es −ΔrGdξ/T: la energía de Gibbs es el segundo principio, restringido a las condiciones del laboratorio y escrito con magnitudes del sistema solo. Dice en qué sentido puede ir una reacción, nunca a qué velocidad: el diamante, para el que la conversión en grafito tiene ΔrG∘<0, dura para siempre en un anillo. Y supone que no hay otro trabajo: una pila que suministra trabajo eléctrico, o un electrolizador que lo recibe, obedece un criterio modificado (Capítulo 9).
Definición 2.15(Exergónica y endergónica)
Una reacción es exergónica en un estado dado cuando ΔrG<0 y endergónica cuando ΔrG>0. Con cada especie en su estado estándar, estas palabras se aplican al signo de ΔrG∘.
El criterio usa ΔrG, el valor en el estado real del sistema; ΔrG∘ se refiere a todas las especies en su estado estándar, que rara vez es el estado de una mezcla real. El vínculo entre ambas, a través de la composición, es el objeto del Capítulo 3, y da la ley Q=K∘ del primer año en el Capítulo 4. Para reacciones entre sólidos y líquidos puros, y gases a 1bar, las dos coinciden.
Ejemplo 2.16(La bolsa de frío)
Para NHX4NOX3(s)NHX4X+(aq)+NOX3X−(aq) a 298.15K, en estados estándar: ΔrH∘=−339.87+365.56=+25.69kJ/mol y ΔrS∘=259.8−151.08=+108.7J/(Kmol), luego ΔrG∘=25.69−298.15×0.1087=−6.7kJ/mol: la disolución es endotérmica y exergónica. Los iones, libres en el agua, están más desordenados que en el cristal, y el término entrópico TΔrS∘=32.4kJ/mol supera el coste entálpico.
Historia— Josiah Willard Gibbs
Josiah Willard Gibbs (1839–1903), profesor de física matemática en Yale, publicó entre 1876 y 1878 On the Equilibrium of Heterogeneous Substances, unas trescientas páginas en las actas de una pequeña academia, donde aparecen ya la energía libre, el potencial químico y la regla de las fases de los capítulos siguientes. Pocos químicos lo leyeron hasta que se tradujo en la década de 1890. (Fotografía: dominio público, Wikimedia Commons.)
2.5 Energías de Gibbs estándar de reacción y temperatura
Definición 2.17(Aproximación de Ellingham)
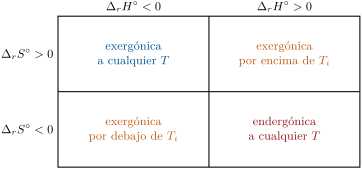
La aproximación de Ellingham considera ΔrH∘ y ΔrS∘ independientes de la temperatura en un intervalo que no contiene ningún cambio de estado. Entonces ΔrG∘(T)=ΔrH∘−TΔrS∘ es una recta en T, de pendiente −ΔrS∘.
Proposición 2.18(Derivadas respecto de la temperatura)
Demostración. Con cada especie en su estado estándar, G∘(T,ξ) cumple (∂G∘/∂T)ξ=−S∘ (Proposición 2.12). Por el teorema de Schwarz,
dTdΔrG∘=∂ξ∂TG∘=−∂ξS∘=−ΔrS∘.
Después, dTd(ΔrG∘/T)=T2−TΔrS∘−ΔrG∘=−T2ΔrH∘. Por último, dSm∘=Cp,m∘dT/T para cada especie (Proposición 2.4), y la misma combinación da la última relación. Si ΔrCp∘ es pequeña, ΔrH∘ (Kirchhoff) y ΔrS∘ apenas varían. ∎
Definición 2.19(Temperatura de inversión)
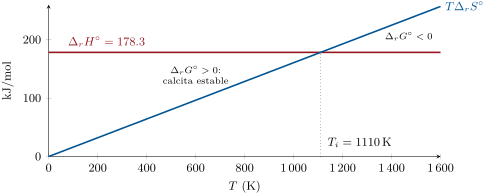
Cuando ΔrH∘ y ΔrS∘ tienen el mismo signo, la temperatura de inversión de la reacción es la temperatura a la que ΔrG∘ cambia de signo; en la aproximación de Ellingham, Ti=ΔrH∘/ΔrS∘.
Los términos entálpico y entrópico de CaCOX3(s)CaO(s)+COX2(g) en la aproximación de Ellingham. Por debajo de la temperatura de inversión gana el coste entálpico y la caliza es estable bajo 1bar de dióxido de carbono; por encima gana el término entrópico y la caliza se descompone.
Los cuatro casos de ΔrG∘=ΔrH∘−TΔrS∘ (aproximación de Ellingham). Las combustiones están en la casilla superior izquierda; la descomposición de la caliza y la bolsa de frío, en la superior derecha; la síntesis del amoníaco, en la inferior izquierda.
Método 2.20(Una energía de Gibbs estándar de reacción a la temperatura T)
Con las tablas a 298.15K, calcúlense ΔrH∘ y ΔrS∘.
Compruébese que ninguna especie cambia de estado entre 298K y T; en caso contrario, añádase la transición (entalpía y entropía) o pártase del nuevo estado.
Cuando ΔrCp∘ no es pequeña o el intervalo es largo, úsense directamente valores tabulados de ΔfG∘(T).
Ejemplo 2.21(Dos pruebas de la aproximación)
Para la caliza, ΔrCp∘=42.80+37.13−81.88=−2.0J/(Kmol): la aproximación es excelente, y ΔrG∘=178.3−T×0.1606 da Ti=1110K. Para el amoníaco, ΔrG∘(700)≈−91.9+700×0.1981=+46.8kJ/mol, mientras que las tablas dan 2ΔfG∘(NHX3,700)=+54.4kJ/mol: aquí ΔrCp∘=−44J/(Kmol) y el error es de 8kJ/mol, un factor 4 en la constante de equilibrio a esa temperatura.
2.6 Ejercicios
Ejercicio 2.1★
Prevéase el signo de ΔrS∘ para: (a) 2HX2(g)+OX2(g)2HX2O(l); (b) CaCOX3(s)CaO(s)+COX2(g); (c) NX2OX4(g)2NOX2(g); (d) AgX+(aq)+ClX−(aq)AgCl(s); (e) HX2O(s)HX2O(l); (f) HX2(g)+ClX2(g)2HCl(g).
Solución
Solución de Ejercicio 2.1.
(a) Tres moles de gas se convierten en líquido: ΔrS∘<0. (b) Se forma un gas: >0. (c) Una molécula de gas da dos: >0. (d) Iones en disolución forman un cristal: <0. (e) Fusión: >0. (f) Δνgas=0: pequeña, y aquí positiva (+20J/(Kmol) según las tablas, por ser HCl menos simétrico que HX2 y ClX2).
Ejercicio 2.2★
Calcúlense ΔrS∘ y ΔrG∘ a 298.15K para la síntesis del amoníaco, NX2(g)+3HX2(g)2NHX3(g), con ΔrH∘=−91.9kJ/mol y las entropías del capítulo. ¿Es exergónica?
Solución
Solución de Ejercicio 2.2.
ΔrS∘=2(192.77)−191.61−3(130.68)=−198.1J/(Kmol); ΔrG∘=−91.9−298.15×(−0.1981)=−32.8kJ/mol: exergónica a 298K, aunque el término entrópico (+59.1kJ/mol) juega en contra.
Ejercicio 2.3★
Calcúlese ΔrG∘(298.15K) de HX2(g)+21OX2(g)HX2O(l) a partir de ΔfH∘(HX2O,l)=−285.83kJ/mol y de las entropías estándar HX2(g) 130.68, OX2(g) 205.15 y HX2O(l)69.95J/(Kmol). ¿Por qué este valor es la energía de Gibbs estándar de formación del agua líquida?
Solución
Solución de Ejercicio 2.3.
ΔrS∘=69.95−130.68−21(205.15)=−163.3J/(Kmol); ΔrG∘=−285.83+298.15×0.1633=−237.14kJ/mol. Es la reacción de formación del agua líquida (un mol a partir de los elementos en sus estados de referencia), así que su energía de Gibbs estándar de reacción es por definición ΔfG∘(HX2O,l); las tablas dan el mismo valor.
Ejercicio 2.4★
Léanse en la figura de la entropía del cinc su entropía molar estándar a 298K y a 1000K, y sus saltos en los puntos de fusión y de ebullición. Dedúzcanse sus entalpías de fusión y de vaporización.
Solución
Solución de Ejercicio 2.4.
Unos 42J/(Kmol) a 298K y 87J/(Kmol) a 1000K (líquido). Saltos: 10.6J/(Kmol) a 692.7K y 97.7J/(Kmol) a 1180.2K. ΔfusH=10.6×692.7=7.3kJ/mol y ΔvapH=97.7×1180.2=115kJ/mol.
Ejercicio 2.5★★
Para HX2O(l)HX2O(g) a 298.15K, calcúlense ΔrH∘, ΔrS∘ y ΔrG∘ con las tablas del capítulo. Explíquese por qué ΔrS∘=ΔrH∘/T a 298K y qué significa un ΔrG∘ positivo, y estímese con la aproximación de Ellingham la temperatura a la que el agua líquida y su vapor a 1bar están en equilibrio. Compárese con el punto de ebullición.
Solución
Solución de Ejercicio 2.5.
ΔrH∘=44.00kJ/mol, ΔrS∘=188.84−69.95=118.9J/(Kmol), ΔrG∘=44.00−298.15×0.1189=+8.55kJ/mol. A 298K el cambio no es reversible (el agua líquida y el vapor a 1bar no están en equilibrio), de modo que ΔS=Q/T: ΔrH∘/T=147.6J/(Kmol). El ΔrG∘ positivo significa que a 298K el agua no se evapora en una atmósfera de vapor puro a 1bar: el vapor se condensa. Ambos están en equilibrio donde ΔrG∘=0: T=44004/118.9=370K, a 3K del punto de ebullición normal (373K): la aproximación de Ellingham es buena en 75K.
Ejercicio 2.6★★
Para NX2OX4(g)2NOX2(g), ΔrH∘=57.1kJ/mol y ΔrS∘=175.7J/(Kmol). Calcúlese la temperatura de inversión, y explíquese por qué un tubo sellado del gas pardo NOX2 palidece cuando se enfría en hielo.
Solución
Solución de Ejercicio 2.6.
Ti=57100/175.7=325K. Por debajo, ΔrG∘>0 y se ve favorecido el NX2OX4 incoloro; enfriar el tubo desplaza el gas hacia NX2OX4 y el color pardo del NOX2 se desvanece (el vínculo cuantitativo con la composición está en el Capítulo 4).
Ejercicio 2.7★★
Una reacción tiene ΔrG∘=−12.0kJ/mol a 300K y −4.0kJ/mol a 400K. En la aproximación de Ellingham, hállense ΔrH∘ y ΔrS∘, y compruébese la relación de Gibbs–Helmholtz.
Solución
Solución de Ejercicio 2.7.
ΔrS∘=−dΔrG∘/dT=−(−4.0+12.0)/100=−0.080kJ/(Kmol)=−80J/(Kmol) and ΔrH∘=ΔrG∘+TΔrS∘=−12.0+300×(−0.080)=−36.0kJ/mol. Comprobación: ΔrG∘/T pasa de −0.0400 a −0.0100kJ/(Kmol), pendiente 3.00×10⁻⁴ por kelvin, igual a −ΔrH∘/T2=36.0/3462=3.00×10−4 a la temperatura media geométrica 300×400=346K.
Ejercicio 2.8★★
Calcúlese ΔrG∘ de la formación del metano, C(s)+2HX2(g)CHX4(g), a 298.15K, a partir de ΔfH∘=−74.87kJ/mol y de las entropías C (grafito) 5.74, HX2 130.68 y CHX4186.25J/(Kmol). ¿Por encima de qué temperatura el metano se vuelve inestable respecto de sus elementos a la presión estándar?
Solución
Solución de Ejercicio 2.8.
ΔrS∘=186.25−5.74−2(130.68)=−80.8J/(Kmol), ΔrG∘=−74.87+298.15×0.0808=−50.8kJ/mol, el ΔfG∘ tabulado del metano. Al tener ambos términos el mismo signo, el metano se vuelve inestable por encima de Ti=74870/80.8≈926K (aproximación de Ellingham): el metano caliente se craquea en carbono e hidrógeno, una vía hacia ambos.
Ejercicio 2.9★★
Un halogenoalcano reacciona con una base por sustitución o por eliminación. Escríbanse ambas reacciones para el 2-bromopropano y el ion hidróxido. Con ΔrH∘(eliminacioˊn)−ΔrH∘(sustitucioˊn)=+40kJ/mol y ΔrS∘(eliminacioˊn)−ΔrS∘(sustitucioˊn)=+90J/(Kmol) (órdenes de magnitud), hállese por encima de qué temperatura la eliminación pasa a ser la más exergónica de las dos, y explíquese el papel del número de moléculas.
Solución
Solución de Ejercicio 2.9.
Sustitución: CHX3CHBrCHX3+OHX−CHX3CH(OH)CHX3+BrX−; eliminación: CHX3CHBrCHX3+OHX−CHX2=CHCHX3+HX2O+BrX−. La diferencia de las dos energías de Gibbs estándar de reacción es Δ(ΔrG∘)=40−T×0.090, negativa por encima de 40000/90≈440K. La eliminación forma una molécula más que la sustitución: su entropía es mayor, y el término entrópico crece proporcionalmente a T.
Ejercicio 2.10★★★
El monóxido de carbono cristalino no alcanza entropía nula a 0K: cada molécula puede situarse como CO o como OC casi al azar, pues las dos orientaciones tienen casi la misma energía. Admitiendo la fórmula de Boltzmann S=kBlnW, donde W es el número de disposiciones (que se cuentan en el volumen del tercer año), calcúlese la entropía molar residual. ¿Por qué no se aplica el tercer principio a este cristal?
Solución
Solución de Ejercicio 2.10.
Cada una de las NA moléculas tiene 2 orientaciones: W=2NA, luego S=kBln2NA=Rln2=5.76J/(Kmol). El cristal no está perfectamente ordenado: a baja temperatura las moléculas quedan congeladas en sus orientaciones aleatorias y no pueden alcanzar la disposición ordenada única que supone el tercer principio.
Ejercicio 2.11★★★
Demuéstrese que, si ΔrCp∘ es una constante c, ΔrS∘(T)=ΔrS∘(T0)+cln(T/T0) y ΔrG∘(T)=ΔrH∘(T0)−TΔrS∘(T0)+c[T−T0−Tln(T/T0)]. Aplíquese a la caliza (c=−2.0J/(Kmol)) a 1100K, y mídase el error de la aproximación de Ellingham.
Solución
Solución de Ejercicio 2.11.
Se integra dΔrS∘/dT=c/T: ΔrS∘(T)=ΔrS∘(T0)+cln(T/T0); Kirchhoff da ΔrH∘(T)=ΔrH∘(T0)+c(T−T0); se resta TΔrS∘(T). Para la caliza a 1100K: Ellingham 178.32−1100×0.16064=1.62kJ/mol; corrección c[T−T0−Tln(T/T0)]=−0.00195×(801.85−1436.3)=+1.24kJ/mol: ΔrG∘=2.86kJ/mol. El error, 1.2kJ/mol, es menos del uno por ciento de ΔrH∘, pero cerca de la temperatura de inversión decide el signo.
Ejercicio 2.12★★★
El titanio se obtiene de su óxido, el rutilo, a través de su cloruro. (a) Calcúlense ΔrH∘ y ΔrS∘ a 298K de TiOX2(s)+2ClX2(g)TiClX4(g)+OX2(g), con TiOX2 (−944.0kJ/mol, 50.62J/(Kmol)) y TiClX4(g) (−763.2, 353.2), y su ΔrG∘ a 1000K en la aproximación de Ellingham. (b) Se añade carbono: C(s)+OX2(g)COX2(g), ΔrH∘=−393.5kJ/mol, ΔrS∘=+2.9J/(Kmol). Calcúlese ΔrG∘(1000K) de la suma de las dos reacciones y explíquese cómo la segunda arrastra a la primera.
Solución
Solución de Ejercicio 2.12.
(a) ΔrH∘=−763.2+944.0=+180.8kJ/mol, ΔrS∘=353.2+205.15−50.62−2(223.08)=+61.6J/(Kmol); ΔrG∘(1000)=180.8−61.6=+119.2kJ/mol: endergónica, no hay cloración. (b) Para C+OX2COX2, ΔrG∘(1000)=−393.5−2.9=−396.4kJ/mol. La suma, TiOX2(s)+2ClX2(g)+C(s)TiClX4(g)+COX2(g), tiene ΔrG∘=−277.2kJ/mol: el carbono consume el dioxígeno formado por la primera reacción, y la reacción acoplada es fuertemente exergónica.
2.7 Problema: el horno de cal
Problema 2.1
Problema de fin de semana — la entropía y la entalpía de una descomposición, su energía de Gibbs frente a la temperatura, el criterio de evolución en un horno y la energía y el dióxido de carbono de una tonelada de cal
La cal, CaO, se obtiene calentando caliza, CaCOX3, en un horno. Datos a 298.15K: ΔfH∘ (kJ/mol) CaCOX3(s)−1206.92, CaO(s)−635.09, COX2(g)−393.51; Sm∘ (J/(Kmol)) 92.9, 39.75, 213.79; Cp,m∘ (J/(Kmol)) 81.88, 42.80, 37.13. Masas molares: CaO56.08g/mol, COX244.01g/mol, CHX416.04g/mol; combustión del metano, con el agua como vapor, ΔrH∘=−802.3kJ/mol.
Parte I — A temperatura ambiente.
Escríbase la descomposición de la caliza.
Calcúlese ΔrH∘(298K). ¿Es exotérmica la reacción?
Calcúlese ΔrS∘(298K) y explíquese su signo.
Calcúlese ΔrG∘(298K).
¿Es estable la caliza a temperatura ambiente bajo 1bar de dióxido de carbono? ¿Por qué perduran los acantilados calizos?
Calcúlese ΔrCp∘ y dígase qué implica para la dependencia de ΔrH∘ y ΔrS∘ con la temperatura.
Compruébese la relación de Gibbs–Helmholtz sobre esta expresión.
Estímense, con la fórmula del Ejercicio 2.11, la variación de ΔrG∘ en Ti debida a ΔrCp∘ y el desplazamiento de Ti que resulta.
Parte III — El horno. En esta parte el dióxido de carbono sobre los sólidos está a 1bar, de modo que ΔrG=ΔrG∘.
¿Qué dice el criterio de evolución a 1000K? ¿Y a 1300K?
¿Qué le ocurre a una mezcla de cal y dióxido de carbono a 1bar enfriada por debajo de Ti?
¿Cuánta entropía se crea por mol de caliza descompuesto a 1300K?
Los hornos están barridos por los gases de combustión, más pobres en dióxido de carbono. Aventúrese, antes del capítulo siguiente, si esto favorece la descomposición.
Parte IV — Una tonelada de cal.
Calcúlese la cantidad de cal que hay en una tonelada.
Calcúlese el calor absorbido por la reacción por tonelada de cal (tómese ΔrH∘ como constante).
Calcúlese la masa de dióxido de carbono liberada por la caliza por tonelada de cal.
El calor procede de la combustión de metano con un rendimiento útil del 50 %. Calcúlese la masa de metano quemada por tonelada de cal.
Calcúlese el dióxido de carbono procedente de este metano.
Calcúlense el dióxido de carbono total por tonelada de cal y la parte debida a la propia caliza.
¿Por qué un combustible más limpio solo puede reducir una parte de estas emisiones?
Indíquese la temperatura por encima de la cual la caliza se descompone bajo 1bar de dióxido de carbono.
Solución
Solución de Problema 2.1.
1.CaCOX3(s)CaO(s)+COX2(g). 2.ΔrH∘=−635.09−393.51+1206.92=+178.3kJ/mol: endotérmica. 3.ΔrS∘=39.75+213.79−92.9=+160.6J/(Kmol), positiva porque se forma un gas a partir de un sólido. 4.ΔrG∘=178.32−298.15×0.16064=+130.4kJ/mol. 5. Sí: para la descomposición hace falta ΔrG<0, y aquí es fuertemente positiva; el dióxido de carbono del aire, muy por debajo de 1bar, rebaja ΔrG, pero mucho menos que 130kJ/mol (capítulo siguiente). 6.ΔrCp∘=42.80+37.13−81.88=−1.95J/(Kmol), minúscula: ΔrH∘ y ΔrS∘ apenas varían con T. 7.ΔrG∘(T)=178.32−0.16064T (kJ/mol). 8.+17.7kJ/mol a 1000K; −30.5kJ/mol a 1300K. 9.Ti=178320/160.64=1110K. 10.ΔrG∘/T=178.32/T−0.16064, cuya derivada es −178.32/T2=−ΔrH∘/T2. 11. En Ti, c[Ti−T0−Tiln(Ti/T0)]=−0.00195×(811.9−1459.4)=+1.26kJ/mol; ΔrG∘ se anula 1260/160.6≈8K más arriba, hacia 1118K: menos del uno por ciento. 12. A 1000K, ΔrG>0: la descomposición no puede producirse (la cal absorbería dióxido de carbono). A 1300K, ΔrG<0: la caliza se descompone. 13.ΔrG se vuelve positiva: la cal capta el dióxido de carbono y vuelve a ser carbonato. 14.δSc=−ΔrGdξ/T=30506/1300=23.5J/K por mol. 15. Sí: el Capítulo 3 mostrará que ΔrG=ΔrG∘+RTln(pCOX2/p∘), que disminuye cuando la presión del dióxido de carbono es inferior a 1bar, de modo que la descomposición empieza por debajo de Ti. 16.n=106/56.08=1.783×104mol. 17.1.783×104×178.32=3.18×10⁶kJ, es decir, 3.18GJ por tonelada. 18.1.783×104×44.01=785kg de COX2. 19. Calor que hay que aportar: 3.18×10⁶/0.50=6.36×106kJ, luego 6.36×10⁶/802.3=7.93×103mol de metano, 127kg. 20.7.93×103×44.01=349kg de COX2. 21.785+349=1134kg por tonelada de cal, el 69 % procedente de la caliza. 22. El dióxido de carbono de la caliza lo fija la estequiometría, sea cual sea lo que calienta el horno; solo puede recortarse la parte del combustible. 23. La caliza se descompone bajo 1bar de dióxido de carbono por encima de su temperatura de inversión, Ti≈1.11×10³K (unos 840∘C).