Química universitaria — segundo año · Bachelor Year 2
3Potencial químico y mezclas
En invierno un camión esparce sal sobre una carretera helada y el hielo se funde a ; el líquido refrigerante de un motor de coche, agua con un tercio de etano-1,2-diol, ni se congela con la helada nocturna ni hierve bajo un capó caliente. Una sustancia disuelta rebaja el punto de congelación de su disolvente y eleva su punto de ebullición y, en disoluciones diluidas, lo hace en una cantidad que depende del número de partículas disueltas y no de su naturaleza. La herramienta que lo explica es el potencial químico, la derivada parcial de la energía de Gibbs respecto de la cantidad de un constituyente. Indica adónde “quiere ir” cada especie, entre fases y a través de reacciones, y convierte las actividades que el volumen del primer año usaba como recetas en magnitudes deducidas.
Lo que ya sabes
Capítulo 2: la energía de Gibbs , , el criterio de evolución . El volumen del primer año escribió la actividad de un gas como , la de un soluto como , y 1 para un sólido puro o un disolvente, y señaló que en las disoluciones iónicas concentradas las actividades se alejan de las concentraciones, “una corrección que se deja para el volumen del segundo año”. De la física: la ley de los gases perfectos, y para una sustancia pura.
3.1 Magnitudes molares parciales
Mézclense de agua y de etanol: el volumen de la mezcla es inferior a . En una mezcla, una magnitud extensiva no es la suma de las contribuciones de las sustancias puras; cada constituyente contribuye según su entorno.
Definición 3.1 (Magnitud molar parcial)
Sea una función de estado extensiva de una fase que contiene las cantidades . La magnitud molar parcial del constituyente es
la variación de por mol de añadido a una gran cantidad de mezcla a , y demás cantidades fijas. Para es el volumen molar parcial .
Teorema 3.2 (Identidad de Euler)
A y fijas, .
Demostración. es extensiva: al multiplicar todas las cantidades por , también queda multiplicada por , . Derivando respecto de en , con la regla de la cadena: . ∎
Proposición 3.3 (Relación de Gibbs–Duhem)
A y fijas, : en una mezcla binaria, . Las magnitudes molares parciales de los constituyentes no pueden variar de forma independiente.
Demostración. A y fijas, por definición; la identidad de Euler, diferenciada, da . Se restan. ∎
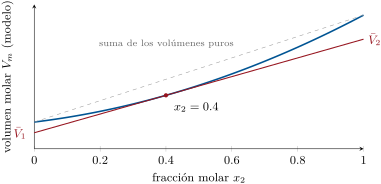
Método 3.4 (Magnitudes molares parciales a partir de una curva)
Represéntese la magnitud molar frente a . En la composición que interesa trácese la tangente: corta el eje en y el eje en . (Demostración: y, por Gibbs–Duhem, .)
3.2 El potencial químico
Definición 3.5 (Potencial químico)
El potencial químico del constituyente en una fase es su energía de Gibbs molar parcial,
en . Su valor cuando está en su estado estándar es su potencial químico estándar , igual a la energía de Gibbs molar estándar de .
Para una fase cuyas cantidades pueden cambiar (por reacción o por intercambio con otra fase),
la segunda relación por la identidad de Euler. Con una sola reacción, , y comparando con la Proposición 2.12:
La energía de Gibbs de reacción es el balance de los potenciales químicos de los productos y de los reactivos.
Teorema 3.6 (Equilibrio entre fases)
Un constituyente presente en dos fases y de un sistema cerrado a y uniformes está en equilibrio entre ellas si y solo si . En caso contrario pasa espontáneamente de la fase donde su potencial químico es más alto a la fase donde es más bajo.
Demostración. La transferencia es una “reacción” con , , luego . Por el criterio de evolución avanza () solo si , retrocede si , y está en equilibrio si son iguales. ∎
El potencial químico desempeña para la materia el papel que la temperatura desempeña para el calor: el calor fluye de lo caliente a lo frío, una especie, de donde su es alto a donde es bajo.
3.3 Sistemas ideales y actividades
Proposición 3.7 (Potencial químico de un gas perfecto)
En una mezcla de gases perfectos, un gas de presión parcial tiene
Demostración. Para un mol de un gas perfecto puro, ; integrando de a se obtiene . En una mezcla de gases perfectos cada gas se comporta como si estuviera solo en el volumen, a su presión parcial: se sustituye por . ∎
Definición 3.8 (Mezcla ideal, disolución diluida ideal)
Una mezcla líquida (o sólida) es una mezcla ideal si, para todo constituyente y toda composición, , donde es el potencial químico del líquido puro . Una disolución es una disolución diluida ideal si el disolvente obedece esta ley y cada soluto obedece , con un estado estándar que es una disolución hipotética a que se comporta como si estuviera infinitamente diluida.
Las moléculas de tamaño y forma parecidos cuyas interacciones no dependen de la pareja (benceno y tolueno, dos formas isotópicas de una molécula) forman mezclas casi ideales; las disoluciones diluidas se comportan idealmente porque cada partícula de soluto está rodeada solo de disolvente.
Teorema 3.9 (Ley de Raoult)
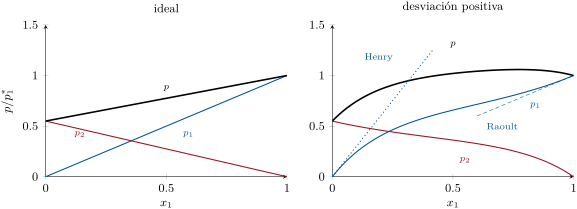
Sobre una mezcla líquida ideal, con el vapor como gas perfecto, la presión parcial de cada constituyente es proporcional a su fracción molar en el líquido: , donde es la presión de vapor del líquido puro a la misma temperatura (ley de Raoult).
Demostración. En el equilibrio : . Para el líquido puro (, ): . Restando, . (Se desprecia la débil dependencia de con la presión.) ∎
Proposición 3.10 (Ley de Henry)
Para un soluto diluido en equilibrio con su vapor, (o ): la presión parcial de un soluto diluido es proporcional a su cantidad en la disolución (ley de Henry). La constante de Henry depende del soluto, del disolvente y de la temperatura, y no es la presión de vapor del soluto puro.
Demostración. Se igualan y : es función solo de . La constante contiene las interacciones de con el disolvente, no consigo mismo. ∎
Ejemplo 3.11 (El dióxido de carbono de un refresco)
A la constante de Henry del dióxido de carbono en agua es , es decir, . Una botella cerrada bajo de contiene de gas disuelto, unos . Abierta, el gas sobre ella es el aire, donde : la bebida está diez mil veces sobresaturada y burbujea hasta quedarse sin gas.
Proposición 3.12 (Actividades a partir de los potenciales químicos)
En todos los casos vistos hasta ahora, , donde es la actividad del volumen del primer año: para un gas perfecto, para un soluto en una disolución diluida ideal, (cercana a 1) para el disolvente, y 1 para un sólido o un líquido puro solo en su fase.
Demostración. Para el gas y el soluto diluido es el contenido de la Proposición 3.7 y de la definición de la disolución diluida ideal. Para un constituyente de una mezcla ideal se toma como estado estándar el líquido puro: , cercana a 1 para un disolvente. Un sólido o un líquido puro es su propio estado estándar (despreciando su débil dependencia con la presión): , . ∎
Proposición 3.13 (Energía de Gibbs de reacción y cociente)
Para una reacción ,
Demostración. . ∎
Este es el puente entre la energía de Gibbs del Capítulo 2 y el cociente de reacción del volumen del primer año. El capítulo siguiente lo cruza.
Método 3.14 (Elegir el estado de referencia de una actividad)
- Gas: el gas perfecto puro a ; .
- Disolvente, o constituyente de una mezcla de cantidades comparables: el líquido puro; (referencia de Raoult, cuando ).
- Soluto: la disolución ideal a ; (referencia de Henry, a dilución infinita).
- Sólido puro, líquido puro solo en su fase: .
Historia — François-Marie Raoult
François-Marie Raoult (1830–1901), profesor de química en Grenoble, midió durante la década de 1880 los puntos de congelación y luego las presiones de vapor de cientos de disoluciones, y halló que, para las disoluciones diluidas, el descenso depende del número de moléculas disueltas y no de su naturaleza. Sus medidas se convirtieron en un modo de pesar moléculas, y apoyaron la joven teoría de los iones en disolución. (Fotografía: dominio público, Wikimedia Commons.)
3.4 Mezclas reales
Definición 3.15 (Coeficiente de actividad)
En una mezcla real el potencial químico se escribe con (referencia de Raoult) o (referencia de Henry). El factor es el coeficiente de actividad: mide la desviación respecto de la ley ideal, y tiende a 1 en el límite en que se cumple la ley de referencia.
Un coeficiente mayor que 1 significa que la molécula está menos estabilizada por sus vecinas en la mezcla que en el estado de referencia (desviación positiva, como en la figura anterior); menor que 1, más estabilizada. Por Gibbs–Duhem, los coeficientes de los dos constituyentes de una mezcla binaria están ligados: en el modelo de un parámetro usado para la figura, y , y se cumple idénticamente.
Para los iones, que interaccionan a larga distancia, las desviaciones aparecen ya a concentraciones pequeñas.
Definición 3.16 (Fuerza iónica)
La fuerza iónica de una disolución es , donde es la molalidad del ion (cantidad por kilogramo de disolvente) y su número de carga.
Proposición 3.17 (Ley límite de Debye–Hückel)
En una disolución de electrolito muy diluida, el coeficiente de actividad medio de los iones de una sal obedece , con para el agua a y .
Demostración. Admitido a este nivel. ∎
Observación 3.18 (Dominio de validez y origen)
La ley procede de un modelo en el que cada ion está rodeado de una “atmósfera” difusa de carga opuesta, que rebaja su potencial químico; el modelo excede este curso, pero su constante se deduce de la permitividad y la densidad del agua y de la temperatura. Es precisa por debajo de aproximadamente . La misma atmósfera iónica frena los iones en un campo eléctrico, y explica por qué la conductividad molar de un electrolito fuerte disminuye según (ley de la raíz cuadrada de Kohlrausch) en lugar de mantenerse en su valor límite: el límite de la ley de Kohlrausch vista en el volumen del primer año.
Ejemplo 3.19 (Una sal centimolar)
Para el cloruro de sodio con , y : . Ya a una centésima de mol por kilogramo, tomar la concentración por la actividad supone un error del 11 %; para una sal 2:2 como el sulfato de magnesio a la misma molalidad, y .
3.5 Propiedades coligativas
Definición 3.20 (Propiedad coligativa)
Una propiedad coligativa de una disolución diluida es aquella que depende de la cantidad de partículas disueltas por cantidad de disolvente y no de su naturaleza: el descenso de la presión de vapor y del punto de congelación, el aumento del punto de ebullición y la presión osmótica. Las constantes de las leyes del punto de congelación y del punto de ebullición que siguen son la constante crioscópica y la constante ebulloscópica del disolvente.
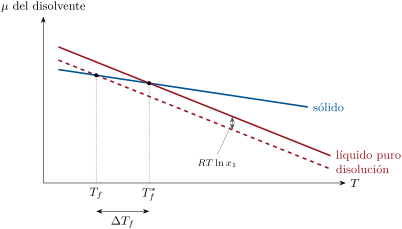
Teorema 3.21 (Descenso crioscópico)
Una disolución diluida de un soluto que no entra en el sólido empieza a congelarse a , con
siendo la molalidad total de las partículas disueltas y la masa molar del disolvente (en ). Para concentraciones finitas la relación exacta para una disolución ideal es .
Demostración. En el punto de congelación, el disolvente sólido puro y el disolvente de la disolución están en equilibrio: , luego , con , nula en . Por Gibbs–Helmholtz, ; integrando de a con constante se obtiene la relación exacta. Para una disolución diluida, y , luego ; por último, . ∎
Proposición 3.22 (Aumento ebulloscópico)
Una disolución diluida de un soluto no volátil hierve a con , .
Demostración. Igual, con el vapor en lugar del sólido: ; la recta del disolvente desciende, y ahora corta la recta del vapor a una temperatura más alta. ∎
Ejemplo 3.23 (El agua)
Con a : . Con a : . El agua de mar, de sal por kilogramo, contada como cloruro de sodio (dos partículas por fórmula): , de modo que la ley de las disoluciones diluidas predice , una sobreestimación: a esta concentración los iones están lejos de la idealidad, y la sal marina no es solo cloruro de sodio.
Definición 3.24 (Membrana semipermeable, presión osmótica)
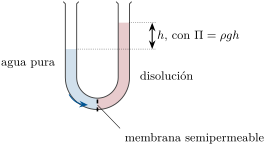
Una membrana semipermeable deja pasar el disolvente y no el soluto. Cuando separa una disolución del disolvente puro, el disolvente fluye hacia la disolución; la presión osmótica es la sobrepresión que hay que aplicar a la disolución para detener ese flujo.
Teorema 3.25 (Ley osmótica de van ’t Hoff)
Para una disolución diluida, , donde es la concentración total de partículas de soluto.
Demostración. En el equilibrio el disolvente tiene el mismo potencial químico a ambos lados: . Como , casi constante para un líquido, , luego . Con (disolución diluida), . ∎
Método 3.26 (Masa molar mediante una propiedad coligativa)
- Disuélvase una masa conocida de la sustancia en una masa conocida de disolvente (o en un volumen conocido de disolución).
- Mídase (o , o ).
- Dedúzcanse la molalidad (o ), después (o ) y ; divídase por el número de partículas por fórmula si la sustancia se disocia.
La osmometría conviene a las moléculas grandes (proteínas, polímeros): unos gramos por litro de una proteína de dan unos cientos de pascales, milímetros de agua, pero una variación del punto de congelación de solo unas milésimas de kelvin.
3.6 Ejercicios
Ejercicio 3.1 ★
Aplíquese la construcción de la tangente a la figura del volumen molar (mezcla modelo) en para leer y , y compruébese que es el volumen molar de la mezcla.
Solución
Solución de Ejercicio 3.1.
La tangente en corta los bordes en y (unidades del modelo). Entonces , el volumen molar leído en la curva en , por debajo de los de los volúmenes puros.
Ejercicio 3.2 ★
A la presión de vapor del agua es . Calcúlese, por la ley de Raoult, la presión de vapor sobre una disolución de de sacarosa (no volátil) en de agua.
Solución
Solución de Ejercicio 3.2.
, ; : un descenso del 1.8 %.
Ejercicio 3.3 ★
Calcúlese la concentración de dioxígeno disuelto en agua en equilibrio con aire a y (, de dioxígeno), en y en .
Solución
Solución de Ejercicio 3.3.
; , es decir, .
Ejercicio 3.4 ★
Para a , . Calcúlese en una mezcla donde , y , y dígase en qué sentido evoluciona la reacción.
Solución
Solución de Ejercicio 3.4.
; ; : en esta mezcla, tan pobre en hidrógeno, el amoníaco se descompone.
Ejercicio 3.5 ★★
En una mezcla binaria, el volumen molar parcial del constituyente 1 varía en cuando pasa de 0.30 a 0.31. Con la relación de Gibbs–Duhem, hállese .
Solución
Solución de Ejercicio 3.5.
Gibbs–Duhem: , luego .
Ejercicio 3.6 ★★
El suero fisiológico contiene de cloruro de sodio por litro. Calcúlese su presión osmótica a , tomando la sal como totalmente disociada, y explíquese por qué los glóbulos rojos conservan su forma en él pero se hinchan y revientan en agua pura.
Solución
Solución de Ejercicio 3.6.
; , unos . El interior de un glóbulo rojo tiene la misma presión osmótica: no hay flujo neto de agua. En agua pura, el agua entra en la célula, que se hincha y revienta.
Ejercicio 3.7 ★★
Una disolución de de una proteína en de agua tiene una presión osmótica de a . Calcúlense la masa molar de la proteína y el descenso crioscópico de esta disolución.
Solución
Solución de Ejercicio 3.7.
; en , , (). : inmedible, mientras que la presión osmótica es una columna de de agua.
Ejercicio 3.8 ★★
Calcúlense la fuerza iónica y los coeficientes de actividad medios (ley límite) de: (a) cloruro de sodio de ; (b) cloruro de calcio de ; (c) sulfato de magnesio de .
Solución
Solución de Ejercicio 3.8.
(a) , , . (b) , , . (c) , , .
Ejercicio 3.9 ★★
Una disolución de de un compuesto desconocido no volátil y que no se disocia en de agua se congela a . Calcúlese su masa molar.
Solución
Solución de Ejercicio 3.9.
; ; (una hexosa, por ejemplo).
Ejercicio 3.10 ★★★
Demuéstrese que en el modelo de un parámetro , se cumple la relación de Gibbs–Duhem, y que la constante de Henry del constituyente 1 es . Para , ¿en qué factor supera la pendiente de Henry a la de Raoult?
Solución
Solución de Ejercicio 3.10.
ya que . Cuando , y : . Para , : la pendiente de Henry triplica la de Raoult.
Ejercicio 3.11 ★★★
Explíquese por qué una ley coligativa necesita (a) un soluto no volátil para el aumento ebulloscópico y (b) un soluto que no entre en el sólido para el descenso crioscópico. ¿Qué le ocurre al punto de congelación de un disolvente cuyo soluto forma con él una disolución sólida ideal en la misma proporción que en el líquido?
Solución
Solución de Ejercicio 3.11.
(a) Un soluto volátil aporta su propia presión de vapor; el vapor ya no es disolvente puro y la deducción (vapor puro del disolvente en equilibrio con la disolución) deja de valer. (b) Si el soluto entra en el sólido, el potencial químico del sólido también desciende, en . Si la disolución sólida tiene la misma composición que el líquido, ambas rectas descienden lo mismo y el punto de congelación no cambia: el descenso exige un soluto que el cristal rechace.
Ejercicio 3.12 ★★★
Un termómetro aprecia . Calcúlese la menor molalidad de un soluto que no se disocia detectable en agua por crioscopia y por ebulloscopia, y la presión osmótica correspondiente a . ¿Qué método es el más sensible, y por qué se usan osmómetros para los polímeros?
Solución
Solución de Ejercicio 3.12.
Crioscopia: ; ebulloscopia: . A , , más de un metro de agua; un osmómetro aprecia unos pocos pascales. La osmometría es, con mucho, la más sensible, y por eso mide las grandes masas molares de los polímeros, cuyas molalidades son minúsculas.
3.7 Problema: el radiador en invierno
Problema 3.1
Problema de fin de semana — una mezcla ideal de agua y etano-1,2-diol, la ley crioscópica y su constante, la congelación de un refrigerante y cuánto diol mantiene líquido un motor a
El refrigerante de un motor es una mezcla de agua y etano-1,2-diol (, , punto de ebullición , no volátil aquí). Agua: , punto de congelación , entalpía de fusión , punto de ebullición a , entalpía de vaporización , presión de vapor a . La mezcla se considera ideal.
Parte I — La mezcla.
- Escríbase el potencial químico del agua en una mezcla ideal.
- Un refrigerante contiene un en masa de diol. Calcúlense las cantidades de diol y de agua en , y la fracción molar del agua.
- Calcúlese la presión de vapor del agua sobre este refrigerante a .
- Calcúlese la molalidad del diol.
- ¿Por qué se desprecia la presión de vapor del propio diol?
Parte II — La ley crioscópica.
- Escríbase la igualdad de los potenciales químicos en el punto de congelación del refrigerante, siendo el sólido hielo puro.
- Con la relación de Gibbs–Helmholtz, dedúzcase .
- Linealícese para una disolución diluida y obténgase .
- Calcúlense la entalpía molar de fusión del agua y .
- ¿Qué hipótesis sobre la entalpía de fusión ha hecho la integración?
Parte III — La congelación.
- Calcúlese el punto de congelación del refrigerante al con la ley de las disoluciones diluidas.
- Calcúlese con la relación ideal exacta.
- ¿De qué resultado cabe fiarse más, y por qué ambos son solo estimaciones para un refrigerante real?
- En el punto de congelación, ¿qué cristaliza?
- Si se sigue enfriando, el líquido restante se enriquece en diol. Explíquese por qué sigue formándose hielo a temperaturas cada vez más bajas.
Parte IV — La ebullición, y el objetivo invernal.
- Calcúlese la del agua.
- Calcúlese el aumento ebulloscópico del refrigerante al a .
- El radiador está presurizado a . Con la relación de Clausius–Clapeyron de la física y la entalpía de vaporización anterior, estímese el punto de ebullición del agua pura a .
- ¿Qué importa más en verano, el tapón o el diol?
- Para un refrigerante que siga líquido hasta , calcúlese la fracción molar de agua que exige la relación ideal exacta.
- Conviértase en fracción másica de diol.
- Calcúlese la fracción másica que habría dado la ley de las disoluciones diluidas, y explíquese la diferencia.
- Indíquese la fracción másica de diol que mantiene líquido el refrigerante hasta en el modelo de mezcla ideal.
Solución
Solución de Problema 3.1.
1. . 2. Diol , agua ; . 3. . 4. . 5. El diol hierve a : su presión de vapor a temperatura ambiente es muy inferior a la del agua. 6. . 7. con , nula en ; Gibbs–Helmholtz, , integrada de a , da , de donde se sigue la relación. 8. y : . 9. ; . 10. Que no varía entre y (sí varía, por Kirchhoff, alrededor de un 2 % cada aquí). 11. : . 12. : , . 13. La relación ideal exacta, que no supone una disolución diluida (aquí el 11 % de las moléculas son de diol). Ambas suponen una mezcla ideal y una entalpía de fusión constante; el agua y el diol, unidos por enlaces de hidrógeno, no forman una mezcla ideal, de modo que el punto de congelación real es otro. 14. Hielo puro: el diol se queda en el líquido. 15. Retirar agua en forma de hielo rebaja en el líquido y, según la relación, la temperatura de equilibrio desciende: el refrigerante se congela en un intervalo de temperaturas, no en un punto. 16. . 17. . 18. : , unos . 19. El tapón: frente a del diol. 20. . 21. : . 22. Ley de las disoluciones diluidas: , . Las linealizaciones (, ) exageran el descenso por mol de diol a una concentración tan alta, así que la ley de las disoluciones diluidas pide menos diol. 23. En el modelo de mezcla ideal, un refrigerante con una fracción másica de diol sigue líquido hasta .