Química universitaria — primer año · Bachelor Year 1
8Cinética química: leyes de velocidad
La leche se conserva una semana en el frigorífico y un día sobre una mesa en verano. La caja de un medicamento dice “consérvese por debajo de ” y lleva una fecha de caducidad a dos o tres años vista, que el fabricante no tuvo tiempo de observar directamente. Las constantes de equilibrio dicen dónde acaba una reacción; no dicen nada de cuánto tarda en llegar allí. Ese es el dominio de la cinética química. Este capítulo define la velocidad de una reacción, las leyes de velocidad que la expresan en función de las concentraciones, las formas integradas que predicen las concentraciones en cualquier instante, los métodos experimentales que determinan una ley de velocidad y la ley de Arrhenius, que describe el efecto de la temperatura — la herramienta con la que se predice en unas pocas semanas de experimentos la vida útil de un medicamento.
Lo que ya sabes
El libro 1 (año 12) introdujo la velocidad de aparición y de desaparición de una especie, los factores cinéticos (concentración, temperatura, catalizador) y el tiempo de semirreacción de una reacción de primer orden. El avance de una reacción se definió en la Definición 7.6.
8.1 La velocidad de una reacción
Definición 8.1 (Velocidad de reacción, velocidades de formación y de desaparición)
Para una reacción que tiene lugar en un reactor cerrado de volumen constante , la velocidad de reacción es
en . La velocidad de formación de un producto es ; la velocidad de desaparición de un reactivo es .
Proposición 8.2 (Una sola velocidad para todas las especies)
La velocidad de reacción no depende de la especie elegida para seguirla: para ,
Demostración. con constante, de modo que . ∎
Ejemplo 8.3 (Descomposición del pentóxido de dinitrógeno)
Para : . El dióxido de nitrógeno aparece cuatro veces más deprisa que el dioxígeno, y el pentóxido de dinitrógeno desaparece el doble de deprisa de lo que aparece el dioxígeno.
8.2 Leyes de velocidad y órdenes
Definición 8.4 (Ley de velocidad, órdenes, constante de velocidad)
Una ley de velocidad expresa la velocidad en función de las concentraciones. Una reacción admite un orden cuando su ley de velocidad es de la forma
los exponentes , , … son los órdenes parciales respecto de A, B, …; su suma es el orden global, y es la constante de velocidad, que solo depende de la temperatura. Los órdenes se determinan experimentalmente; no tienen por qué coincidir con los coeficientes estequiométricos, y pueden ser fraccionarios o nulos.
Observación 8.5 (Unidades de )
Como se expresa en , se expresa en para el orden 0, en para el orden 1, en para el orden 2 y, en general, en para el orden global . La unidad de indica el orden global.
Observación 8.6 (Reacciones sin orden)
No toda reacción admite un orden. La velocidad de algunas reacciones es una fracción cuyo denominador contiene concentraciones, o depende de la concentración de un producto. Tales leyes de velocidad se explican por el mecanismo de la reacción (Capítulo 9). Una reacción también puede admitir un orden solo al principio: la ley de velocidad inicial.
8.3 Leyes de velocidad integradas y tiempos de semirreacción
Definición 8.7 (Tiempo de semirreacción)
El tiempo de semirreacción de un reactivo es el tiempo al cabo del cual se ha consumido la mitad de su cantidad inicial.
Teorema 8.8 (Leyes de velocidad integradas)
Para una reacción de velocidad , con :
| orden | ley integrada | representación lineal | tiempo de semirreacción |
|---|---|---|---|
| 0 | frente a | ||
| 1 | frente a | ||
| 2 | frente a |
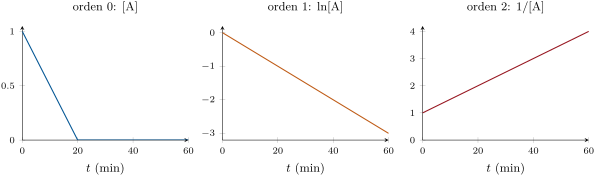
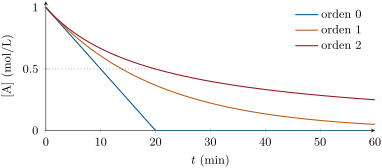
Demostración. Sea , de modo que . Orden 0: , luego (válida hasta que ). Orden 1: es una ecuación diferencial lineal de primer orden cuya solución es . Orden 2: ; al integrar de 0 a , , de modo que . Tiempos de semirreacción: se toma en cada ley y se despeja . ∎
Proposición 8.9 (La prueba del tiempo de semirreacción)
El tiempo de semirreacción es independiente de la concentración inicial si y solo si la reacción es de orden 1. Es proporcional a para el orden 0 y a para el orden 2. Una reacción de primer orden pierde la mitad de lo que queda en cada tiempo de semirreacción sucesivo: al cabo de tiempos de semirreacción queda una fracción .
Demostración. Para el orden , la separación de variables da , que depende de salvo si ; para , . Para el orden 1, en todo instante , ya que . ∎
8.4 Determinar una ley de velocidad
Método 8.10 (El método integral)
Para probar un orden con medidas de : se representan , y frente a ; la representación que es una recta da el orden, y su pendiente da (pendiente , o , respectivamente).
Método 8.11 (El método del tiempo de semirreacción)
Se mide el tiempo de semirreacción para varias concentraciones iniciales: constante, orden 1; proporcional a , orden 0; proporcional a , orden 2. En un solo experimento, se comparan los tiempos que se tarda en pasar de a y de a : tiempos iguales indican orden 1.
Definición 8.12 (Velocidad inicial)
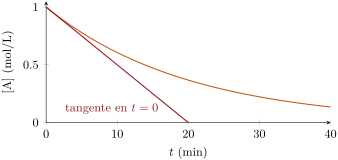
La velocidad inicial es la velocidad en , leída como la pendiente de la tangente en el origen de la curva , dividida por el coeficiente estequiométrico. En ese momento las concentraciones son las iniciales, conocidas, y ningún producto interfiere.
Método 8.13 (El método de las velocidades iniciales)
Para : se realizan experimentos en los que solo cambia ; entonces, , y la pendiente de frente a es . En la práctica, duplicar multiplica por . Se procede igual con B.
Definición 8.14 (Método de aislamiento, orden aparente)
En el método de aislamiento, todos los reactivos salvo uno se ponen en gran exceso (diez veces o más). Sus concentraciones permanecen prácticamente constantes, y con : la reacción se comporta como si fuera de orden aparente , con la constante de velocidad aparente . También se habla de degeneración del orden.
En el laboratorio — Seguir una reacción en el tiempo
Una ley de velocidad se construye con concentraciones medidas mientras la reacción transcurre. Cuando un reactivo o un producto es coloreado, un espectrofotómetro registra la absorbancia, proporcional a su concentración (Beer–Lambert, Capítulo 17); cuando aparecen o desaparecen iones, un conductímetro sigue la conductividad; cuando se forma un gas en un recipiente cerrado, un manómetro sigue la presión. En otro caso, se toman muestras en instantes conocidos, se detiene la reacción (se bloquea) por enfriamiento o por dilución y se valora cada muestra. La temperatura del recipiente se mantiene constante con un baño termostático, porque depende mucho de ella.
8.5 La temperatura: la ley de Arrhenius
Definición 8.15 (Energía de activación)
La energía de activación de una reacción de constante de velocidad se define mediante
en . Cuando es independiente de , la integración da , donde la constante , de la misma unidad que , es el factor preexponencial.
Teorema 8.16 (Ley de Arrhenius)
Para la mayoría de las reacciones, en un intervalo de temperatura moderado, la constante de velocidad sigue la ley de Arrhenius
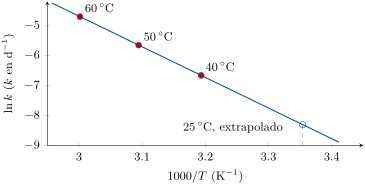
con y independientes de : es una función lineal de de pendiente .
Demostración. Admitido a este nivel. ∎
Observación 8.17 (El significado de )
La ley es empírica. Su interpretación — solo conducen a la reacción los choques moleculares que aportan al menos una energía del orden de , y la fracción de tales choques varía como — se esboza con los perfiles de energía del capítulo siguiente, y la hacen cuantitativa las teorías de la velocidad de reacción en el volumen del tercer año.
Método 8.18 (Determinar )
A partir de constantes de velocidad a varias temperaturas, se representa frente a (en kelvin): la pendiente es , y la ordenada en el origen, . Con solo dos temperaturas,
Ejemplo 8.19 (Una regla práctica)
Para , pasar de 25 a multiplica por . La conocida regla “diez grados más, el doble de rápido” se cumple cerca de la temperatura ambiente para reacciones de energía de activación en torno a ; para mayores, el factor es mayor.
Historia — Arrhenius, 1889
El químico sueco Svante Arrhenius, al estudiar en 1889 la inversión de la sacarosa por los ácidos, propuso que solo reacciona una pequeña fracción de las moléculas, las que están en un estado “activado”, y que esta fracción crece con la temperatura como . La idea, polémica al principio, se convirtió en el fundamento de la cinética química. Arrhenius recibió el Premio Nobel de Química en 1903, por su teoría de la disociación electrolítica.
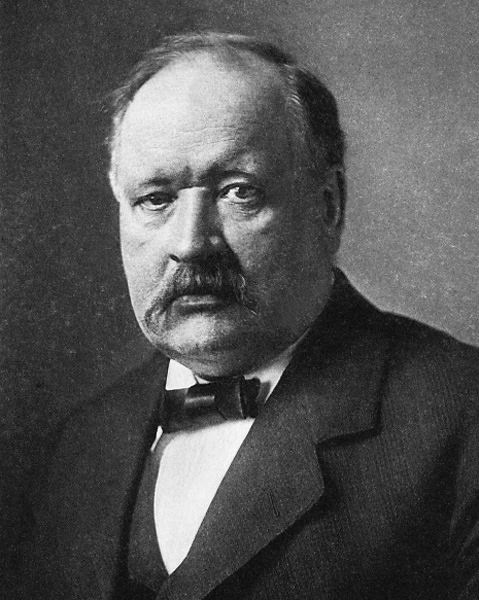
8.6 Ejercicios
Ejercicio 8.1 ★
Para a volumen constante, el dióxido de nitrógeno aparece a . Dense la velocidad de reacción, la velocidad de formación del dioxígeno y la velocidad de desaparición de .
Solución
Solución de Ejercicio 8.1.
; el dioxígeno se forma a la misma velocidad, ; desaparece a .
Ejercicio 8.2 ★
Dese la unidad de la constante de velocidad para los órdenes globales 0, 1, 2 y 3, con las concentraciones en y los tiempos en segundos.
Solución
Solución de Ejercicio 8.2.
Orden 0: ; orden 1: ; orden 2: ; orden 3: .
Ejercicio 8.3 ★
Una reacción de primer orden tiene . Calcúlense su tiempo de semirreacción y la fracción de que queda al cabo de .
Solución
Solución de Ejercicio 8.3.
. Al cabo de , : queda un 16.5 %.
Ejercicio 8.4 ★
Cuando la concentración inicial de un reactivo se divide por dos, su tiempo de semirreacción se duplica. ¿Cuál es el orden? ¿Y si el tiempo de semirreacción se divide por dos?
Solución
Solución de Ejercicio 8.4.
Un tiempo de semirreacción proporcional a indica orden 2. Si al dividir por dos el tiempo de semirreacción se divide por dos, : orden 0.
Ejercicio 8.5 ★★
Se mide la concentración de un reactivo (): en , 10, 20, 30 y , , 0.0741, 0.0549, 0.0407 y . Determínense el orden y la constante de velocidad.
Solución
Solución de Ejercicio 8.5.
no es lineal en (pérdidas: 0.0259, 0.0192, 0.0142, 0.0106). , , , , : disminuye 0.300 cada , una recta. Orden 1, .
Ejercicio 8.6 ★★
Para , con ; cuando se duplica ; cuando se duplica . Hállense los órdenes parciales, la ley de velocidad y la constante de velocidad.
Solución
Solución de Ejercicio 8.6.
Duplicar multiplica por : orden 2 respecto de . Duplicar la multiplica por 2: orden 1 respecto de . con .
Ejercicio 8.7 ★★
La ley de velocidad de es . Con y , desaparece con una cinética de primer orden y una constante aparente de . Explíquese y calcúlese .
Solución
Solución de Ejercicio 8.7.
está en un exceso de cien veces: su concentración se mantiene en , y con . Por tanto, .
Ejercicio 8.8 ★★
Una constante de velocidad vale a y a . Calcúlense la energía de activación y la constante de velocidad a .
Solución
Solución de Ejercicio 8.8.
. A : , .
Ejercicio 8.9 ★★
La reacción tiene la ley de velocidad con . Partiendo de , calcúlense el tiempo de semirreacción y la concentración al cabo de .
Solución
Solución de Ejercicio 8.9.
Aquí : , . A : , .
Ejercicio 8.10 ★★★
Para una reacción de primer orden, demuéstrese que el tiempo necesario para consumir una fracción del reactivo es . Compárense los tiempos para el 50 %, el 75 %, el 90 % y el 99.9 %, en tiempos de semirreacción.
Solución
Solución de Ejercicio 8.10.
da y, en tiempos de semirreacción, : 1 para el 50 %, 2 para el 75 %, 3.32 para el 90 % y 9.97 para el 99.9 %: unos diez tiempos de semirreacción para que la reacción haya “terminado”.
Ejercicio 8.11 ★★★
Un parche cutáneo libera un fármaco a una velocidad constante de mientras su depósito, inicialmente de , no esté vacío. Escríbase la ley de la cantidad restante y dense su orden, su tiempo de semirreacción y el tiempo al cabo del cual el parche se agota. ¿Por qué conviene una cinética de orden cero a un parche de fármaco?
Solución
Solución de Ejercicio 8.11.
(, ): orden 0. Tiempo de semirreacción: ; vacío al cabo de . La dosis liberada por hora no depende de lo que queda: un aporte constante, que es la finalidad de un parche.
Ejercicio 8.12 ★★★
Demuéstrese que la regla “diez grados más, el doble de rápido” entre y corresponde a . ¿Qué factor da la misma energía de activación entre y ?
Solución
Solución de Ejercicio 8.12.
. Entre 273.15 y : : la misma energía de activación da un factor mayor a temperatura más baja.
8.7 Problema: la vida útil de un medicamento
Problema 8.1
Problema de fin de semana — un ensayo de estabilidad acelerado: degradación de primer orden a 60 °C, tres temperaturas, la representación de Arrhenius y la vida útil a temperatura ambiente
Para predecir la vida útil de un comprimido (el tiempo al cabo del cual se ha degradado el 10 % del principio activo), un laboratorio conserva muestras a temperatura elevada y mide el porcentaje de principio activo que queda. A :
| tiempo (días) | 0 | 10 | 20 | 30 | 40 |
| principio activo restante (%) | 100.0 | 91.4 | 83.5 | 76.3 | 69.8 |
A 40 y , las constantes de velocidad halladas son y . Tómense y un mes .
Parte I — El orden a 60 °C.
- Calcúlense las pérdidas en cada intervalo de 10 días. ¿Es la reacción de orden 0?
- Calcúlese en cada instante. ¿Qué se concluye?
- Dedúzcase la constante de velocidad .
- Calcúlese el tiempo de semirreacción a .
- ¿Qué porcentaje queda al cabo de 60 días a ?
- Calcúlese a .
Parte II — Vida útil y orden.
- Demuéstrese que, para una degradación de primer orden, .
- Exprésese como fracción del tiempo de semirreacción.
- ¿Por qué no depende de la dosis del comprimido?
- ¿Por qué los laboratorios miden la degradación a temperatura elevada y no a ?
- Si la degradación fuera de orden 2 respecto del principio activo, ¿un comprimido del doble de dosis se conservaría más o menos tiempo? Explíquese.
Parte III — La representación de Arrhenius.
- Tabúlense y para las tres temperaturas.
- Calcúlese la pendiente de la recta que pasa por los puntos de 40 y .
- Dedúzcase la energía de activación.
- Compruébese que el punto de está sobre la recta.
- Calcúlese el factor preexponencial .
- ¿En qué factor aumenta la velocidad entre 25 y ? Compárese con la regla práctica.
Parte IV — La temperatura ambiente.
- Extrapólese la constante de velocidad a .
- Calcúlese a , en meses.
- Una caja se queda olvidada tres días en un coche a . ¿Qué fracción del principio activo se pierde?
- Explíquese la indicación “consérvese por debajo de ”.
- Extrapólese la constante de velocidad a .
- Calcúlese la vida útil a , en días y en meses.
Solución
Solución de Problema 8.1.
1. Pérdidas de 8.6, 7.9, 7.2 y 6.5 puntos: no son constantes, luego no es de orden 0. 2. : 4.605, 4.515, 4.425, 4.335, 4.245; disminuye 0.090 cada 10 días: una recta, orden 1. 3. . 4. . 5. . 6. . 7. Queda un 90 %: , de modo que . 8. . 9. En el orden 1, la fracción restante solo depende de , no de la cantidad inicial. 10. A , la degradación tarda años; calentar la acelera (Arrhenius) para poder medirla en semanas. 11. En el orden 2, el tiempo de semirreacción es : un comprimido del doble de dosis se degradaría el doble de rápido en términos relativos y se conservaría menos tiempo. 12. (): , , ; : , , . 13. Pendiente . 14. . 15. Valor predicho: ; medido, : sobre la recta. 16. . 17. : más que el factor 2 de la regla, porque es mayor que . 18. . 19. , 8.0 meses. 20. . 21. La vida útil disminuye rápidamente con la temperatura (8 meses a frente a 14 a ): la fecha de caducidad solo es válida por debajo de . 22. . 23. , es decir, 14 meses: la fecha impresa en la caja, obtenida a partir de seis semanas de medidas.