Química universitaria — primer año · Bachelor Year 1
9Mecanismos de reacción: etapas elementales y aproximaciones
El monóxido de nitrógeno, que se forma en los motores de los coches y en los rayos, se combina con el oxígeno del aire: . Medida en el laboratorio, la velocidad de esta reacción es proporcional a — y es más lenta cuando se calienta el gas. Un único choque de tres moléculas podría explicar el primer hecho, nunca el segundo: todo choque gana energía con la temperatura. La explicación es que la reacción no es un solo suceso, sino una secuencia de sucesos más sencillos, su mecanismo. Este capítulo define esas etapas elementales, el perfil de energía a lo largo del cual transcurren y las aproximaciones que convierten un mecanismo en una ley de velocidad; termina con la catálisis, el arte de abrir un camino más fácil.
Lo que ya sabes
El libro 1 (año 12) describió un mecanismo de reacción como una secuencia de etapas dibujadas con flechas curvas, con intermedios que se forman y se consumen, y un catalizador como una especie que acelera una reacción sin consumirse. Las leyes de velocidad, los órdenes y la ley de Arrhenius se definieron en el Capítulo 8.
9.1 Etapas elementales
Definición 9.1 (Etapa elemental, molecularidad, mecanismo)
Una etapa elemental es una reacción que tiene lugar en un único suceso molecular, tal como está escrita, sin ningún intermedio. Su molecularidad es el número de partículas que reaccionan en ese suceso: 1 (unimolecular, una descomposición o una transposición), 2 (bimolecular, un choque), y rara vez 3. Un mecanismo de reacción es el conjunto de etapas elementales cuya suma es la reacción global. Una especie que se forma en una etapa y se consume en otra posterior, ausente de la ecuación global, es un intermedio de reacción.
Proposición 9.2 (Ley de velocidad de una etapa elemental)
Una etapa elemental admite un orden, y sus órdenes parciales son iguales a sus coeficientes estequiométricos: tiene ; tiene ; tiene . El recíproco es falso: una reacción cuyos órdenes son iguales a sus coeficientes no tiene por qué ser elemental.
Razonamiento. Una etapa bimolecular se produce cuando un se encuentra con un ; el número de tales encuentros por unidad de volumen y de tiempo es proporcional al número de por unidad de volumen y al de , es decir, a . Una etapa unimolecular le ocurre a cada molécula con una probabilidad fija por unidad de tiempo, de ahí una velocidad proporcional a . ∎
Observación 9.3 (Por qué la molecularidad rara vez supera dos)
Que tres partículas se encuentren en el mismo instante, cada una con la energía y la orientación adecuadas, es un suceso raro; una reacción de orden global 3 es casi siempre el resultado de dos etapas bimoleculares sucesivas, como en el problema de fin de semana.
9.2 Perfiles de energía
Definición 9.4 (Coordenada de reacción, perfil de energía, estado de transición)
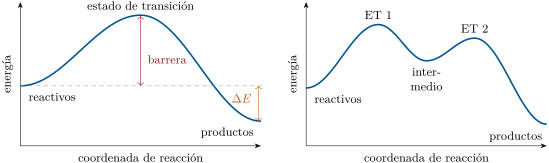
A lo largo de una etapa elemental, los átomos pasan de la disposición de los reactivos a la de los productos; una variable que mide ese avance (la longitud de un enlace que se alarga, la de otro que se acorta) es la coordenada de reacción. La gráfica de la energía potencial del sistema a lo largo de ella es el perfil de energía. Su máximo es el estado de transición, una disposición de los átomos con enlaces a medio formar y a medio romper, que no dura más que una vibración molecular y no puede aislarse. La altura de ese máximo por encima de los reactivos es la barrera de energía de la etapa.
Proposición 9.5 (Barreras y ley de Arrhenius)
La energía de activación de una etapa elemental es próxima a su barrera: solo los choques que aportan al menos esa energía alcanzan el estado de transición. Para los sentidos directo e inverso de una etapa, , la energía de reacción de la etapa.
Razonamiento. La etapa inversa sube la misma barrera desde el otro lado: su altura, medida desde los productos, supera la del sentido directo en . ∎
Proposición 9.6 (El postulado de Hammond)
El estado de transición de una etapa elemental se parece, en estructura y en energía, a la especie de la que está más cerca en energía: a los productos para una etapa muy cuesta arriba (endotérmica), y a los reactivos para una etapa muy cuesta abajo (exotérmica). En consecuencia, para una etapa que forma un intermedio de alta energía, todo lo que estabiliza el intermedio rebaja también la barrera que conduce a él.
Demostración. Admitido a este nivel. ∎
9.3 Etapa determinante y preequilibrio
Definición 9.7 (Etapa determinante de la velocidad)
En una secuencia de etapas, la etapa determinante de la velocidad es una etapa mucho más lenta que todas las demás; la velocidad global es igual a la suya, y las etapas más rápidas se ajustan a ella, como los coches de una carretera siguen su punto más lento.
Definición 9.8 (Aproximación del preequilibrio)
En la aproximación del preequilibrio, se supone que una etapa reversible rápida que precede a la etapa determinante permanece en equilibrio en todo momento: las concentraciones de sus especies obedecen su constante de equilibrio .
Proposición 9.9 (Ley de velocidad a partir de un preequilibrio)
Para el mecanismo
la velocidad es , de orden global 3, con la constante aparente .
Demostración. La velocidad es la de la etapa lenta, . La primera etapa permanece en equilibrio: , de modo que . Al sustituir se obtiene el resultado. ∎
9.4 La aproximación del estado estacionario
Teorema 9.10 (Reacciones consecutivas de primer orden)
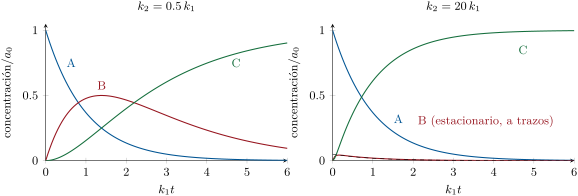
Para , con ambas etapas de orden 1, y en y :
El intermedio pasa por un máximo en .
Demostración. da . Después, , una ecuación lineal de primer orden: al multiplicar por , , cuya integral desde 0, donde , es . La conservación de la materia da . La derivada de se anula cuando , es decir, en . ∎
Definición 9.11 (Aproximación del estado estacionario)
En la aproximación del estado estacionario (o cuasiestacionario), la concentración de un intermedio muy reactivo, que se consume mucho más deprisa de lo que se forma, se toma constante y pequeña tras un breve periodo de inducción: su velocidad de formación es igual a su velocidad de consumo, .
Proposición 9.12 (Cuándo es válido el estado estacionario)
Para con : al cabo de un tiempo del orden de , (que es lo que da ), permanece pequeña y el producto se forma a la velocidad : la primera etapa es la determinante.
Demostración. Para y , es despreciable frente a y , de modo que . Entonces, . ∎
Método 9.13 (Ley de velocidad a partir de un mecanismo)
Para deducir la ley de velocidad de un mecanismo:
- se escribe la velocidad de cada etapa elemental (Proposición 9.2);
- se expresa la velocidad global como la velocidad de formación de un producto (dividida por su coeficiente);
- se elimina cada intermedio con la aproximación del estado estacionario (, una ecuación algebraica) o, si un equilibrio rápido precede a una etapa lenta, con su constante;
- se simplifica en los límites en los que domina un término y se compara con la ley experimental.
Ejemplo 9.14 (Una reacción catalizada por ácido)
Para (rápida, constante ) seguida de (lenta, ), la velocidad es : de primer orden respecto del sustrato y del ácido, aunque el ácido no se consume.
9.5 Catálisis y control de la selectividad
Definición 9.15 (Catalizador, catálisis homogénea y heterogénea)
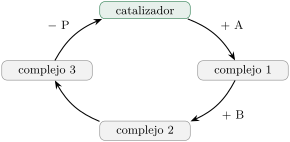
Un catalizador es una especie que aumenta la velocidad de una reacción sin aparecer en su ecuación global: consumido en una etapa del mecanismo, se regenera en otra posterior. En la catálisis homogénea, el catalizador está en la misma fase que los reactivos (ácidos disueltos, complejos metálicos, enzimas); en la catálisis heterogénea constituye una fase distinta, normalmente un sólido en cuya superficie tiene lugar la reacción (platino, hierro, zeolitas).
Proposición 9.16 (Lo que cambia un catalizador)
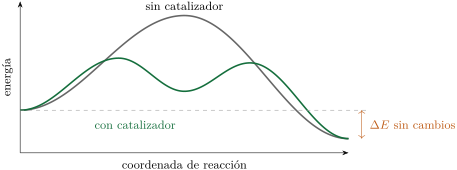
Un catalizador proporciona un nuevo mecanismo de barrera más baja. Acelera las reacciones directa e inversa en la misma proporción y, por tanto, no modifica la constante de equilibrio, ni el estado final, ni la energía de reacción.
Demostración. En una etapa elemental en equilibrio, las velocidades directa e inversa son iguales: , de modo que . En cualquier mecanismo en equilibrio, cada etapa está en equilibrio (si no, alguna especie seguiría cambiando), y es el producto de los cocientes de las etapas. Un camino catalizado llega al mismo estado final, con la misma constante: multiplique por lo que multiplique, multiplica por el mismo factor. ∎
Definición 9.17 (Control cinético y control termodinámico)
Cuando un reactivo puede dar dos productos por caminos competitivos, la reacción está bajo control cinético si las proporciones de productos están fijadas por las velocidades de formación (domina el producto de barrera más baja), y bajo control termodinámico si los caminos son reversibles y el sistema alcanza el equilibrio (domina el producto más estable).
Ejemplo 9.18 (Elegir el producto)
Un reactivo da B por encima de una barrera de () y C por encima de una barrera de (). A y tiempos cortos, con factores preexponenciales iguales, B se forma veces más deprisa que C: el control cinético da B. A temperatura alta y tiempos largos, B vuelve atrás por encima de su pequeña barrera inversa, C no, y el sistema termina como C: control termodinámico.
Historia — La catálisis, 1835
En 1835, el químico sueco Jöns Jacob Berzelius reunió bajo una sola palabra una docena de observaciones desconcertantes — el almidón convertido en azúcar por los ácidos, el peróxido de hidrógeno descompuesto por los metales, el alcohol oxidado sobre platino — y llamó “catalítica” a la fuerza oculta que actuaba en ellas. Hizo falta la cinética de finales de siglo, con Wilhelm Ostwald, para definir un catalizador como una especie que cambia la velocidad de una reacción y no su equilibrio.
9.6 Ejercicios
Ejercicio 9.1 ★
Dese la molecularidad de cada etapa y dígase qué etapas pueden ser elementales: (a) ; (b) ; (c) ; (d) .
Solución
Solución de Ejercicio 9.1.
(a) Unimolecular: puede ser elemental. (b) Bimolecular: puede ser elemental. (c) Tres moléculas y cuatro enlaces reconstruidos a la vez: no es elemental. (d) Trimolecular, con llevándose la energía liberada: una etapa elemental rara, pero auténtica.
Ejercicio 9.2 ★
Escríbase la ley de velocidad de las etapas elementales , y . ¿Por qué no puede escribirse la ley de velocidad de una reacción global a partir de su ecuación?
Solución
Solución de Ejercicio 9.2.
; ; . Una ecuación global es un balance, no una descripción de cómo se encuentran las moléculas; su ley de velocidad debe medirse o deducirse de un mecanismo.
Ejercicio 9.3 ★
En el perfil de energía de dos etapas dibujado en este capítulo (intermedio a 30, estados de transición a 70 y 55 y productos a , en por encima de los reactivos), identifíquense el intermedio, los estados de transición y la etapa determinante de la velocidad. ¿La primera etapa es endotérmica o exotérmica?
Solución
Solución de Ejercicio 9.3.
El intermedio es el hueco situado a 30; los estados de transición son los máximos situados a 70 y 55. El estado de transición más alto es el primero: la primera etapa es la determinante. Es endotérmica (de 0 sube a 30).
Ejercicio 9.4 ★
Un catalizador multiplica por la constante de velocidad directa de una etapa elemental. ¿Por cuánto multiplica la constante de velocidad inversa? ¿Y la constante de equilibrio? ¿Y el tiempo necesario para alcanzar el equilibrio?
Solución
Solución de Ejercicio 9.4.
Por el mismo factor, (Proposición 9.16); la constante de equilibrio no cambia; el equilibrio se alcanza unas veces antes.
Ejercicio 9.5 ★★
Para con y , calcúlense y la mayor concentración de , en unidades de .
Solución
Solución de Ejercicio 9.5.
. Entonces, .
Ejercicio 9.6 ★★
Para , con todas las etapas de orden 1, aplíquese la aproximación del estado estacionario a y demuéstrese que . Discútanse los casos y .
Solución
Solución de Ejercicio 9.6.
da y . Si , : la primera etapa es la determinante. Si , : un preequilibrio seguido de una etapa lenta.
Ejercicio 9.7 ★★
Los iones yoduro catalizan la descomposición del peróxido de hidrógeno: (lenta) y, después, (rápida). Escríbase la ecuación global, identifíquense el catalizador y el intermedio, y dese la ley de velocidad.
Solución
Solución de Ejercicio 9.7.
Suma: . Catalizador: (consumido y después regenerado); intermedio: . La primera etapa, lenta, fija la velocidad: .
Ejercicio 9.8 ★★
Una etapa forma un carbocatión a partir de una molécula neutra, un proceso muy cuesta arriba. Explíquese, con el postulado de Hammond, por qué un sustituyente que estabiliza el carbocatión acelera también la etapa.
Solución
Solución de Ejercicio 9.8.
La etapa es muy cuesta arriba: por el postulado de Hammond, su estado de transición se parece al carbocatión. Un sustituyente que rebaja la energía del carbocatión rebaja casi tanto la del estado de transición, de modo que la barrera baja y la etapa es más rápida.
Ejercicio 9.9 ★★
En el Ejemplo 9.18, calcúlese la razón de las constantes de velocidad de formación de B y de C a y a . Coméntese.
Solución
Solución de Ejercicio 9.9.
: a , a . Calentar reduce la preferencia cinética por B y, al hacer reversible la formación de B, permite que el sistema alcance C, más estable.
Ejercicio 9.10 ★★★
Un gas se descompone tras ser activado por choque con una molécula cualquiera : (, ) y, después, (). Con la aproximación del estado estacionario para , hállese y demuéstrese que la reacción es de orden 1 a presión alta y de orden 2 a presión baja.
Solución
Solución de Ejercicio 9.10.
, de modo que . A presión alta (), : orden 1. A presión baja, : orden 2; la activación por choque se convierte en la etapa lenta.
Ejercicio 9.11 ★★★
Demuéstrese la fórmula de del Teorema 9.10 y trátese el caso particular , para el que .
Solución
Solución de Ejercicio 9.11.
La demostración es la del teorema. Para : , de modo que y , máxima en .
Ejercicio 9.12 ★★★
La reacción global tiene la ley de velocidad experimental . Propóngase un mecanismo con un preequilibrio rápido que la explique.
Solución
Solución de Ejercicio 9.12.
(rápida, constante ) y, después, (lenta, ). La suma es la reacción global; y : el subproducto, liberado en el preequilibrio, frena la reacción.
9.7 Problema: por qué el monóxido de nitrógeno se oxida más deprisa en frío
Problema 9.1
Problema de fin de semana — la oxidación de tercer orden del monóxido de nitrógeno, un preequilibrio a través del dímero , el tratamiento del estado estacionario y una energía de activación aparente negativa
Para , medidas de velocidades iniciales a dan (velocidades en ):
| experimento | (mol/L) | (mol/L) | |
|---|---|---|---|
| 1 | |||
| 2 | |||
| 3 |
La constante de velocidad hallada a es diez veces menor que a . Tómese . El mecanismo propuesto es
Parte I — La ley observada.
- Hállense los órdenes parciales respecto de y de .
- Escríbase la ley de velocidad y calcúlese a , con su unidad.
- ¿Podría ser la reacción una sola etapa trimolecular? Dese un argumento.
- Calcúlese la energía de activación aparente a partir de las dos temperaturas.
- ¿Por qué es imposible una energía de activación negativa para una etapa elemental?
- Escríbanse las velocidades de desaparición de y de en función de .
Parte II — El preequilibrio.
- Compruébese que las dos etapas suman la reacción global. Nómbrese el intermedio.
- Dese la molecularidad de cada etapa.
- Escríbase la velocidad de la etapa lenta.
- Exprésese con la aproximación del preequilibrio.
- Dedúzcase la ley de velocidad y compárese con el experimento.
- Exprésese la constante observada con , y .
Parte III — El estado estacionario.
- Escríbase para el mecanismo completo.
- Aplíquese la aproximación del estado estacionario y exprésese .
- Dedúzcase la ley de velocidad .
- ¿En qué límite se reduce al resultado de la parte II?
- ¿En qué se convertirían los órdenes en el límite opuesto?
- ¿Qué límite respaldan las medidas de la parte I?
Parte IV — La energía de activación aparente. Cada etapa sigue la ley de Arrhenius, con energías de activación , y .
- Escríbase en función de los logaritmos de , y .
- Dedúzcase .
- Interprétese: ¿por qué una combinación de etapas elementales puede tener una energía de activación aparente negativa?
- Esbócese el perfil de energía: ¿dónde está el segundo estado de transición respecto de los reactivos ?
- ¿En qué factor cambiaría la velocidad entre 300 y con este valor?
- Calcúlese la energía de activación aparente a partir de los valores de las etapas y compárese con la parte I.
Solución
Solución de Problema 9.1.
1. Duplicar multiplica por 4: orden 2; duplicar la multiplica por 2: orden 1. 2. ; . 3. Un choque simultáneo de tres moléculas es raro, y una sola etapa no podría hacerse más lenta al calentar (pregunta 5). 4. . 5. Una etapa elemental transcurre mediante choques que superan una barrera; la fracción de ellos capaces de hacerlo, con , solo puede crecer con la temperatura. 6. , . 7. más da ; el intermedio es . 8. Ambas bimoleculares (y la inversa de la primera, unimolecular). 9. . 10. con . 11. : la ley observada. 12. . 13. . 14. Al igualarla a cero: . 15. da la ley enunciada. 16. : el dímero se rompe mucho más a menudo de lo que se encuentra con el dioxígeno, de modo que la primera etapa permanece en equilibrio. 17. Si , : orden 2 respecto de y 0 respecto de . 18. El orden 1 medido respecto de : el primer límite. 19. . 20. Al derivar respecto de y usar : . 21. Calentar acelera un poco la etapa lenta ( pequeña), pero desplaza mucho el preequilibrio hacia ( grande): hay menos dímeros, y la velocidad neta disminuye. 22. El dímero está por debajo de los reactivos, y el segundo estado de transición, por encima del dímero: por debajo de los reactivos. El punto más alto del camino es el primer estado de transición, solo más arriba. 23. : diez veces más lenta a . 24. , el valor medido en la parte I: el mecanismo explica a la vez la ley de velocidad y su extraña dependencia de la temperatura.