Chimie universitaire — 1re année · Bachelor Year 1
28Le bloc p, II : oxygène, halogènes et gaz nobles
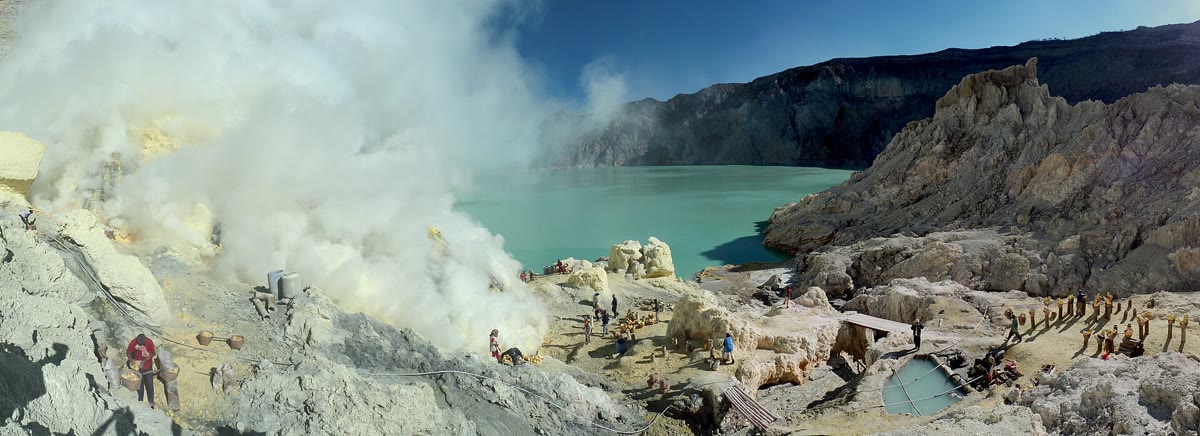
L’acide sulfurique est le produit chimique fabriqué au plus gros tonnage : il dissout les phosphates naturels pour les engrais, lixivie les minerais de cuivre et d’uranium, sert au raffinage du pétrole et remplit les batteries des voitures ; pendant un siècle, la production d’acide sulfurique a été une mesure grossière de l’industrie d’un pays. La majeure partie de son soufre provient aujourd’hui de l’épuration du gaz naturel et du pétrole ; une partie est encore extraite à dos d’homme des cratères volcaniques. Le soufre se trouve dans le groupe 16, sous l’oxygène ; les halogènes du groupe 17 et les gaz nobles du groupe 18 complètent le bloc p. Ce chapitre suit l’oxygène et le soufre de l’élément à l’acide, classe les halogènes comme oxydants à l’aide de leurs potentiels standard, et se termine par les composés que forment les gaz nobles, réputés inertes.
Rappel
Les schémas de Lewis, l’extension de l’octet et les géométries VSEPR (Chapitre 3) ; les potentiels standard (Chapitre 13) ; la dismutation du dichlore et le diagramme potentiel–pH du chlore (Chapitre 14) ; la catalyse (Chapitre 9). Le volume scolaire (année 10) a regroupé les halogènes et les gaz nobles en familles.
28.1 Oxygène, ozone et peroxydes
Définition 28.1 (Chalcogènes)
Les chalcogènes sont les éléments du groupe 16 (O, S, Se, Te, Po), à six électrons de valence nsnp. Ils forment des composés de nombres d’oxydation compris entre II (oxydes, sulfures) et VI (sulfates), les plus élevés n’existant qu’à partir du soufre.
L’oxygène existe sous forme de dioxygène et d’ozone , molécule coudée décrite par deux formules mésomères (Chapitre 3). L’ozone est un oxydant plus fort que le dioxygène : V contre 1.23 V pour /. Dans la haute atmosphère, il absorbe le rayonnement ultraviolet ; près du sol, c’est un polluant. Le peroxyde d’hydrogène, qui comporte une liaison et de l’oxygène au degré I, est à la fois oxydant et réducteur, et se dismute lentement (Exercice 13.12).
Exemple 28.2 (Les nombres d’oxydation de l’oxygène)
L’oxygène, qui n’est dépassé en électronégativité que par le fluor, est au degré II dans presque tous ses composés : eau, oxydes, hydroxydes, sulfates. Les exceptions découlent de la règle selon laquelle les électrons partagés vont au partenaire le plus électronégatif et sont répartis également entre atomes identiques. Dans le peroxyde d’hydrogène , H–O–O–H, chaque oxygène prend les électrons de sa liaison mais partage le doublet : I. Dans le superoxyde de potassium , l’ion porte une charge pour deux atomes : en moyenne. Dans le difluorure d’oxygène , le fluor l’emporte dans les deux liaisons et l’oxygène est au degré II. Dans et , il est au degré 0. Seul le degré II est stable vis-à-vis de l’eau ; les peroxydes et les superoxydes sont des oxydants, et un agent de fluoration.
28.2 Le soufre et l’acide sulfurique
Le soufre, contrairement à l’oxygène, forme des cycles et des chaînes de liaisons simples : le soufre ordinaire est constitué de cycles . Il brûle en dioxyde de soufre, molécule coudée (angle O–S–O de ), qui peut être oxydée à son tour en trioxyde de soufre, trigonal plan. Ce sont deux oxydes acides : donne l’acide sulfureux ( 1.77 et 7.22), l’acide sulfurique.
Proposition 28.3 (Les étapes du procédé de contact)
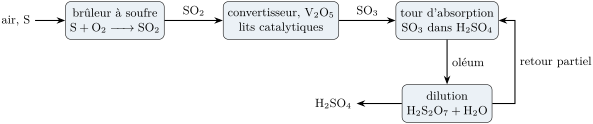
L’acide sulfurique est fabriqué à partir du soufre en quatre étapes : (1) ; (2) , sur un catalyseur d’oxyde de vanadium(V) ; (3) (oléum), le trioxyde étant absorbé dans l’acide concentré ; (4) . Au total, .
Démonstration. Chaque étape est équilibrée ; en additionnant , (2), et , , et se simplifient, et les deux consommés à l’étape 3 sont régénérés à l’étape 4, ce qui laisse . L’étape 2 est thermodynamiquement très favorable à température ambiante ( à , d’après les enthalpies libres de formation), mais extrêmement lente : c’est le catalyseur, actif seulement à chaud, qui la fait avancer, et le compromis entre vitesse et taux de conversion est étudié dans le volume de deuxième année. n’est pas absorbé directement dans l’eau, car sa réaction avec la vapeur d’eau forme un fin brouillard de gouttelettes d’acide qui traverse les absorbeurs. ∎
Proposition 28.4 (La force de l’acide sulfurique)
Dans l’eau, la première acidité de l’acide sulfurique est forte (totale), la seconde faible : . Une solution à n’est donc ni à pH 1.70 (deux protons) ni à 2.00 (un seul), mais entre les deux.
Démonstration. , qui porte sur le soufre deux oxygènes dépourvus d’hydrogène, est un oxoacide plus fort que : il est nivelé (Chapitre 10). , déjà négatif, retient davantage son proton : son , calculé à partir des enthalpies libres de formation, vaut 1.99. Pour : , , , avec ; en résolvant, et . ∎
L’acide sulfurique concentré est aussi un puissant déshydratant (il carbonise le sucre en lui arrachant les éléments de l’eau) et, à chaud, un oxydant. Sa dilution dégage beaucoup de chaleur : on verse toujours l’acide dans l’eau, jamais l’inverse. La majeure partie du soufre mondial, environ 84 millions de tonnes en 2025, est récupérée à partir du sulfure d’hydrogène du gaz naturel et des effluents de raffinerie, et finit pour l’essentiel en acide sulfurique.
Méthode 28.5 (Bilan de matière à travers le procédé de contact)
- Utiliser l’équation globale : un par atome de S.
- Corriger du taux de conversion de l’étape 2 (la fraction de oxydée) et des pertes à l’absorption.
- Pour l’air : calculer le nécessaire (trois demis par S) et diviser par sa fraction dans l’air.
Exemple 28.6 (Une usine qui brûle mille tonnes de soufre par jour)
Une usine brûle de soufre par jour, convertit du et absorbe du . Alors et , soit d’acide par jour. Le non converti sort sous forme de : , soit par jour, qu’il faut retirer des gaz de queue. Le dioxygène nécessaire vaut ; l’air, à de , représente , soit par jour à et , avant l’excès que l’usine insuffle réellement.
28.3 Les halogènes
Définition 28.7 (Halogènes)
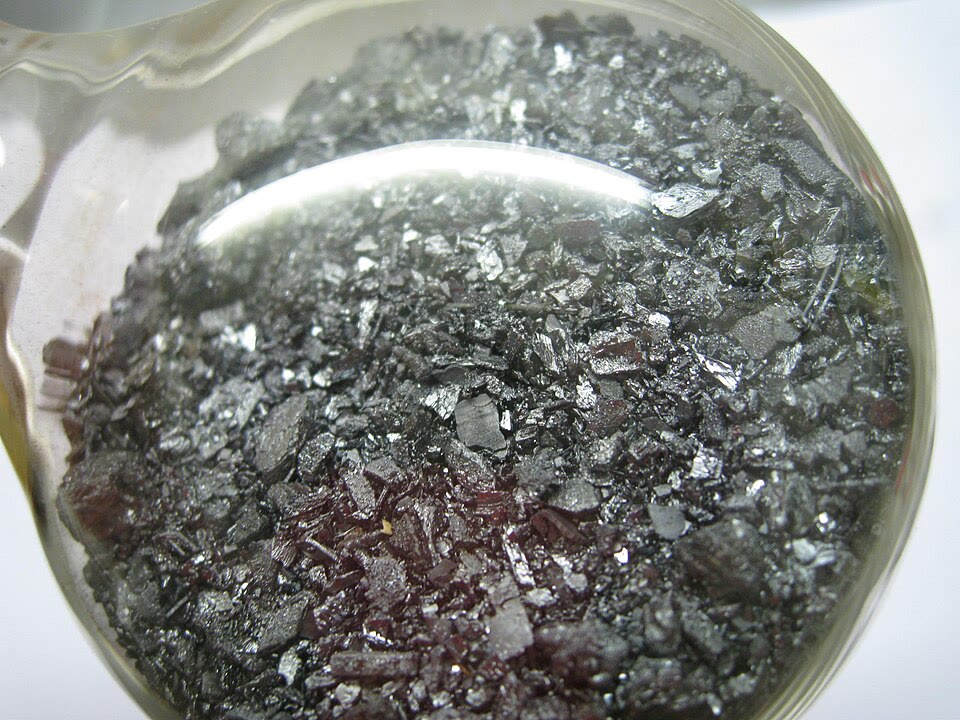
Les halogènes sont les éléments du groupe 17 (F, Cl, Br, I, At), à sept électrons de valence nsnp. Ils existent sous forme de molécules diatomiques et forment des ions halogénure .
Proposition 28.8 (Pouvoir oxydant des halogènes)
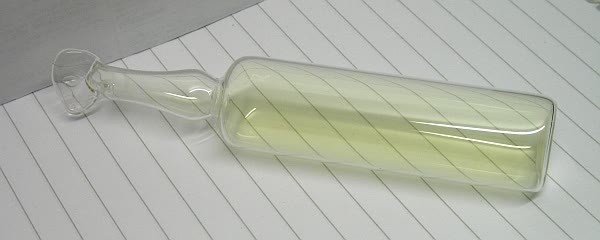
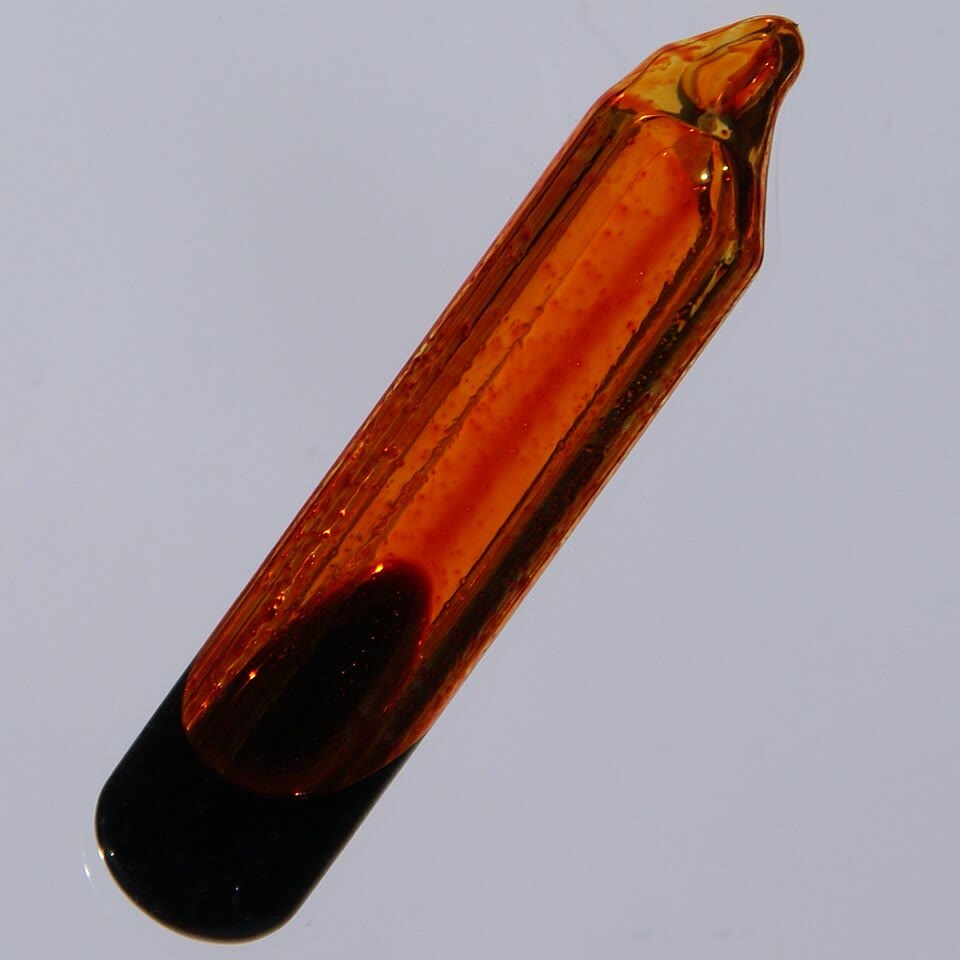
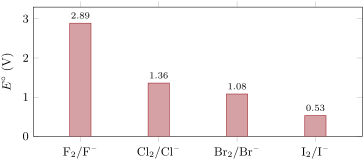
Les halogènes sont des oxydants dont la force diminue en descendant le groupe : V, / 1.36 V, / 1.08 V, / 0.53 V. Chaque halogène oxyde les ions halogénure situés au-dessous de lui dans le groupe.
Démonstration. Les valeurs proviennent des enthalpies libres de formation des ions halogénure (Chapitre 13). D’après la règle du gamma, oxyde lorsque le couple / est situé au-dessus de / : par exemple , . En descendant le groupe, les atomes grossissent ; leur affinité pour un électron supplémentaire et l’hydratation des ions halogénure, qui favorise les plus petits, diminuent, et le potentiel avec elles. ∎
Les halogénures d’hydrogène sont tous des acides dans l’eau, mais est faible ( 3.16) alors que , et sont forts : la liaison est très forte et le petit ion fluorure est retenu par de fortes liaisons hydrogène. Le fluor est l’élément le plus électronégatif et l’oxydant le plus fort de la table ; on ne l’obtient que par électrolyse. Les oxoacides du chlore — acide hypochloreux , acide chlorique , acide perchlorique — sont d’autant plus forts qu’ils comptent plus d’oxygènes dépourvus d’hydrogène, comme tous les oxoacides (Définition 27.1) ; leurs relations avec l’ion chlorure et le dichlore ont été cartographiées au Chapitre 14.
Définition 28.9 (Composés interhalogénés)
Un composé interhalogéné est un composé de deux halogènes différents : , , , . L’halogène le plus gros et le moins électronégatif est l’atome central, avec un octet étendu à partir de .
Au laboratoire — Manipuler les halogènes
Le dichlore est toxique et ne se prépare qu’en petites quantités sous la hotte ; le dibrome brûle la peau et ses vapeurs attaquent les poumons : on l’emploie dilué, sous la hotte, avec gants et lunettes, une solution de thiosulfate de sodium à portée de main pour détruire les éclaboussures (). Le diiode est le plus inoffensif des trois, mais il tache et se sublime ; on le conserve dans un flacon fermé.
28.4 Les gaz nobles et leurs composés
Les gaz nobles (He, Ne, Ar, Kr, Xe, Rn) ont des couches de valence pleines et les énergies d’ionisation les plus élevées de leur période (Chapitre 2). Longtemps crus inertes, les plus lourds, dont les électrons externes sont moins fortement retenus, réagissent bel et bien avec les éléments les plus électronégatifs : le xénon donne , , et des oxydes. Leurs géométries suivent les règles VSEPR, avec des doublets non liants sur le xénon.
Exemple 28.10 (Pourquoi le xénon, et pas l’argon)
Les énergies de première ionisation des gaz nobles diminuent en descendant le groupe : He 24.59, Ne 21.56, Ar 15.76, Kr 14.00, Xe 12.13, Rn 10.75 eV. Celle du dioxygène, , vaut 12.07 eV, presque autant que celle du xénon. Un oxydant assez fort pour arracher un électron à , en donnant le cation dioxygényle , devrait donc oxyder aussi le xénon, mais pas l’argon, qui retient son électron 3.7 eV plus fortement. Le xénon réagit effectivement avec l’hexafluorure de platine , oxydant très puissant, en donnant un solide de composition globale , et avec le fluor lui-même, qui donne les fluorures de xénon du tableau ci-dessous. Le radon, plus facile encore à ioniser, est trop radioactif pour qu’on puisse étudier beaucoup sa chimie.
| molécule | doublets de l’atome central | géométrie | angle mesuré |
|---|---|---|---|
| 2 domaines liants + 1 non liant | coudée | ||
| 6 liants | octaédrique | ||
| 3 liants + 2 non liants | en T | ||
| 2 liants + 3 non liants | linéaire | ||
| 4 liants + 2 non liants | plan carré |
L’argon, qui représente près d’un pour cent de l’air, protège les matériaux réactifs au laboratoire et en soudage ; l’hélium, tiré du gaz naturel, refroidit les aimants supraconducteurs, comme ceux des spectromètres de RMN (Chapitre 17).
28.5 Exercices
Exercice 28.1 ★
Donner le nombre d’oxydation du soufre dans , , , , , (en moyenne) et .
Solution
Solution de Exercice 28.1.
II ; 0 ; IV ; IV ; VI ; II en moyenne ; VI.
Exercice 28.2 ★
Lesquelles de ces réactions ont lieu : dichlore et iodure de potassium ; diiode et bromure de sodium ; dibrome et chlorure de sodium ; dichlore et bromure de sodium ? Écrire celles qui se produisent.
Solution
Solution de Exercice 28.2.
Un halogène oxyde les halogénures situés au-dessous de lui : et ont lieu ; le diiode avec le bromure et le dibrome avec le chlorure ne réagissent pas.
Exercice 28.3 ★
Dessiner les schémas de Lewis de , et , avec leurs formules mésomères, et donner leurs géométries.
Solution
Solution de Exercice 28.3.
: S porteur d’un doublet non liant, une liaison S=O et une liaison dans chacune des deux formules mésomères (ou deux S=O avec un octet étendu) : coudée. : trigonale plane, trois liaisons S–O équivalentes. : O central porteur d’un doublet non liant, une liaison O=O et une liaison O–O, deux formules mésomères : coudée.
Exercice 28.4 ★
Écrire les réactions de et de avec l’eau et avec l’hydroxyde de sodium.
Solution
Solution de Exercice 28.4.
; ; ; .
Exercice 28.5 ★★
Calculer le pH de l’acide fluorhydrique à et le comparer à celui de l’acide chlorhydrique à la même concentration. Expliquer la différence.
Solution
Solution de Exercice 28.5.
HF : , , pH 2.10. HCl : pH 1.00. La liaison H–F est forte et l’ion fluorure est fortement lié par liaisons hydrogène : HF est un acide faible.
Exercice 28.6 ★★
Prévoir par la méthode VSEPR les géométries de , (sept doublets liants, bipyramide pentagonale), et .
Solution
Solution de Exercice 28.6.
: cinq liaisons et un doublet non liant, pyramide à base carrée. : bipyramide pentagonale. : quatre liaisons et deux doublets non liants, plan carré. : trois liaisons et un doublet non liant, pyramide trigonale.
Exercice 28.7 ★★
Calculer la constante de et dire pourquoi l’eau de chlore bleuit un papier imprégné d’iodure et d’amidon.
Exercice 28.8 ★★
Montrer que l’ozone peut oxyder les ions iodure en diiode et écrire la réaction en milieu acide. Pourquoi s’en sert-on pour doser l’ozone ?
Solution
Solution de Exercice 28.8.
V : . Le diiode formé est titré par le thiosulfate (Exercice 13.7) : un par .
Exercice 28.9 ★★
L’acide sulfurique concentré carbonise le saccharose, . Écrire la déshydratation en carbone et calculer la masse de carbone obtenue à partir de de sucre.
Solution
Solution de Exercice 28.9.
; , , carbone : .
Exercice 28.10 ★★★
Calculer le pH de l’acide sulfurique à en tenant compte de la seconde acidité (). Quelle contribution la seconde acidité apporte-t-elle ?
Solution
Solution de Exercice 28.10.
: , , au lieu de 1.00 : la seconde acidité augmente d’environ .
Exercice 28.11 ★★★
Expliquer à l’aide des potentiels pourquoi le fluor ne peut être préparé en oxydant l’ion fluorure par aucun oxydant chimique en solution aqueuse, et pourquoi il doit être obtenu par électrolyse d’un fluorure fondu, et non d’une solution aqueuse.
Solution
Solution de Exercice 28.11.
/ (2.89 V) est situé au-dessus de tous les autres couples : aucun oxydant ne peut arracher l’électron de l’ion fluorure. Lors d’une électrolyse en solution aqueuse, c’est l’eau, oxydée à un potentiel bien plus bas (/, 1.23 V), qui réagirait ; un fluorure fondu ne contient pas d’eau.
Exercice 28.12 ★★★
Le diiode n’est que peu soluble dans l’eau, mais se dissout dans une solution d’iodure de potassium sous forme d’ion triiodure . À l’aide des enthalpies libres de formation de (), de () et de (), calculer la constante de .
Solution
Solution de Exercice 28.12.
, , .
28.6 Problème : une tonne de soufre
Problème 28.1
Problème du week-end — la combustion du soufre, l’oxydation catalytique du dioxyde de soufre, l’absorption et l’oléum, la seconde acidité de l’acide sulfurique, et la masse d’acide fabriquée à partir d’une tonne de soufre
Une usine d’acide sulfurique brûle du soufre récupéré à partir du gaz naturel. Masses molaires () : S 32.1, 32.0, 64.1, 80.1, 98.1, 18.0 ; l’air contient de en volume ; ; .
Partie I — La combustion du soufre.
- Donner le nombre d’oxydation de S dans S, , et .
- Écrire la combustion du soufre.
- Dessiner le schéma de Lewis de et prévoir sa géométrie.
- Calculer la quantité de matière de soufre dans une tonne.
- Calculer le volume d’air (, ) nécessaire à la seule combustion.
- Pourquoi refroidit-on le gaz issu du brûleur avant le convertisseur ?
Partie II — L’oxydation catalytique.
- Écrire l’oxydation de en .
- Sa constante à vaut environ . Pourquoi faut-il néanmoins un catalyseur ?
- Quel est le rôle de l’oxyde de vanadium(V), dans le langage du Chapitre 9 ?
- Dessiner la géométrie de .
- Pourquoi utilise-t-on un excès d’air ?
- Quelle fraction de est perdue si le taux de conversion vaut ?
Partie III — L’absorption.
- Écrire l’absorption de dans l’acide sulfurique.
- Pourquoi n’est-il pas absorbé directement dans l’eau ?
- Écrire la dilution de l’oléum.
- Écrire l’équation globale du procédé.
- Calculer la masse d’eau consommée par tonne de soufre.
- Pourquoi faut-il verser l’acide dans l’eau et jamais l’inverse ?
Partie IV — L’acide.
- Calculer le pH d’une solution d’acide sulfurique à en tenant compte de la seconde acidité.
- Calculer la masse d’acide sulfurique pour un rendement global de .
- Le monde a produit environ de soufre en 2025. Quelle masse d’acide sulfurique en tirerait-on si tout était converti ?
- Donner la masse d’acide sulfurique que l’on peut obtenir à partir d’une tonne de soufre (conversion complète).
Solution
Solution de Problème 28.1.
1. 0, IV, VI, VI. 2. . 3. S porteur de deux domaines liants et d’un doublet non liant : molécule coudée, environ . 4. . 5. de : , air : . 6. La combustion est très exothermique ; le catalyseur fonctionne dans un domaine de température limité, et l’oxydation de , exothermique elle aussi, est moins complète à chaud. 7. . 8. Une grande constante d’équilibre ne dit rien de la vitesse : à température ambiante, la réaction n’avance pas. 9. Il offre un chemin d’énergie d’activation plus faible et est régénéré : c’est un catalyseur hétérogène. 10. Trigonale plane. 11. Davantage de dioxygène maintient le quotient plus bas : la conversion de va plus loin. 12. . 13. . 14. Il forme un brouillard de fines gouttelettes d’acide qui traverse l’absorbeur. 15. . 16. . 17. Une molécule d’eau par atome de soufre : . 18. La dilution dégage beaucoup de chaleur ; de l’eau versée sur l’acide bout aussitôt et projette de l’acide. 19. : , , . 20. . 21. . 22. d’acide sulfurique par tonne de soufre.