Chimie universitaire — 1re année · Bachelor Year 1
11Précipitation et solubilité
Une goutte de nitrate d’argent tombe dans de l’eau du robinet et un nuage blanc apparaît : du chlorure d’argent, formé à partir des quelques milligrammes d’ions chlorure que contient chaque litre. L’eau qui s’infiltre dans le calcaire emporte du carbonate de calcium et le redépose, à raison d’une fraction de millimètre par an, sous forme de stalactites. Un calcul rénal est lui aussi un précipité. Chacun de ces phénomènes est un équilibre entre un solide et ses ions en solution, et une seule constante, le produit de solubilité, dit si le solide se forme, quelle quantité s’en dissout et comment sa solubilité varie lorsqu’on ajoute un autre ion ou qu’on change le pH. Grâce à elle, le chimiste peut séparer des ions les uns des autres en les précipitant tour à tour — c’est le principe du traitement des eaux de mine qui clôt ce chapitre.
Rappel
Le volume scolaire (années 6 et 12) a mesuré la solubilité en grammes par litre et identifié des ions par les précipités qu’ils donnent. La constante d’équilibre, le quotient de réactionQ et les activités (1 pour un solide pur ou pour le solvant, c/c∘ pour un soluté) ont été mis en place au Chapitre 7 : une réaction progresse dans le sens direct tant que Q<K. La méthode de la réaction prépondérante et l’échelle des pKa viennent du Chapitre 10 ; on n’écrit pas c∘=1mol/L dans les quotients.
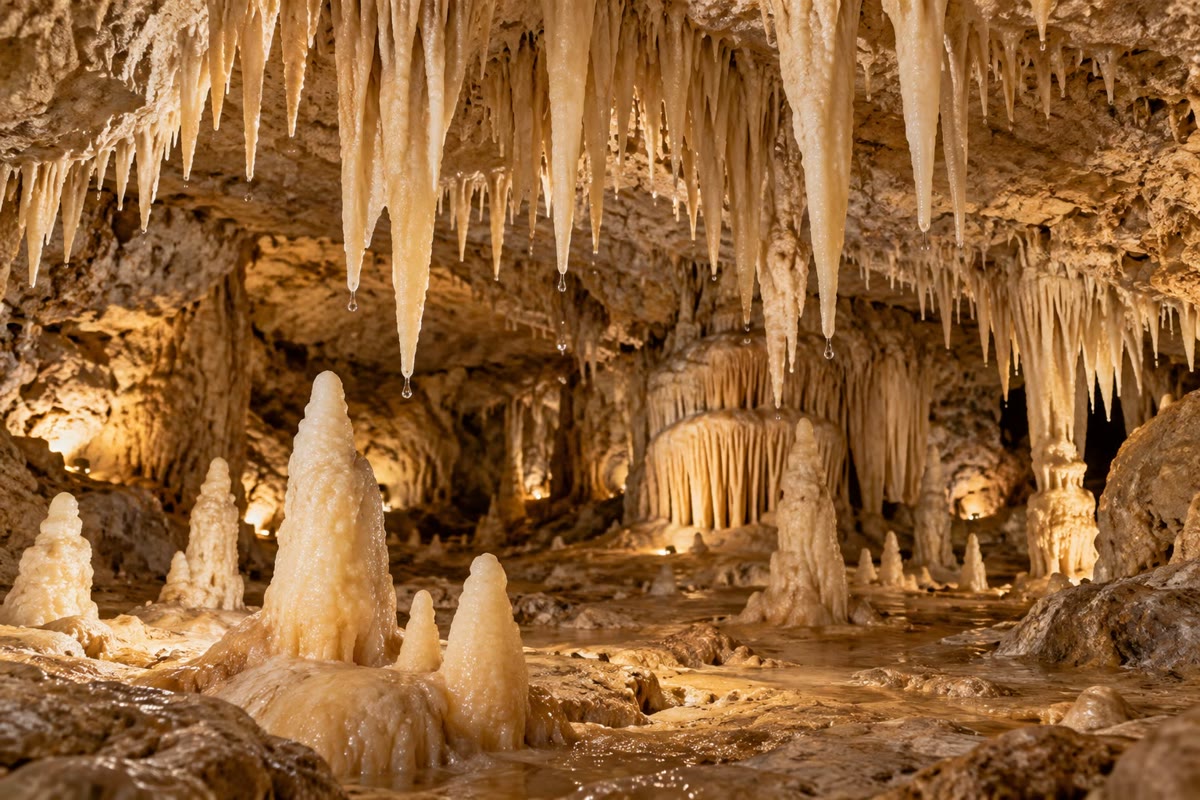
Stalactites et stalagmites dans une grotte calcaire. L’eau riche en dioxyde de carbone dissout le carbonate de calcium du sol situé au-dessus ; dans la grotte, elle perd une partie de son dioxyde de carbone et le carbonate précipite de nouveau (Exercice 11.10).
11.1 Le produit de solubilité
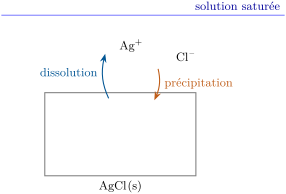
Un cristal de chlorure d’argent plongé dans l’eau cède des ions à la solution, et la solution en rend au cristal. Lorsque les deux vitesses sont égales, la solution est saturée : sa composition ne varie plus, bien que des ions continuent de passer dans les deux sens (figure ci-dessous).
Définition 11.1(Produit de solubilité)
Le produit de solubilitéKs d’un solide ionique MaXb est la constante d’équilibre de sa dissolution en ses ions,
l’activité du solide valant 1. Comme toute constante d’équilibre, il ne dépend que de la température.
Pour le chlorure d’argent, AgCl(s)AgX++ClX− et Ks=[AgX+][ClX−]=10−9.75 ; pour le fluorure de calcium, CaFX2(s)CaX2++2FX− et Ks=[CaX2+][FX−]2=10−9.84 ; pour l’hydroxyde de fer(III), Ks=[FeX3+][OHX−]3=10−38.55. Le tableau ci-dessous donne les valeurs utilisées dans ce volume. Elles sont calculées, comme les pKa du Chapitre 10, à partir des enthalpies libres standard de formation tabulées : pKs=ΔrG∘/(RTln10), relation établie dans le volume de deuxième année.
Un cristal de chlorure d’argent dans sa solution saturée. Des ions quittent la surface (dissolution) et d’autres sont captés (précipitation) à la même vitesse, de sorte que [AgX+][ClX−] reste égal à Ks. Les ions argent sont dessinés plus petits que les ions chlorure, comme ils le sont réellement.
solide
pKs
solide
pKs
AgCl
9.75
Ca(OH)X2
5.33
AgBr
12.27
Mg(OH)X2
11.25
AgI
16.07
Fe(OH)X2
16.31
AgX2CrOX4
11.95
Zn(OH)X2
16.38
BaSOX4
9.97
Fe(OH)X3
38.55
CaCOX3 (calcite)
8.30
Al(OH)X3 (gibbsite)
34.75
CaFX2
9.84
Produits de solubilité à 25∘C, calculés à partir des enthalpies libres standard de formation des solides et des ions en solution aqueuse. Constantes de formation utilisées dans ce chapitre (Section 11.5) : logβ4=14.45 pour Zn(OH)X4X2−, 33.52 pour Al(OH)X4X−, et logβ1=11.82 pour FeOHX2+.
Proposition 11.2(Condition de précipitation)
Soit une solution contenant les ions d’un solide MaXb, de quotient de réactionQs=[Mm+]a[Xx−]b pour la dissolution.
Si Qs<Ks, le solide ne peut pas être présent à l’équilibre : la solution n’est pas saturée et tout solide ajouté se dissout, entièrement s’il n’y en a pas trop.
Si Qs>Ks, le solide précipite jusqu’à ce que Qs=Ks.
Le solide et la solution ne coexistent à l’équilibre que si Qs=Ks.
Démonstration. D’après le Chapitre 7, la dissolution progresse tant que Qs<Ks et régresse (précipitation) tant que Qs>Ks. Pendant que la dissolution progresse, Qs augmente. Si le solide est épuisé avant que Qs atteigne Ks, l’évolution s’arrête sans solide restant : une réaction faisant intervenir une phase condensée pure peut s’arrêter avant l’équilibre parce que la quantité de cette phase ne peut pas devenir négative. Si Qs>Ks, la précipitation diminue les deux concentrations ioniques et Qs décroît jusqu’à égaler Ks, ce qui est toujours possible, puisque les ions sont présents. ∎
Ce dernier point distingue un solide d’une espèce dissoute. Une espèce acido-basique est présente à tout pH, si peu que ce soit ; un solide est présent ou absent. C’est pourquoi son diagramme sera un diagramme d’existence, et non de prédominance (Section 11.4).
Exemple 11.3(Mélanger deux solutions)
On mélange 10.0mL de nitrate d’argent à 2.0×10⁻⁴mol/L et 10.0mL de chlorure de sodium à 2.0×10⁻⁴mol/L. Juste après le mélange, avant toute réaction, [AgX+]=[ClX−]=1.0×10⁻⁴mol/L et Qs=10−8.0>Ks=10−9.75 : le chlorure d’argent précipite. Avec les deux solutions à 2.0×10⁻⁶mol/L, Qs=10−12.0<Ks et le mélange reste limpide. Le nitrate d’argent est un test sensible des ions chlorure, mais pas infiniment sensible.
Au laboratoire— Le test des chlorures
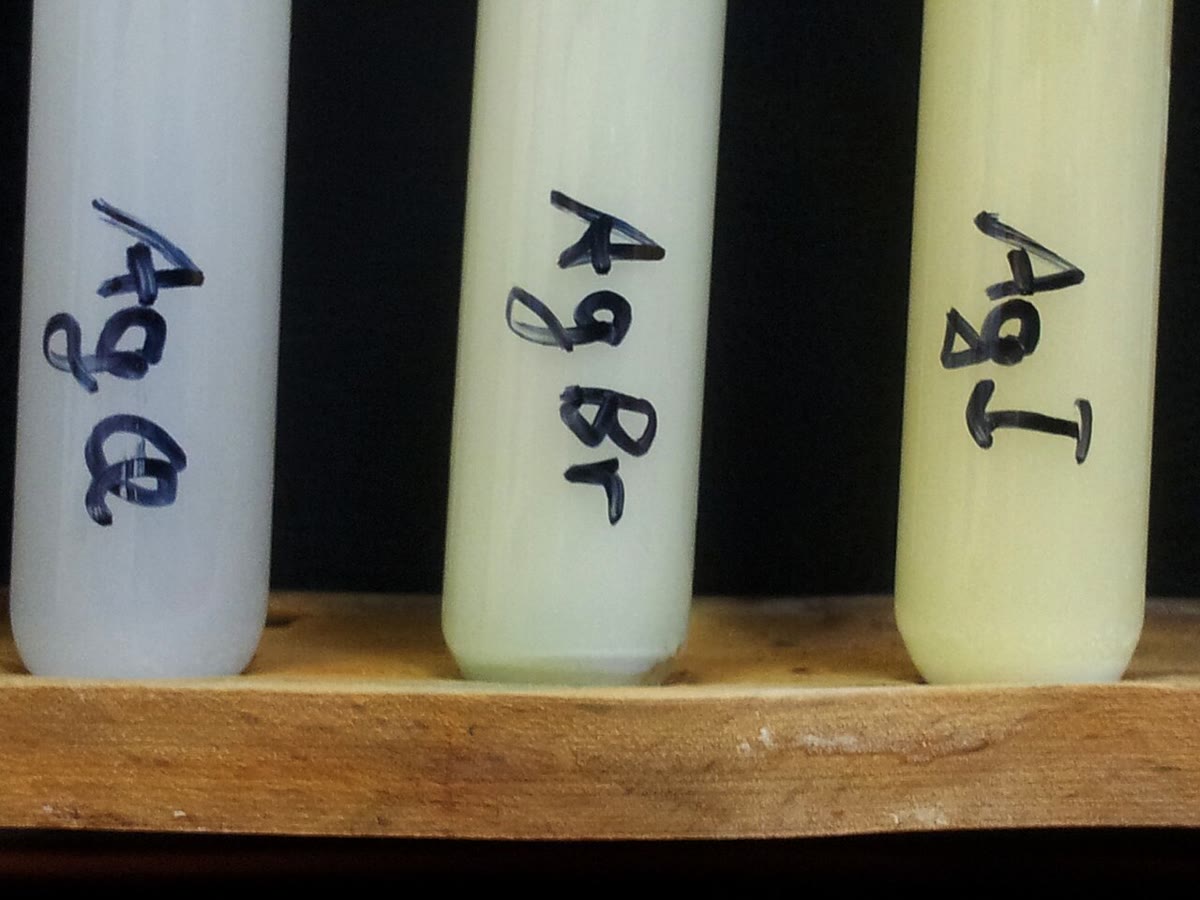
En travaux pratiques, on ajoute quelques gouttes de solution de nitrate d’argent à l’échantillon, préalablement acidifié par de l’acide nitrique dilué. L’acide transforme les ions carbonate et hydroxyde en dioxyde de carbone et en eau, qui sinon précipiteraient eux aussi avec les ions argent. Un précipité blanc qui noircit à la lumière est du chlorure d’argent ; les bromures donnent un précipité crème et les iodures un précipité jaune (photographie ci-dessous). Le nitrate d’argent tache la peau en noir : on porte des gants et des lunettes.
Précipités de chlorure d’argent (blanc), de bromure d’argent (crème) et d’iodure d’argent (jaune pâle). Photographie Rrausch1974, CC BY-SA 3.0, Wikimedia Commons.
11.2 Solubilité
Définition 11.4(Solubilité)
La solubilités d’un solide dans une solution donnée est la quantité de solide qui se dissout dans un litre de cette solution jusqu’à saturation (en mol/L) ; multipliée par la masse molaire, c’est la solubilité massique, en g/L. Elle dépend de la température et de la composition de la solution.
Proposition 11.5(Solubilité et produit de solubilité)
Dans l’eau pure, si les ions ne participent à aucune autre réaction,
Démonstration. Lorsque s mol de solide se dissolvent par litre, [Mm+]=as et [Xx−]=bs, donc à saturation Ks=(as)a(bs)b=aabbsa+b. Pour MX, a=b=1 ; pour MXX2, 1122=4, et de même pour MX2X. ∎
Exemple 11.6(Chlorure d’argent et chromate d’argent)
Chlorure d’argent : s=10−9.75/2=1.3×10−5mol/L, soit 1.9mg/L avec M=143.4g/mol. Chromate d’argent AgX2CrOX4 (pKs=11.95) : s=(10−11.95/4)1/3=6.6×10−5mol/L. Le chromate a le plus petit Ks et pourtant il est cinq fois plus soluble. On ne peut comparer directement les produits de solubilité qu’entre solides de même type de formule.
Remarque 11.7
Ces formules supposent que les ions sont libres. Dans l’eau pure, l’ion chromate est une base faible et l’ion argent n’est complexé par rien, si bien que le résultat pour le chromate d’argent est à peu près exact ; pour un carbonate, un sulfure ou un hydroxyde, les propriétés basiques de l’anion comptent et il faut la section suivante. À force ionique élevée, les activités s’écartent aussi des concentrations, correction laissée au volume de deuxième année.
11.3 Effet d’ion commun et effet du pH
Définition 11.8(Effet d’ion commun)
L’effet d’ion commun est la diminution de la solubilité d’un solide dans une solution qui contient déjà l’un de ses ions.
Proposition 11.9(Solubilité en présence d’un ion commun)
Soit MX se dissolvant dans une solution où l’on a déjà [X−]=c, avec c≫Ks. Alors s≈Ks/c, bien plus faible que dans l’eau pure. Pour MXX2 dans une solution contenant MX2+ à la concentration c, s≈21Ks/c.
Démonstration. À saturation, [M+]=s et [X−]=c+s, donc s(c+s)=Ks. Si s≪c, s=Ks/c ; l’hypothèse est vérifiée puisque Ks/c≪c lorsque c2≫Ks. Pour MXX2, [XX−]=2s et [M2+]=c+s≈c, donc c(2s)2=Ks. ∎
Chlorure d’argent dans une solution de chlorure de sodium à 0.10mol/L : s=10−9.75/0.10=1.8×10−9mol/L, sept mille fois moins que dans l’eau. C’est pourquoi l’on lave un précipité avec une solution diluée d’un ion commun plutôt qu’avec de l’eau pure : il s’y dissout moins.
Lorsque l’anion du solide est une base, un acide l’extrait de l’équilibre de dissolution et la solubilité augmente. Pour le carbonate de calcium en milieu acide,
réaction favorisée : le vinaigre ou l’acide chlorhydrique dissolvent le calcaire, et le dioxyde de carbone formé par la réaction ultérieure de HCOX3X− produit l’effervescence bien connue.
Proposition 11.10(Solubilité d’un hydroxyde en fonction du pH)
Dans une solution tamponnée à un pH donné, la concentration de MXn+ en équilibre avec l’hydroxyde M(OH)Xn vérifie
log[Mn+]=−pKs+n(pKe−pH),
droite de pente −n en fonction du pH. Si l’ion ne forme aucun complexe, c’est la solubilité de l’hydroxyde.
Démonstration.Ks=[Mn+][OHX−]n et [OHX−]=Ke/[HX3OX+], donc log[Mn+]=logKs−nlog[OHX−]=−pKs−n(pH−pKe). ∎
Chaque unité de pH divise par mille la solubilité de l’hydroxyde de fer(III) et par cent celle de l’hydroxyde de zinc. On précipite les hydroxydes, et on les redissout, en changeant le pH.
Exemple 11.11(Dissoudre le carbonate de calcium par le dioxyde de carbone)
Une eau qui contient du dioxyde de carbone dissous dissout la calcite :
la constante s’obtenant en additionnant la dissolution du carbonate, la première acidité du dioxyde de carbone et l’inverse de la seconde. Plus il y a de dioxyde de carbone, plus le carbonate de calcium se dissout. L’air du sol est en général bien plus riche en dioxyde de carbone que l’air d’une grotte ; l’eau qui a traversé le sol et atteint la voûte de la grotte perd du dioxyde de carbone, et la calcite se dépose (Exercice 11.10).
11.4 Domaines d’existence et précipitation sélective
Définition 11.12(Domaine d’existence)
Pour un solide et une concentration totale c donnée de l’un de ses ions, le domaine d’existence du solide est l’intervalle de la variable (pX, pM ou pH) sur lequel le solide est présent à l’équilibre. Sa frontière est la valeur pour laquelle apparaît le premier grain de solide, lorsque Qs=Ks avec l’ion encore à la concentration c.
Méthode 11.13(Tracer un diagramme d’existence)
Fixer la concentration totale c de l’ion qui n’est pas porté sur l’axe (par exemple [AgX+]tot=c sur un axe de pCl).
Écrire Ks au début de la précipitation, l’ion étant encore à la concentration c, et résoudre en la variable portée sur l’axe.
Le solide existe du côté où l’autre ion est concentré : petit pCl (beaucoup de chlorure), petit pAg, ou pH élevé pour un hydroxyde.
Ne pas tracer de domaine pour l’ion lui-même : il est présent partout, à la concentration c hors du domaine du solide et à une concentration inférieure à c à l’intérieur.
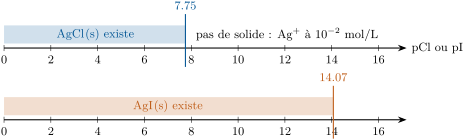
Pour le chlorure d’argent avec c=[AgX+]tot=10−2 : la précipitation commence quand [ClX−]=Ks/c=10−7.75, et le solide existe donc pour pCl<7.75. Pour l’iodure d’argent, la frontière est à pI=16.07−2=14.07, comme le montre la figure ci-dessous.
Domaines d’existence du chlorure d’argent (sur un axe de pCl, en haut) et de l’iodure d’argent (sur un axe de pI, en bas) pour une concentration totale en argent de 1.0×10⁻²mol/L. L’iodure précipite l’argent à des concentrations un million de fois plus faibles que le chlorure.
Méthode 11.14(Précipitation sélective)
Pour séparer deux ions qui précipitent avec le même réactif :
calculer, pour chaque ion à sa concentration, la concentration de réactif (ou le pH) à laquelle son solide commence à se former ; la plus faible précipite en premier ;
calculer la concentration du premier ion restant en solution lorsque le second commence à précipiter ;
la séparation est acceptable si cette concentration est une fraction assez petite de la concentration initiale — typiquement 0.1% —, et l’on arrête alors l’ajout de réactif entre les deux seuils.
Exemple 11.15(Iodure et chlorure)
Une solution contient des ions iodure et chlorure, tous deux à 1.0×10⁻²mol/L ; on y ajoute du nitrate d’argent goutte à goutte, sans dilution. L’iodure d’argent commence à se former pour [AgX+]=10−16.07+2=10−14.07, le chlorure d’argent pour 10−9.75+2=10−7.75 : l’iodure précipite en premier. Quand le chlorure d’argent apparaît, [IX−]=10−16.07/10−7.75=10−8.32=4.8×10−9mol/L, soit une fraction 5×10⁻⁷ de l’iodure : la séparation est complète.
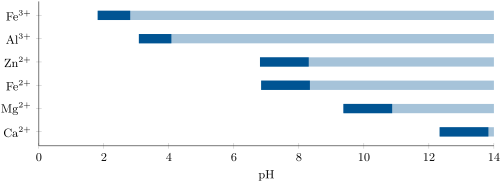
On sépare de même les hydroxydes, avec le pH pour variable. Le graphique ci-dessous indique, pour six ions à 0.010mol/L, le pH où l’hydroxyde apparaît et le pH où 99.9% de l’ion a précipité. Le fer(III) et l’aluminium sont éliminés en milieu acide, le zinc et le fer(II) vers la neutralité, le magnésium vers pH 10 et le calcium seulement en milieu très basique.
Précipitation des hydroxydes à partir de solutions à 0.010mol/L de chaque ion. La barre foncée va du premier grain d’hydroxyde au pH où 99.9% de l’ion a précipité (une unité de pH de large pour un ion trivalent, une et demie pour un ion divalent) ; la barre claire est le reste du domaine d’existence de l’hydroxyde. La redissolution amphotère des hydroxydes de zinc et d’aluminium à pH élevé (Section 11.5) n’est pas représentée.
11.5 Hydroxydes amphotères
On ajoute goutte à goutte de l’hydroxyde de sodium à une solution de sulfate de zinc : un précipité blanc d’hydroxyde de zinc se forme, puis, en excès d’hydroxyde, il se redissout. L’hydroxyde d’aluminium fait de même ; les hydroxydes de fer(III) et de magnésium, non.
Définition 11.16(Hydroxyde amphotère)
Un hydroxyde est un hydroxyde amphotère s’il se dissout à la fois en milieu acide, sous forme de cation, et dans un excès de base, sous forme d’anion complexe hydroxo :
L’anion complexe Zn(OH)X4X2− (ion tétrahydroxozincate) est caractérisé par sa constante de formation β4=[Zn(OH)X4X2−]/([ZnX2+][OHX−]4)=1014.45 ; les complexes et leurs constantes font l’objet du Chapitre 12.
Proposition 11.17(Solubilité d’un hydroxyde amphotère)
Si le zinc n’est en solution que sous les formes ZnX2+ et Zn(OH)X4X2−, la solubilité de l’hydroxyde de zinc vaut
En logs en fonction du pH, elle suit une droite de pente −2 à bas pH et une droite de pente +2 à pH élevé. Elle est minimale pour [OHX−]4=Ks/K=1/β4, c’est-à-dire à pH=pKe−41logβ4, où smin=2KsK.
Démonstration. À saturation, on a [ZnX2+]=Ks/[OHX−]2, tandis que la concentration de l’ion zincate vaut [Zn(OH)X4X2−]=β4[ZnX2+][OHX−]4=β4Ks[OHX−]2. Avec w=[OHX−]2, s(w)=Ks/w+Kw a pour dérivée −Ks/w2+K, nulle en w=Ks/K, où s=2KsK. À bas pH, le premier terme domine et logs=logKs−2log[OHX−] (pente −2 en pH) ; à pH élevé, c’est le second, logs=logK+2log[OHX−] (pente +2). ∎
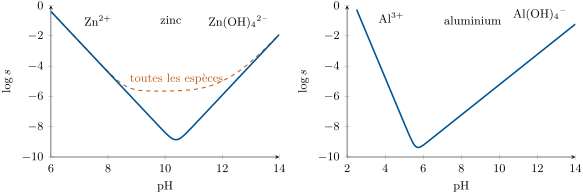
Avec les valeurs ci-dessus, le minimum se situe à pH=14.00−14.45/4=10.39 et smin=2×10−(16.38+1.93)/2=1.4×10−9mol/L (figure ci-dessous). Le minimum réel est bien plus élevé : le zinc forme aussi ZnOHX+, Zn(OH)X3X− et surtout une espèce dissoute non chargée, Zn(OH)X2(aq), dont la concentration en équilibre avec le solide ne dépend pas du pH. Le calcul complet, avec les mêmes tables, place le plancher vers 10−5.6 mol/L. Un modèle à deux espèces donne les pentes et l’ordre des seuils ; près du minimum, toutes les espèces comptent.
Solubilité de l’hydroxyde de zinc (à gauche) et de l’hydroxyde d’aluminium, la gibbsite (à droite), en fonction du pH, modèle à deux espèces (traits pleins) : pentes −2 et +2 pour le zinc, −3 et +1 pour l’aluminium. Pour le zinc, la courbe en tirets inclut toutes les espèces hydroxo, l’espèce non chargée Zn(OH)X2(aq) imposant un plancher.
Pour l’aluminium, l’hydroxyde est Al(OH)X3 et le complexe Al(OH)X4X−, donc Al(OH)X3(s)+OHX−Al(OH)X4X− avec K=β4Ks=1033.52−34.75=10−1.23 et les pentes −3 et +1. La différence entre l’aluminium et le fer(III) — l’un amphotère, l’autre non — sert dans l’industrie à les séparer : la soude chaude dissout l’aluminium de la bauxite et laisse les oxydes de fer (Exercice 11.12).
11.6 Exercices
Exercice 11.1★
Écrire l’équation de dissolution et l’expression de Ks pour BaSOX4, CaFX2, AgX2CrOX4 et Fe(OH)X3. Donner Ks en puissances de dix à partir du tableau de la Section 11.1, ainsi que le pKs d’un solide de Ks=2.0×10⁻¹³.
Calculer la solubilité du bromure d’argent dans l’eau pure en mol/L et en mg/L (M=187.8g/mol).
Solution
Solution de Exercice 11.2.
s=Ks=10−12.27/2=7.3×10−7mol/L, soit 7.3×10−7×187.8=1.4×10⁻⁴g/L=0.14mg/L.
Exercice 11.3★
On mélange 50mL de chlorure de baryum à 2.0×10⁻³mol/L et 50mL de sulfate de sodium à 2.0×10⁻⁴mol/L. Le sulfate de baryum précipite-t-il ? Même question avec le sulfate de sodium à 2.0×10⁻⁷mol/L.
Solution
Solution de Exercice 11.3.
Après le mélange (volume doublé), [BaX2+]=1.0×10⁻³mol/L et [SOX4X2−]=1.0×10⁻⁴mol/L : Qs=1.0×10⁻⁷>Ks=1.1×10⁻¹⁰, le sulfate de baryum précipite. Dans le second cas, [SOX4X2−]=1.0×10⁻⁷ et Qs=1.0×10⁻¹⁰<Ks : pas de précipité, mais de justesse.
Exercice 11.4★
Calculer la solubilité du sulfate de baryum dans l’eau pure, puis dans une solution de sulfate de sodium à 0.010mol/L. De quel facteur a-t-elle varié ?
Solution
Solution de Exercice 11.4.
Dans l’eau, s=10−9.97/2=1.0×10−5mol/L. Dans une solution de sulfate à 0.010mol/L (Proposition 11.9), s=10−9.97/0.010=1.1×10−8mol/L, environ mille fois moins (facteur 970).
Exercice 11.5★★
Calculer la solubilité du fluorure de calcium dans l’eau pure (mol/L et mg/L, M=78.1g/mol), puis dans une solution de chlorure de calcium à 0.10mol/L. Vérifier l’approximation faite.
Solution
Solution de Exercice 11.5.
Dans l’eau, s=(10−9.84/4)1/3=3.3×10−4mol/L, soit 26mg/L. Dans le chlorure de calcium à 0.10mol/L, [CaX2+]≈0.10 et [FX−]=2s, donc s=2110−9.84/0.10=1.9×10−5mol/L. L’approximation s≪0.10 est vérifiée à quatre ordres de grandeur près.
Exercice 11.6★★
Une solution contient des ions magnésium à 0.050mol/L. À quel pH l’hydroxyde de magnésium commence-t-il à précipiter ? À quel pH 99% du magnésium a-t-il précipité ? Tracer le domaine d’existence de Mg(OH)X2 sur un axe de pH.
Solution
Solution de Exercice 11.6.
Début de précipitation : pH=14.00−21(11.25+log0.050)=14.00−4.97=9.03. À 99%, [MgX2+]=5.0×10⁻⁴ et pH=14.00−21(11.25−3.30)=10.03. Sur un axe de pH, Mg(OH)X2 existe au-dessus de 9.03 ; en dessous, le magnésium est entièrement sous forme MgX2+, à 0.050mol/L.
Exercice 11.7★★
Une solution contient des ions bromure et chlorure, tous deux à 1.0×10⁻²mol/L. On ajoute du nitrate d’argent sans dilution. Quel précipité apparaît en premier ? Quelle fraction du premier ion reste en solution quand le second solide apparaît ? La séparation est-elle acceptable ?
Solution
Solution de Exercice 11.7.
Le bromure d’argent apparaît en premier, pour [AgX+]=10−12.27+2=10−10.27, le chlorure d’argent pour 10−7.75. Quand le chlorure d’argent apparaît, [BrX−]=10−12.27/10−7.75=10−4.52=3.0×10−5mol/L, soit 0.30% du bromure. Avec le critère usuel de 0.1%, la séparation n’est pas acceptable : les deux pKs ne diffèrent que de 2.5.
Exercice 11.8★★
Le titrage de Mohr des chlorures par les ions argent utilise les ions chromate comme indicateur : le chromate d’argent, rouge, ne doit apparaître qu’une fois presque tout le chlorure précipité. Le chlorure est à 0.050mol/L et le chromate à 5.0×10⁻³mol/L ; on néglige la dilution. Calculer [AgX+] quand le chromate d’argent commence à se former, et la fraction de chlorure encore en solution à cet instant.
Solution
Solution de Exercice 11.8.
Le chromate d’argent se forme quand [AgX+]2×5.0×10−3=10−11.95, [AgX+]=1.5×10⁻⁵mol/L. Alors [ClX−]=10−9.75/1.5×10−5=1.2×10−5mol/L, soit une fraction 2.4×10⁻⁴ (0.024%) du chlorure : la couleur rouge apparaît quand le chlorure est pratiquement tout précipité.
Exercice 11.9★★
On agite du carbonate de calcium avec une solution maintenue à pH 8.30 par un tampon, où l’hydrogénocarbonate est de loin l’espèce carbonatée majoritaire. Montrer que [CaX2+][HCOX3X−]=Ks10pKa2−pH, et calculer la solubilité, en admettant que tout le carbonate dissous reste sous la forme HCOX3X− (pKa2=10.33).
Solution
Solution de Exercice 11.9.
[COX3X2−]=[HCOX3X−]Ka2/[HX3OX+]=[HCOX3X−]10pH−pKa2, donc Ks=[CaX2+][HCOX3X−]10pH−pKa2, ce qui est la relation demandée. Avec [CaX2+]=[HCOX3X−]=s : s2=10−8.30+10.33−8.30=10−6.27, s=7.3×10⁻⁴mol/L (73mg/L de CaCOX3), contre 10−4.15=7.1×10⁻⁵mol/L si l’ion carbonate n’était pas une base.
Exercice 11.10★★★
Grottes calcaires. La solubilité du dioxyde de carbone suit COX2(g)COX2(aq) avec logKH=−1.47 (KH=[COX2(aq)]/p(COX2), pression en bar).
Combiner KH avec la constante de l’Exemple 11.11 pour obtenir la constante de CaCOX3(s)+COX2(g)+HX2OCaX2++2HCOX3X−.
Montrer que la solubilité de la calcite vaut s=(K′p/4)1/3 et la calculer pour une eau en équilibre avec l’air du sol, à p(COX2)=0.010bar, puis avec l’air extérieur, 4.26×10⁻⁴bar. Donner les deux en mg/L de CaCOX3 (M=100.1g/mol).
Expliquer la croissance d’une stalactite.
Solution
Solution de Exercice 11.10.
1. En ajoutant COX2(g)COX2(aq) : K′=KKH=10−4.34−1.47=10−5.81. 2. [CaX2+]=s et [HCOX3X−]=2s, donc 4s3=K′p. À 0.010bar : s=(10−5.81×0.010/4)1/3=1.6×10−3mol/L, 157mg/L. Sous l’air extérieur : s=5.5×10⁻⁴mol/L, 55mg/L. (Vérification : sous l’air du sol, [COX2(aq)]=10−3.47 et pH=6.37+log(3.14×10⁻³/3.39×10−4)=7.34 : l’hydrogénocarbonate prédomine bien.) 3. L’eau saturée en calcite sous la forte pression de dioxyde de carbone du sol atteint la voûte de la grotte, où cette pression est plus faible : elle perd du dioxyde de carbone, Q>K′, et la calcite précipite là où pend la goutte, anneau après anneau.
Exercice 11.11★★★
Une solution de zinc à 1.0×10⁻²mol/L est portée à des pH croissants, le zinc n’étant présent que sous les formes ZnX2+ et Zn(OH)X4X2−.
Entre quelles valeurs de pH l’hydroxyde de zinc est-il présent ?
Esquisser logs en fonction du pH et indiquer les pentes.
Solution
Solution de Exercice 11.11.
1. Début de précipitation à pH=14.00−21(16.38−2.00)=6.81. Redissolution complète quand [Zn(OH)X4X2−]=10−2=10−1.93[OHX−]2, [OHX−]=10−0.035, pH=13.97. L’hydroxyde existe entre pH 6.81 et 13.97. 2. pH=14.00−14.45/4=10.39, smin=2×10−(16.38+1.93)/2=1.4×10−9mol/L (dans ce modèle à deux espèces). 3. Droite de pente −2 de (6.81,−2) jusqu’au minimum vers (10.39,−8.9), puis de pente +2 jusqu’à (13.97,−2) ; la courbe réelle est arrondie par les autres espèces hydroxo (figure de la Section 11.5).
Exercice 11.12★★★
Une solution contient des ions aluminium et fer(III), chacun à 1.0×10⁻³mol/L. On ajoute de l’hydroxyde de sodium en excès.
Au-dessus de quel pH tout l’aluminium est-il dissous sous la forme Al(OH)X4X− ?
Quelle est alors la concentration de FeX3+ ? Conclure sur la séparation.
Expliquer pourquoi la séparation échouerait avec du magnésium à la place de l’aluminium.
Solution
Solution de Exercice 11.12.
1. Al(OH)X3(s)+OHX−Al(OH)X4X−, K=10−1.23 ; tout l’aluminium est dissous lorsque 10−3⩽K[OHX−], c’est-à-dire [OHX−]⩾10−1.77, pH⩾12.23. 2. [FeX3+]=10−38.55/10−3×1.77=10−33.2 : le fer reste entièrement sous forme de Fe(OH)X3 ; une filtration sépare le fer (solide) de l’aluminium (filtrat). 3. L’hydroxyde de magnésium n’est pas amphotère : en excès d’hydroxyde, il reste solide avec l’hydroxyde de fer(III), et rien n’est séparé.
11.7 Problème : dépolluer un effluent minier
Problème 11.1
Problème du week-end — seuils de précipitation de trois hydroxydes, le complexe hydroxo du fer(III), la récupération du zinc et sa redissolution amphotère, et la fenêtre de pH qui permet d’éliminer le fer(III) sans perdre le zinc(II)
L’eau qui s’écoule d’une ancienne mine métallique est acide (pH 2.0) et contient du fer(III) à 1.0×10⁻³mol/L, du zinc(II) à 5.0×10⁻³mol/L et du magnésium à 2.0×10⁻²mol/L. La station élève le pH par étapes pour éliminer le fer sous forme de boue, puis pour récupérer le zinc sous forme d’hydroxyde, en laissant dans l’eau le magnésium, inoffensif. Données à 25∘C : pKs de Fe(OH)X3 38.55, Zn(OH)X2 16.38, Mg(OH)X2 11.25 ; logβ4(Zn(OH)X4X2−)=14.45 ; logβ1(FeOHX2+)=11.82 ; pKe=14.00 ; masses molaires Fe(OH)X3106.8g/mol, Zn(OH)X299.4g/mol.
Partie I — Quel hydroxyde en premier ?
Écrire les équilibres de dissolution des trois hydroxydes et leurs Ks.
Expliquer pourquoi les trois pKs ne suffisent pas à dire quel hydroxyde précipite en premier.
Montrer que M(OH)Xn commence à précipiter, à partir d’une solution de MXn+ à la concentration c, à pH=pKe−n1(pKs+logc).
Calculer ce pH pour le fer(III).
Le calculer pour le zinc.
Le calculer pour le magnésium.
Donner l’ordre de précipitation quand le pH augmente. Quelque chose précipite-t-il dans l’effluent à sa sortie de la mine ?
Partie II — Éliminer le fer : première estimation.
La station veut retirer de l’eau 99.9% du fer. Quelle concentration de fer dissous cela autorise-t-il ?
En négligeant tout complexe, à quel pH ce seuil est-il atteint ?
Montrer que, dans le domaine d’existence de Fe(OH)X3, log[FeX3+] diminue de 3 par unité de pH.
Jusqu’à quel pH le zinc reste-t-il entièrement en solution ?
Donner la première estimation de la fenêtre de pH dans laquelle le fer est éliminé tandis que le zinc reste.
Partie III — Le complexe hydroxo du fer(III).
Écrire la formation de FeOHX2+ à partir de FeX3+ et de OHX−, et sa constante.
Au pH trouvé à la question 9, calculer [FeOHX2+]/[FeX3+]. La première estimation était-elle sûre ?
Exprimer le fer dissous total [FeX3+]+[FeOHX2+] en équilibre avec Fe(OH)X3 en fonction du pH.
Montrer que, là où FeOHX2+ prédomine, son logarithme diminue de 2 par unité de pH.
Déterminer le pH auquel le fer dissous total tombe à la valeur de la question 8.
Partie IV — Récupérer le zinc.
Une fois la boue de fer filtrée, on élève de nouveau le pH. À quel pH 99% du zinc a-t-il précipité ? L’hydroxyde de magnésium se forme-t-il à ce pH ?
Écrire la réaction de l’hydroxyde de zinc avec un excès d’ions hydroxyde et calculer sa constante.
Au-dessus de quel pH tout le zinc serait-il de nouveau en solution ? Qu’est-ce que cela signifie pour l’opérateur ?
Calculer la masse de boue d’hydroxyde de fer(III) éliminée par mètre cube d’effluent.
Calculer la masse d’hydroxyde de zinc récupérée par mètre cube au pH de la question 19.
Pourquoi faut-il éliminer le fer avant le zinc, et non les deux ensemble ?
Donner, à deux décimales, la fenêtre de pH dans laquelle le fer(III) est éliminé à 99.9% tandis que le zinc(II) reste entièrement en solution.
Solution
Solution de Problème 11.1.
1.Fe(OH)X3(s)FeX3++3OHX−, Ks=[FeX3+][OHX−]3; Zn(OH)X2(s)ZnX2++2OHX−, Ks=[ZnX2+][OHX−]2; Mg(OH)X2(s)MgX2++2OHX−, de même. 2. Les constantes n’ont pas la même forme (puissance 3 ou 2 de [OHX−]) et les trois ions sont à des concentrations différentes ; seuls les pH de début de précipitation peuvent être comparés. 3. Au début de la précipitation, c[OHX−]n=Ks, donc nlog[OHX−]=−pKs−logc et pH=pKe+log[OHX−]=pKe−n1(pKs+logc). 4.14.00−31(38.55−3.00)=2.15. 5.14.00−21(16.38−2.30)=6.96. 6.14.00−21(11.25−1.70)=9.22. 7. Le fer(III) (2.15), puis le zinc (6.96), puis le magnésium (9.22). À pH 2.0, Qs=10−3×10−36=10−39<10−38.55 pour le fer, et les autres sont encore plus loin de précipiter : rien n’est solide. 8.1.0×10−6mol/L. 9.14.00−31(38.55−6.00)=3.15. 10.log[FeX3+]=−38.55+3(14.00−pH)=3.45−3pH : pente −3. 11. Jusqu’au début de la précipitation de l’hydroxyde de zinc, pH 6.96. 12. De 3.15 à 6.96. 13.FeX3++OHX−FeOHX2+, β1=[FeOHX2+]/([FeX3+][OHX−])=1011.82. 14. Les deux sont égales lorsque [OHX−]=10−11.82, à pH 2.18 : FeX3+ prédomine en dessous, FeOHX2+ au-dessus. 15.1011.82+3.15−14.00=100.97=9.3 : à pH 3.15, le fer dissous vaut 10.3 fois le FeX3+ libre, soit 1.0×10⁻⁵mol/L : seuls 99.0% sont éliminés. La première estimation n’était pas sûre. 16.[Fe]dissous=103.45−3pH(1+10pH−2.18). 17.log[FeOHX2+]=11.82+log[FeX3+]+pH−14.00=1.27−2pH : pente −2. 18.1.27−2pH≈−6.00 donne 3.64 ; en tenant compte du terme FeX3+, 103.45−10.92(1+101.46)=1.0×10⁻⁶ à pH=3.64. 19.[ZnX2+]=5.0×10⁻⁵ : 14.00−21(16.38−4.30)=7.96. L’hydroxyde de magnésium ne commence à se former qu’à 9.22 : non. 20.Zn(OH)X2(s)+2OHX−Zn(OH)X4X2−, K=β4Ks=1014.45−16.38=10−1.93. 21.[OHX−]2=5.0×10⁻³/10−1.93, pH=13.81. L’opérateur ne doit pas ajouter trop de base : au-dessus de pH 9.2, le magnésium précipite avec le zinc, et bien au-delà, le zinc repasse en solution. 22.1.0×10−3×1000×0.999×106.8=107g par mètre cube. 23.5.0×10−3×1000×0.99×99.4=492g par mètre cube. 24. Si l’on dépasse d’un coup 6.96, les deux hydroxydes précipitent dans une même boue : le zinc est perdu dans le déchet ferreux, et le déchet est contaminé par le zinc. S’arrêter entre les deux seuils n’élimine que le fer. 25.De pH 3.64 à pH 6.96 : en dessous de 3.64, plus de 0.1% du fer est encore dissous, surtout sous forme de FeOHX2+ ; au-dessus de 6.96, l’hydroxyde de zinc se forme. Négliger FeOHX2+ aurait placé la borne inférieure à 3.15.