Chimie universitaire — 1re année · Bachelor Year 1
19La substitution nucléophile
Prenons un flacon de (S)-2-bromobutane, un énantiomère unique qui fait tourner la lumière polarisée. Chauffé avec de l’hydroxyde de sodium dans un solvant polaire aprotique, il donne du butan-2-ol qui est lui aussi un énantiomère unique — mais l’autre, (R) : la réaction a retourné la molécule comme un parapluie dans le vent. Laissé au contraire dans de l’eau tiède, le même bromure donne du butan-2-ol en partie racémique. Une même transformation globale, un groupe OH remplaçant un atome Br, suit deux chemins différents. Ce chapitre établit les deux mécanismes à partir de leurs lois de vitesse, explique leur stéréochimie et donne les règles qui permettent de choisir entre eux — c’est la première utilisation complète des outils des chapitres de cinétique et d’effets électroniques.
Rappel
Les lois de vitesse, les actes élémentaires, l’étape cinétiquement déterminante et l’approximation des états quasi stationnaires sont aux Chapitres 8 et 9 ; les configurations, les représentations de Cram et l’activité optique au Chapitre 16 ; les nucléophiles, les électrophiles, les groupes partants et les carbocations au Chapitre 18 ; les solvants protiques et aprotiques au Chapitre 4.
19.1 La substitution et ses partenaires
Définition 19.1 (Substitution nucléophile, substrat)
Une substitution nucléophile est le remplacement, sur un carbone saturé, d’un groupe partant Y par un nucléophile Nu : . Le composé R–Y est le substrat ; le carbone qui porte Y est électrophile parce que la liaison C–Y est polarisée vers Y.
Les halogénoalcanes sont les substrats typiques, avec , ou comme groupes partants. L’hydroxyde donne des alcools ; les alcoolates donnent des éthers ; le cyanure donne des nitriles (un carbone de plus) ; l’ammoniac et les amines donnent des amines ; l’iodure s’échange avec les autres halogénures. L’eau et les alcools, utilisés comme solvants, peuvent aussi jouer le rôle de nucléophiles : la substitution est alors une solvolyse.
19.2 Le mécanisme SN2
Lorsque le bromométhane réagit avec l’hydroxyde dans l’eau, doubler l’une ou l’autre concentration double la vitesse : , réaction d’ordre un par rapport à chaque réactif.
Définition 19.2 (Mécanisme SN2, inversion de Walden)
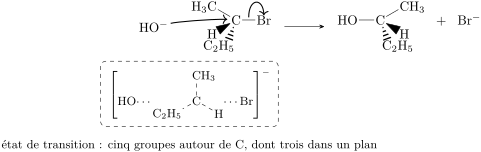
Le mécanisme SN2 (substitution nucléophile bimoléculaire) est un acte élémentaire unique dans lequel le nucléophile attaque le carbone du côté opposé au groupe partant pendant que celui-ci s’en va. Les trois autres substituants du carbone basculent, comme un parapluie qui se retourne : c’est l’inversion de Walden.
Proposition 19.3 (Loi de vitesse de la SN2)
Pour une réaction SN2, .
Démonstration. Le mécanisme est un acte élémentaire bimoléculaire unique ; d’après la loi d’action des masses appliquée aux actes élémentaires (Chapitre 9), sa vitesse est proportionnelle au produit des concentrations des deux partenaires. ∎
Proposition 19.4 (Stéréochimie de la SN2)
Une réaction SN2 sur un carbone stéréogène donne un seul stéréoisomère, dans lequel la disposition des trois groupes inchangés est inversée : une réaction de ce type est stéréospécifique.
Démonstration. Le nucléophile ne peut atteindre que le côté libre du carbone, opposé au groupe partant ; les trois autres groupes passent par un plan dans l’état de transition et finissent de l’autre côté. La nouvelle liaison pointe là où l’ancienne ne pointait pas : chaque molécule de substrat donne la disposition miroir de ses groupes. Le descripteur passe en général de (S) à (R) ou l’inverse, mais pas toujours, car il dépend des rangs du nucléophile et du groupe partant. ∎
Définition 19.5 (Réaction stéréospécifique)
Une réaction est une réaction stéréospécifique lorsque des substrats stéréoisomères donnent des produits stéréoisomères différents, chaque substrat donnant son propre produit.
19.3 Le mécanisme SN1
Le 2-bromo-2-méthylpropane réagit avec l’eau à une vitesse qui ne dépend pas de la concentration du nucléophile : . Une étape qui ne fait pas intervenir le nucléophile doit fixer la vitesse.
Définition 19.6 (Mécanisme SN1, racémisation, solvolyse)
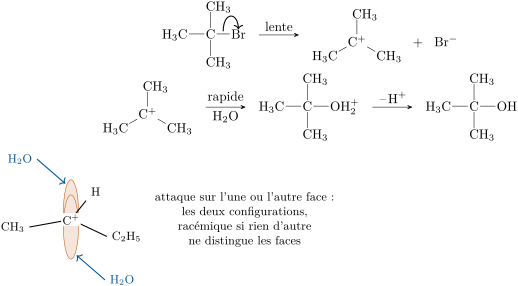
Le mécanisme SN1 (substitution nucléophile monomoléculaire) comporte deux étapes : l’hétérolyse lente de la liaison C–Y, qui donne un carbocation, puis l’addition rapide du nucléophile sur le carbocation. Une réaction qui transforme un énantiomère unique en un mélange des deux est une racémisation ; une substitution dans laquelle le solvant est le nucléophile est une solvolyse.
Proposition 19.7 (Loi de vitesse de la SN1)
Pour le mécanisme SN1, si le carbocation est capturé beaucoup plus vite qu’il ne revient au substrat, , indépendamment du nucléophile.
Démonstration. Étapes : (, ), (). Le carbocation est un intermédiaire réactif : d’après l’approximation des états quasi stationnaires (Chapitre 9), , donc . Lorsque , cette expression se réduit à : la première étape est cinétiquement déterminante. ∎
Proposition 19.8 (Stéréochimie de la SN1)
Une réaction SN1 sur un carbone stéréogène donne les deux configurations : la réaction n’est pas stéréospécifique, et conduit à une racémisation lorsque rien ne distingue les deux faces du carbocation.
Démonstration. Le carbocation est plan (Chapitre 18) : ses deux faces sont images l’une de l’autre. Si le groupe partant s’est suffisamment éloigné avant la capture, le nucléophile s’additionne sur l’une ou l’autre face à la même vitesse, ce qui donne les deux énantiomères en quantités égales. En pratique, l’ion partant masque encore une face pendant un moment, et l’on observe souvent un léger excès d’inversion. ∎
19.4 Ce qui détermine le mécanisme
Proposition 19.9 (Le substrat)
Les substrats méthyliques et primaires réagissent par SN2 ; les substrats tertiaires par SN1 ; les substrats secondaires par l’un ou l’autre, selon les autres facteurs. Les substrats allyliques et benzyliques réagissent rapidement par les deux.
Démonstration. La SN2 exige de la place derrière le carbone : chaque groupe alkyle qui remplace un hydrogène encombre l’état de transition, qui porte cinq groupes, et ralentit la réaction ; trois groupes la bloquent. La SN1 exige un carbocation stable : l’ordre de stabilité (Proposition 18.8) rend l’ionisation rapide pour les carbocations tertiaires, possible pour les secondaires, et trop lente pour les primaires et le méthyle. Les carbocations allyliques et benzyliques sont stabilisés par mésomérie, et le même système stabilise l’état de transition de la SN2. ∎
Proposition 19.10 (Le groupe partant)
Les deux mécanismes sont d’autant plus rapides que le groupe partant est meilleur, c’est-à-dire que la base qu’il devient est plus faible : ; et ne partent pas.
Démonstration. Dans les deux mécanismes, la liaison C–Y est rompue au cours de l’étape cinétiquement déterminante ou avant elle, et l’état de transition porte une partie de la charge négative sur Y. Un groupe qui porte bien une charge négative — la base conjuguée d’un acide fort — abaisse cet état de transition. , et sont des acides forts, un acide faible ( 3.2), l’eau et les alcools des acides très faibles : et sont des bases fortes et de mauvais groupes partants. ∎
Proposition 19.11 (Le solvant)
Les solvants polaires protiques (eau, alcools) favorisent la SN1 ; les solvants polaires aprotiques (propanone, diméthylsulfoxyde, diméthylformamide) favorisent la SN2 avec les nucléophiles anioniques.
Démonstration. La SN1 crée deux ions à partir d’un substrat neutre : un solvant polaire protique les stabilise tous deux, le cation par ses doublets non liants et l’anion par liaisons hydrogène, et abaisse la barrière d’ionisation. Dans la SN2, la charge d’un nucléophile anionique est étalée dans l’état de transition ; un solvant protique, qui lie fortement le petit anion par liaisons hydrogène, la ralentit, alors qu’un solvant aprotique laisse l’anion libre et réactif (Chapitre 4). ∎
Méthode 19.12 (Choisir le mécanisme)
- Substrat : méthylique ou primaire SN2 ; tertiaire SN1 ; secondaire poursuivre.
- Nucléophile : fort et anionique (, , , ) SN2 ; faible et neutre (eau, alcool) SN1.
- Solvant : aprotique SN2 ; protique SN1.
- Prévoir la stéréochimie (inversion ou racémisation) et vérifier qu’une base forte ne provoque pas plutôt une élimination (Chapitre 20).
| SN2 | SN1 | |
|---|---|---|
| étapes | une | deux, via un carbocation |
| loi de vitesse | ||
| substrat | méthyle primaire secondaire | tertiaire secondaire |
| nucléophile | fort, anionique | faible, neutre (souvent le solvant) |
| solvant | polaire aprotique | polaire protique |
| stéréochimie | inversion (stéréospécifique) | racémisation (en général) |
19.5 Exercices
Exercice 19.1 ★
Écrire les produits : du bromoéthane avec l’hydroxyde de sodium ; de l’iodométhane avec l’éthanolate de sodium ; du 1-chloropropane avec le cyanure de potassium ; du bromométhane avec l’ammoniac (première étape). Identifier le substrat, le nucléophile et le groupe partant.
Solution
Solution de Exercice 19.1.
; ; ; . Substrats : les halogénoalcanes ; nucléophiles : , , , ; groupes partants : les ions halogénure.
Exercice 19.2 ★
Pour une réaction de vitesse , que devient la vitesse initiale si l’on triple ? Si l’on divise par deux les deux concentrations ? Mêmes questions si .
Solution
Solution de Exercice 19.2.
Ordre 2 : vitesse triplée ; les deux divisées par deux, vitesse divisée par 4. Ordre 1 par rapport à RY seulement : vitesse inchangée ; divisée par deux.
Exercice 19.3 ★
Prévoir le mécanisme (SN1 ou SN2) : 1-bromobutane avec l’iodure de sodium dans la propanone ; 2-bromo-2-méthylpropane dans l’eau ; bromométhane avec l’hydroxyde ; 2-bromobutane dans l’éthanol sans base ajoutée.
Solution
Solution de Exercice 19.3.
SN2 (primaire, bon nucléophile, aprotique) ; SN1 (tertiaire, eau) ; SN2 (méthyle, nucléophile fort) ; solvolyse SN1 (secondaire, nucléophile faible et neutre, solvant protique), éventuellement accompagnée d’un peu de SN2.
Exercice 19.4 ★
Dessiner en représentation de Cram le produit de la réaction SN2 du cyanure sur le (R)-2-bromobutane et donner son descripteur.
Solution
Solution de Exercice 19.4.
Le cyanure prend la place opposée au brome et les trois autres groupes basculent. Dans le produit, le groupe CN est de rang 1, comme l’était Br, les autres rangs étant inchangés : la disposition inversée porte le descripteur opposé, (S)-2-méthylbutanenitrile.
Exercice 19.5 ★★
Écrire le mécanisme SN1 complet de l’hydrolyse du 2-bromo-2-méthylpropane, avec les flèches courbes, y compris la perte du proton. Pourquoi la loi de vitesse est-elle d’ordre un alors que trois espèces interviennent ?
Solution
Solution de Exercice 19.5.
1. Hétérolyse : flèche de la liaison C–Br vers Br, qui donne et (lente). 2. Un doublet non liant de l’eau vers le carbone cationique : . 3. Un doublet non liant d’une autre molécule d’eau capte un proton du groupe , le doublet de O–H revenant sur l’oxygène. Seule la première étape, lente, fixe la vitesse ; l’eau, solvant, est en si grand excès que sa concentration ne varie pas.
Exercice 19.6 ★★
Expliquer pourquoi le 1-bromo-2,2-diméthylpropane, un bromure primaire, réagit très lentement par SN2 et ne réagit pas par SN1.
Solution
Solution de Exercice 19.6.
Le carbone qui porte Br est primaire, mais il est voisin d’un groupe tert-butyle qui occupe l’espace situé derrière la liaison C–Br : l’état de transition de la SN2 est très encombré. La SN1 exigerait un carbocation primaire, trop instable.
Exercice 19.7 ★★
Le (S)-2-iodooctane perd son activité optique lorsqu’on le conserve dans la propanone avec de l’iodure de sodium, bien qu’aucun composé nouveau ne se forme. Expliquer, et dire pourquoi la vitesse de perte de l’activité optique est le double de la vitesse de substitution.
Solution
Solution de Exercice 19.7.
L’iodure remplace l’iodure par SN2, chaque fois avec inversion : (S) devient (R) jusqu’à ce que les deux soient présents en quantités égales, un mélange racémique. Chaque substitution transforme une molécule (S) en une molécule (R) : la rotation diminue de l’équivalent de deux molécules, si bien qu’elle décroît deux fois plus vite que le substrat n’est substitué.
Exercice 19.8 ★★
Classer par vitesse de SN2 avec l’iodure : 2-bromo-2-méthylpropane, bromométhane, 2-bromopropane, 1-bromopropane. Classer les mêmes composés par vitesse de solvolyse SN1.
Solution
Solution de Exercice 19.8.
SN2 : bromométhane 1-bromopropane 2-bromopropane 2-bromo-2-méthylpropane (encombrement). SN1 : l’ordre inverse (stabilité du carbocation), le bromométhane et le 1-bromopropane ne réagissant presque pas.
Exercice 19.9 ★★
Un bromure secondaire optiquement pur subit une solvolyse ; le produit fait tourner la lumière de de la valeur attendue pour une inversion pure. Donner les proportions des deux énantiomères du produit et interpréter.
Solution
Solution de Exercice 19.9.
et : d’inversion, de rétention. Essentiellement une racémisation SN1, avec un léger excès d’inversion : le bromure qui s’en va masque encore son côté quand l’eau arrive.
Exercice 19.10 ★★★
Établir la loi de vitesse générale de la SN1 par l’approximation des états quasi stationnaires, et montrer qu’ajouter dès le départ l’ion partant ralentit la réaction (l’effet d’ion commun de la cinétique). À quelle condition cet effet est-il négligeable ?
Solution
Solution de Exercice 19.10.
(Proposition 19.7). Ajouter augmente le dénominateur : davantage de carbocations reviennent au substrat au lieu d’être capturés, et la vitesse diminue. Effet négligeable lorsque , comme lorsque le nucléophile est le solvant.
Exercice 19.11 ★★★
Deux temps de demi-réaction pour la réaction du bromométhane avec l’hydroxyde : avec , montrer que et donner . Avec , montrer que la décroissance est exponentielle et donner . Données de l’exercice : , .
Solution
Solution de Exercice 19.11.
Concentrations égales : , , (environ six jours). Avec un excès d’hydroxyde d’un facteur cinquante, est constante : avec , , environ deux heures.
Exercice 19.12 ★★★
Expliquer pourquoi un alcool, , ne réagit pas avec le bromure de sodium, mais réagit avec l’acide bromhydrique concentré pour donner . Écrire le mécanisme pour un alcool tertiaire et pour un alcool primaire.
Solution
Solution de Exercice 19.12.
Le bromure devrait expulser , base forte et mauvais groupe partant : pas de réaction. Dans HBr concentré, le groupe OH est protoné en , dont le groupe partant est l’eau. Alcool tertiaire : l’eau part, ce qui donne le carbocation, capturé par (SN1). Alcool primaire : attaque le carbone de par l’arrière pendant que l’eau s’en va (SN2).
19.6 Problème : la solvolyse du chlorure de tert-butyle
Problème 19.1
Problème du week-end — ordre et constante de vitesse à partir de mesures de conductivité, temps de demi-réaction, mécanisme et stéréochimie, et énergie d’activation de la solvolyse
On dissout du 2-chloro-2-méthylpropane (chlorure de tert-butyle), à faible concentration, dans un mélange eau–propanone. Sa solvolyse produit des ions, et l’on enregistre la conductivité de la solution, proportionnelle à la quantité d’ions formés. Au bout d’un temps très long, elle atteint aux deux températures. Mesures () :
| (min) | 0 | 5 | 10 | 15 | 20 | 30 | 45 | 60 |
|---|---|---|---|---|---|---|---|---|
| , | 0 | 0.172 | 0.329 | 0.473 | 0.605 | 0.835 | 1.110 | 1.321 |
| , | 0 | 0.507 | 0.885 | 1.168 | 1.379 | 1.654 | 1.856 | 1.940 |
Partie I — L’ordre.
- Pourquoi la conductivité est-elle proportionnelle à la quantité de substrat qui a réagi ?
- Exprimer en fonction de et de .
- Écrire la loi intégrée d’une réaction d’ordre 1 et la grandeur à tracer en fonction de pour la tester.
- Calculer à pour chaque instant.
- Le tracé est-il une droite ? Conclure sur l’ordre.
- L’eau est en large excès. Qu’est-ce que cela masque dans l’ordre ?
Partie II — Constante de vitesse et temps de demi-réaction.
- Déterminer la constante de vitesse à , en .
- Calculer le temps de demi-réaction.
- À quel instant du substrat est-il consommé ?
- Déterminer la constante de vitesse à .
- De quel facteur la vitesse a-t-elle augmenté pour dix degrés ?
- Vérifier une valeur de la série à à l’aide de la loi.
Partie III — Le mécanisme.
- Quel mécanisme le substrat et le solvant suggèrent-ils ?
- L’écrire avec des flèches courbes.
- Montrer qu’il est en accord avec l’ordre trouvé.
- L’ajout d’hydroxyde de sodium à change à peine la vitesse de disparition du chlorure. Pourquoi ?
- La même expérience menée avec le chlorure tertiaire chiral 3-chloro-3-méthylhexane, optiquement pur, donne un alcool d’activité optique presque nulle. Expliquer.
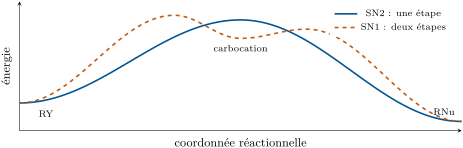
- Tracer le profil énergétique de la réaction et y repérer l’étape cinétiquement déterminante.
- Pourquoi le 1-chlorobutane réagirait-il à peine dans les mêmes conditions ?
Partie IV — L’énergie d’activation.
- Écrire la loi d’Arrhenius.
- Exprimer à partir des deux constantes de vitesse.
- Calculer ().
- Que mesure cette énergie, dans le mécanisme ?
- Prévoir la constante de vitesse à .
- Donner l’énergie d’activation de la solvolyse, à deux chiffres significatifs.
Solution
Solution de Problème 19.1.
1. Chaque molécule qui réagit donne un et un ; la conductivité est la somme des contributions ioniques, proportionnelle à la quantité d’ions. 2. . 3. : tracer en fonction de . 4. 0.693, 0.603, 0.513, 0.423, 0.333, 0.153, , . 5. Oui, de pente par minute partout : ordre 1. 6. Un éventuel ordre par rapport à l’eau : sa concentration est constante (dégénérescence de l’ordre). 7. . 8. , soit . 9. , soit . 10. : 0.693 à , 0.109 à , et ainsi de suite : pente par minute, . 11. . 12. À : , pour 1.654 mesuré. 13. SN1 : substrat tertiaire, solvant protique, nucléophile neutre. 14. Comme dans l’Exercice 19.5, avec Cl. 15. L’ionisation lente ne fait intervenir que le substrat : . 16. L’hydroxyde ne pourrait intervenir que dans l’étape rapide de capture, après l’ionisation cinétiquement déterminante ; la vitesse n’en dépend pas. 17. Le carbocation est plan et achiral ; l’eau s’additionne également sur les deux faces : alcool racémique. 18. Une première barrière élevée (ionisation) vers le carbocation, situé dans un puits peu profond, puis une barrière basse vers la capture : la première étape est cinétiquement déterminante. 19. Il formerait un carbocation primaire (trop instable), et l’eau est un nucléophile trop faible pour une SN2 rapide. 20. . 21. . 22. . 23. La hauteur de la barrière de l’ionisation, étape cinétiquement déterminante. 24. . 25. .