Chimie universitaire — 1re année · Bachelor Year 1
9Mécanismes réactionnels : actes élémentaires et approximations
Le monoxyde d’azote, formé dans les moteurs automobiles et par la foudre, se combine au dioxygène de l’air : . Mesurée au laboratoire, la vitesse de cette réaction est proportionnelle à — et elle est plus lente quand on chauffe le gaz. Un choc unique entre trois molécules pourrait expliquer le premier fait, jamais le second : tout choc devient plus énergétique avec la température. L’explication est que la réaction n’est pas un événement unique mais une suite d’événements plus simples, son mécanisme. Ce chapitre définit ces actes élémentaires, le profil énergétique le long duquel ils se déroulent et les approximations qui transforment un mécanisme en loi de vitesse ; il se termine par la catalyse, l’art d’ouvrir un chemin plus facile.
Rappel
Le livre 1 (année 12) a décrit un mécanisme réactionnel comme une suite d’étapes dessinées avec des flèches courbes, au cours desquelles des intermédiaires se forment et se consomment, et un catalyseur comme une espèce qui accélère une réaction sans être consommée. Les lois de vitesse, les ordres et la loi d’Arrhenius ont été définis au Chapitre 8.
9.1 Actes élémentaires
Définition 9.1 (Acte élémentaire, molécularité, mécanisme)
Un acte élémentaire est une réaction qui se produit en un seul événement moléculaire, tel qu’il est écrit, sans aucun intermédiaire. Sa molécularité est le nombre de particules qui réagissent dans cet événement : 1 (monomoléculaire, une décomposition ou un réarrangement), 2 (bimoléculaire, un choc), rarement 3. Un mécanisme réactionnel est l’ensemble des actes élémentaires dont la somme est la réaction globale. Une espèce formée dans un acte et consommée dans un acte ultérieur, absente de l’équation globale, est un intermédiaire réactionnel.
Proposition 9.2 (Loi de vitesse d’un acte élémentaire)
Un acte élémentaire admet un ordre, et ses ordres partiels sont égaux à ses coefficients stœchiométriques : a pour vitesse ; a pour vitesse ; a pour vitesse . La réciproque est fausse : une réaction dont les ordres sont égaux aux coefficients n’est pas nécessairement élémentaire.
Raisonnement. Un acte bimoléculaire se produit quand un rencontre un ; le nombre de telles rencontres par unité de volume et de temps est proportionnel au nombre de par unité de volume et au nombre de , donc à . Un acte monomoléculaire arrive à chaque molécule avec une probabilité fixe par unité de temps, d’où une vitesse proportionnelle à . ∎
Remarque 9.3 (Pourquoi la molécularité dépasse rarement deux)
La rencontre simultanée de trois particules, chacune avec l’énergie et l’orientation convenables, est un événement rare ; une réaction d’ordre global 3 résulte presque toujours de deux actes bimoléculaires successifs, comme dans le problème du week-end.
9.2 Profils énergétiques
Définition 9.4 (Coordonnée réactionnelle, profil énergétique, état de transition)
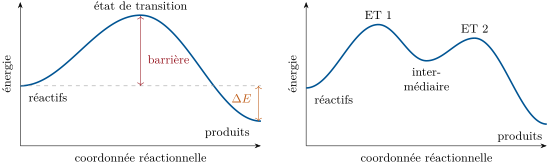
Au cours d’un acte élémentaire, les atomes passent de la disposition des réactifs à celle des produits ; une variable qui mesure cette progression (une longueur de liaison qui augmente, une autre qui diminue) est la coordonnée réactionnelle. La courbe de l’énergie potentielle du système le long de cette coordonnée est le profil énergétique. Son maximum est l’état de transition, une disposition des atomes où des liaisons sont à moitié formées et à moitié rompues, qui ne dure pas plus longtemps qu’une vibration moléculaire et ne peut pas être isolée. La hauteur de ce maximum au-dessus des réactifs est la barrière énergétique de l’acte.
Proposition 9.5 (Barrières et loi d’Arrhenius)
L’énergie d’activation d’un acte élémentaire est voisine de sa barrière : seuls les chocs qui apportent au moins cette énergie atteignent l’état de transition. Pour les sens direct et inverse d’un acte, , l’énergie de réaction de l’acte.
Raisonnement. L’acte inverse franchit la même barrière par l’autre versant : sa hauteur mesurée à partir des produits dépasse celle du sens direct de . ∎
Proposition 9.6 (Le postulat de Hammond)
L’état de transition d’un acte élémentaire ressemble, par sa structure et son énergie, à l’espèce dont il est le plus proche en énergie : aux produits pour un acte fortement endothermique, aux réactifs pour un acte fortement exothermique. Par conséquent, pour un acte qui forme un intermédiaire de haute énergie, tout ce qui stabilise l’intermédiaire abaisse aussi la barrière qui y mène.
Démonstration. Admis à ce niveau. ∎
9.3 Étape cinétiquement déterminante et pré-équilibre
Définition 9.7 (Étape cinétiquement déterminante)
Dans une suite d’actes, l’étape cinétiquement déterminante est un acte beaucoup plus lent que tous les autres ; la vitesse globale est égale à sa vitesse, les actes plus rapides s’y ajustant comme les voitures d’une route suivent le rythme de son point le plus lent.
Définition 9.8 (Approximation du pré-équilibre rapide)
Dans l’approximation du pré-équilibre rapide, on suppose qu’un acte rapide et renversable qui précède l’étape cinétiquement déterminante reste à l’équilibre tout du long : les concentrations de ses espèces vérifient sa constante d’équilibre .
Proposition 9.9 (Loi de vitesse issue d’un pré-équilibre)
Pour le mécanisme
la vitesse vaut , d’ordre global 3, avec la constante apparente .
Démonstration. La vitesse est celle de l’acte lent, . Le premier acte reste à l’équilibre : , donc . La substitution donne le résultat. ∎
9.4 L’approximation des états quasi stationnaires
Théorème 9.10 (Réactions successives d’ordre 1)
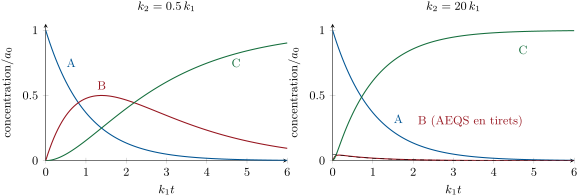
Pour , les deux actes étant d’ordre 1, avec et à et :
L’intermédiaire passe par un maximum à .
Démonstration. donne . Ensuite, , équation linéaire du premier ordre : en multipliant par , , dont l’intégrale à partir de 0, où , est . La conservation de la matière donne . La dérivée de s’annule quand , c’est-à-dire en . ∎
Définition 9.11 (Approximation des états quasi stationnaires)
Dans l’approximation des états quasi stationnaires (AEQS), la concentration d’un intermédiaire très réactif, consommé beaucoup plus vite qu’il n’est formé, est considérée comme constante et faible après une courte période d’induction : sa vitesse de formation est égale à sa vitesse de consommation, .
Proposition 9.12 (Quand l’état quasi stationnaire est valable)
Pour avec : au bout d’une durée de l’ordre de , (ce que donne ), reste faible, et le produit se forme à la vitesse : le premier acte est cinétiquement déterminant.
Démonstration. Pour et , est négligeable devant et , donc . Alors . ∎
Méthode 9.13 (Loi de vitesse d’un mécanisme)
Pour établir la loi de vitesse d’un mécanisme :
- écrire la vitesse de chaque acte élémentaire (Proposition 9.2) ;
- exprimer la vitesse globale comme la vitesse de formation d’un produit (divisée par son coefficient) ;
- éliminer chaque intermédiaire par l’approximation des états quasi stationnaires (, une équation algébrique) ou, si un équilibre rapide précède un acte lent, par sa constante ;
- simplifier dans les limites où un terme domine, et comparer à la loi expérimentale.
Exemple 9.14 (Une réaction catalysée par les acides)
Pour (rapide, de constante ) suivi de (lent, ), la vitesse vaut : ordre 1 par rapport au substrat et à l’acide, bien que l’acide ne soit pas consommé.
9.5 Catalyse et contrôle de la sélectivité
Définition 9.15 (Catalyseur, catalyse homogène et hétérogène)
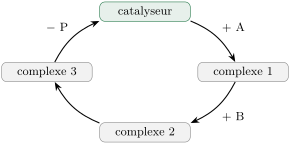
Un catalyseur est une espèce qui augmente la vitesse d’une réaction sans figurer dans son équation globale : consommé dans un acte du mécanisme, il est régénéré dans un acte ultérieur. En catalyse homogène, le catalyseur est dans la même phase que les réactifs (acides dissous, complexes métalliques, enzymes) ; en catalyse hétérogène, il forme une phase distincte, en général un solide à la surface duquel la réaction a lieu (platine, fer, zéolithes).
Proposition 9.16 (Ce que change un catalyseur)
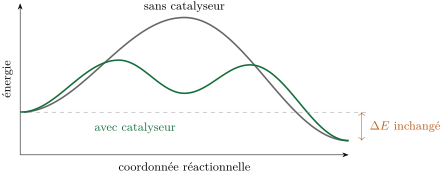
Un catalyseur offre un nouveau mécanisme de barrière plus basse. Il accélère les réactions directe et inverse dans le même rapport, et laisse donc inchangés la constante d’équilibre, l’état final et l’énergie de réaction.
Démonstration. Pour un acte élémentaire à l’équilibre, les vitesses directe et inverse sont égales : , donc . Pour un mécanisme quelconque à l’équilibre, chaque acte est à l’équilibre (sinon certaines espèces continueraient de varier), et est le produit des rapports des actes. Un chemin catalysé aboutit au même état final, de même constante : quel que soit le facteur par lequel il multiplie , il multiplie par le même facteur. ∎
Définition 9.17 (Contrôle cinétique et contrôle thermodynamique)
Lorsqu’un réactif peut donner deux produits par des chemins concurrents, la réaction est sous contrôle cinétique si les proportions des produits sont fixées par les vitesses de formation (le produit de plus basse barrière domine), et sous contrôle thermodynamique si les chemins sont renversables et que le système atteint l’équilibre (le produit le plus stable domine).
Exemple 9.18 (Choisir le produit)
Un réactif donne B en franchissant une barrière de () et C en franchissant une barrière de (). À et aux temps courts, à facteurs préexponentiels égaux, B se forme fois plus vite que C : le contrôle cinétique donne B. À haute température et aux temps longs, B repasse sa petite barrière inverse, C non, et le système finit sous forme de C : c’est le contrôle thermodynamique.
Histoire des sciences — La catalyse, 1835
En 1835, le chimiste suédois Jöns Jacob Berzelius réunit sous un même mot une douzaine d’observations déroutantes — l’amidon changé en sucre par les acides, le peroxyde d’hydrogène décomposé par les métaux, l’alcool oxydé sur le platine — et appela « catalytique » la force cachée à l’œuvre. Il fallut la cinétique de la fin du siècle, avec Wilhelm Ostwald, pour définir un catalyseur comme une espèce qui modifie la vitesse d’une réaction et non son équilibre.
9.6 Exercices
Exercice 9.1 ★
Donner la molécularité de chaque acte et dire lesquels peuvent être élémentaires : (a) ; (b) ; (c) ; (d) .
Solution
Solution de Exercice 9.1.
(a) Monomoléculaire : peut être élémentaire. (b) Bimoléculaire : peut être élémentaire. (c) Trois molécules et quatre liaisons reconstruites à la fois : pas élémentaire. (d) Trimoléculaire, emportant l’énergie libérée : un acte élémentaire rare mais réel.
Exercice 9.2 ★
Écrire la loi de vitesse des actes élémentaires , et . Pourquoi ne peut-on pas écrire la loi de vitesse d’une réaction globale à partir de son équation ?
Solution
Solution de Exercice 9.2.
; ; . Une équation globale est un bilan, non une description de la façon dont les molécules se rencontrent ; sa loi de vitesse doit être mesurée, ou déduite d’un mécanisme.
Exercice 9.3 ★
Sur le profil énergétique à deux actes dessiné dans ce chapitre (intermédiaire à 30, états de transition à 70 et 55, produits à , en au-dessus des réactifs), identifier l’intermédiaire, les états de transition et l’étape cinétiquement déterminante. Le premier acte est-il endothermique ou exothermique ?
Solution
Solution de Exercice 9.3.
L’intermédiaire est le creux à 30 ; les états de transition sont les maxima à 70 et 55. L’état de transition le plus haut est le premier : le premier acte est cinétiquement déterminant. Il est endothermique (de 0 à 30).
Exercice 9.4 ★
Un catalyseur multiplie par la constante de vitesse directe d’un acte élémentaire. Par combien multiplie-t-il la constante de vitesse inverse ? la constante d’équilibre ? la durée nécessaire pour atteindre l’équilibre ?
Solution
Solution de Exercice 9.4.
Par le même facteur (Proposition 9.16) ; la constante d’équilibre est inchangée ; l’équilibre est atteint environ fois plus tôt.
Exercice 9.5 ★★
Pour avec et , calculer et la plus grande concentration de , en unités de .
Solution
Solution de Exercice 9.5.
. Alors .
Exercice 9.6 ★★
Pour , tous les actes étant d’ordre 1, appliquer l’approximation des états quasi stationnaires à et montrer que . Discuter les cas et .
Solution
Solution de Exercice 9.6.
donne et . Si , : le premier acte est cinétiquement déterminant. Si , : un pré-équilibre suivi d’un acte lent.
Exercice 9.7 ★★
Les ions iodure catalysent la décomposition du peroxyde d’hydrogène : (lent), puis (rapide). Écrire l’équation globale, identifier le catalyseur et l’intermédiaire, et donner la loi de vitesse.
Solution
Solution de Exercice 9.7.
Somme : . Catalyseur : (consommé, puis régénéré) ; intermédiaire : . Le premier acte, lent, fixe la vitesse : .
Exercice 9.8 ★★
Un acte forme un carbocation à partir d’une molécule neutre, processus fortement endothermique. À l’aide du postulat de Hammond, expliquer pourquoi un substituant qui stabilise le carbocation accélère aussi l’acte.
Solution
Solution de Exercice 9.8.
L’acte est fortement endothermique : d’après le postulat de Hammond, son état de transition ressemble au carbocation. Un substituant qui abaisse l’énergie du carbocation abaisse presque autant celle de l’état de transition : la barrière diminue et l’acte est plus rapide.
Exercice 9.9 ★★
Dans l’Exemple 9.18, calculer le rapport des constantes de vitesse de formation de B et de C à et à . Commenter.
Solution
Solution de Exercice 9.9.
: à , à . Le chauffage réduit la préférence cinétique pour B et, en rendant renversable la formation de B, permet au système d’atteindre C, plus stable.
Exercice 9.10 ★★★
Un gaz se décompose après avoir été activé par un choc avec une molécule quelconque : (, ), puis (). À l’aide de l’approximation des états quasi stationnaires appliquée à , déterminer , et montrer que la réaction est d’ordre 1 à haute pression et d’ordre 2 à basse pression.
Solution
Solution de Exercice 9.10.
, donc . À haute pression (), : ordre 1. À basse pression, : ordre 2, l’activation par choc devient l’acte lent.
Exercice 9.11 ★★★
Démontrer la formule de du Théorème 9.10 et traiter le cas particulier , pour lequel .
Solution
Solution de Exercice 9.11.
La démonstration est celle du théorème. Pour : , donc et , maximale en .
Exercice 9.12 ★★★
La réaction globale a pour loi de vitesse expérimentale . Proposer un mécanisme comportant un pré-équilibre rapide qui l’explique.
Solution
Solution de Exercice 9.12.
(rapide, de constante ), puis (lent, ). La somme est la réaction globale ; et : le sous-produit, libéré dans le pré-équilibre, ralentit la réaction.
9.7 Problème : pourquoi le monoxyde d’azote s’oxyde plus vite à froid
Problème 9.1
Problème du week-end — l’oxydation d’ordre trois du monoxyde d’azote, un pré-équilibre passant par le dimère , le traitement par l’état quasi stationnaire, et une énergie d’activation apparente négative
Pour , des mesures de vitesse initiale à donnent (vitesses en ) :
| expérience | (mol/L) | (mol/L) | |
|---|---|---|---|
| 1 | |||
| 2 | |||
| 3 |
La constante de vitesse trouvée à est dix fois plus petite qu’à . Prendre . Le mécanisme proposé est
Partie I — La loi observée.
- Déterminer les ordres partiels par rapport à et à .
- Écrire la loi de vitesse et calculer à , avec son unité.
- La réaction pourrait-elle être un acte trimoléculaire unique ? Donner un argument.
- Calculer l’énergie d’activation apparente à partir des deux températures.
- Pourquoi une énergie d’activation négative est-elle impossible pour un acte élémentaire ?
- Écrire les vitesses de disparition de et de en fonction de .
Partie II — Le pré-équilibre.
- Vérifier que les deux actes ont pour somme la réaction globale. Nommer l’intermédiaire.
- Donner la molécularité de chaque acte.
- Écrire la vitesse de l’acte lent.
- Exprimer à l’aide de l’approximation du pré-équilibre rapide.
- En déduire la loi de vitesse et comparer à l’expérience.
- Exprimer la constante observée à l’aide de , et .
Partie III — L’état quasi stationnaire.
- Écrire pour le mécanisme complet.
- Appliquer l’approximation des états quasi stationnaires et exprimer .
- En déduire la loi de vitesse .
- Dans quelle limite se réduit-elle au résultat de la partie II ?
- Que deviendraient les ordres dans la limite opposée ?
- Quelle limite les mesures de la partie I confirment-elles ?
Partie IV — L’énergie d’activation apparente. Chaque acte suit la loi d’Arrhenius, avec les énergies d’activation , et .
- Écrire en fonction des logarithmes de , et .
- En déduire .
- Interpréter : pourquoi une combinaison d’actes élémentaires peut-elle avoir une énergie d’activation apparente négative ?
- Esquisser le profil énergétique : où se trouve le second état de transition par rapport aux réactifs ?
- De quel facteur la vitesse varierait-elle entre 300 et avec cette valeur ?
- Calculer l’énergie d’activation apparente à partir des valeurs relatives aux actes, et comparer à la partie I.
Solution
Solution de Problème 9.1.
1. Doubler multiplie par 4 : ordre 2 ; doubler la multiplie par 2 : ordre 1. 2. ; . 3. Un choc simultané de trois molécules est rare, et un acte unique ne pourrait pas devenir plus lent quand on chauffe (question 5). 4. . 5. Un acte élémentaire procède par des chocs qui franchissent une barrière ; la fraction de ceux qui y parviennent, avec , ne peut que croître avec la température. 6. , . 7. plus donne ; l’intermédiaire est . 8. Tous deux bimoléculaires (et l’inverse du premier monomoléculaire). 9. . 10. avec . 11. : la loi observée. 12. . 13. . 14. En l’annulant : . 15. donne la loi annoncée. 16. : le dimère se dissocie bien plus souvent qu’il ne rencontre le dioxygène, et le premier acte reste à l’équilibre. 17. Si , : ordre 2 par rapport à et 0 par rapport à . 18. L’ordre 1 mesuré par rapport à : la première limite. 19. . 20. En dérivant par rapport à et en utilisant : . 21. Le chauffage accélère un peu l’acte lent ( faible) mais déplace fortement le pré-équilibre vers ( grande) : moins de dimères, et la vitesse nette diminue. 22. Le dimère se trouve au-dessous des réactifs et le second état de transition au-dessus du dimère : au-dessous des réactifs. Le point le plus haut du chemin est le premier état de transition, à seulement . 23. : dix fois plus lente à . 24. , la valeur mesurée dans la partie I : le mécanisme explique à la fois la loi de vitesse et son étrange dépendance en température.
Termes définis dans ce chapitre
- Catalyseur, catalyse homogène et hétérogène
- Acte élémentaire, molécularité, mécanisme
- Contrôle cinétique et contrôle thermodynamique
- Approximation du pré-équilibre rapide
- Étape cinétiquement déterminante
- Coordonnée réactionnelle, profil énergétique, état de transition
- Approximation des états quasi stationnaires