Chimie universitaire — 1re année · Bachelor Year 1
7Décrire un système chimique : avancement, activités, Q et K
Une usine à hydrogène fait passer du gaz naturel et de la vapeur d’eau dans des tubes chauffés au rouge ; il n’en sort jamais du dihydrogène pur, mais un mélange de dihydrogène, de monoxyde de carbone, de dioxyde de carbone, de méthane n’ayant pas réagi et de vapeur d’eau, dont les ingénieurs doivent connaître les proportions avant de dimensionner l’unité suivante. Prévoir la composition qui sort d’un réacteur — l’état final d’un système chimique — est l’objet de ce chapitre. Il faut pour cela une description précise du système (ses variables et sa composition), un nombre unique qui mesure jusqu’où une réaction est allée (l’avancement), et la loi qui dit où la réaction s’arrête (la constante d’équilibre). Ces outils servent dans tous les chapitres suivants sur les solutions.
Rappel
Le livre 1 (année 10) a suivi une réaction à l’aide d’un tableau d’avancement et déterminé le réactif limitant ; le livre 1 (année 12) a introduit le quotient de réaction et la constante d’équilibre d’une réaction non totale. On utilise, comme acquise en physique, la loi des gaz parfaits , avec .
7.1 Décrire un système
Définition 7.1 (Système, phase)
Un système physico-chimique est la matière contenue dans une région de l’espace choisie, le reste constituant le milieu extérieur. C’est un système fermé s’il n’échange pas de matière avec l’extérieur (il peut échanger de l’énergie). Une phase est une partie du système dans laquelle les variables intensives varient de façon continue : un mélange gazeux forme une seule phase, deux liquides non miscibles forment deux phases, chaque solide est une phase à lui seul.
Définition 7.2 (Variables intensives et extensives)
Une variable d’état est extensive si elle est proportionnelle à la taille du système (masse, volume, quantité de matière) et intensive sinon (température, pression, concentration, masse volumique, fraction molaire). Le rapport de deux variables extensives est intensif.
Définition 7.3 (Variables de composition)
Pour un constituant d’une phase qui contient les quantités de tous ses constituants :
- sa fraction molaire est , et sa fraction massique ; toutes deux sont comprises entre 0 et 1 et ont pour somme 1 ;
- dans une solution de volume , sa concentration molaire est , en ;
- dans un mélange gazeux sous la pression totale , sa pression partielle est .
Proposition 7.4 (Pressions partielles des gaz parfaits)
Dans un mélange de gaz parfaits de volume à la température , la pression partielle d’un constituant est la pression qu’il exercerait s’il occupait seul tout le volume, , et la somme des pressions partielles est la pression totale : .
Démonstration. Pour le mélange, , donc , et donne . ∎
Exemple 7.5 (L’air)
L’air sec contient, en volume (c’est-à-dire en quantité de matière, pour des gaz parfaits), 78.08 % de diazote, 20.95 % de dioxygène et 0.93 % d’argon. Sous , la pression partielle du dioxygène vaut ; en montagne, là où la pression vaut , elle tombe à , bien que la composition soit la même.
7.2 Avancement d’une réaction
Définition 7.6 (Nombres stœchiométriques, avancement)
Une réaction s’écrit , où le nombre stœchiométrique de l’espèce est négatif pour un réactif et positif pour un produit : dans , , , . Dans un système fermé siège de cette seule réaction, les quantités évoluent selon
ce qui définit l’avancement de la réaction (en moles), nul au départ et le même pour toutes les espèces.
Définition 7.7 (Avancement maximal, réactif limitant)
L’avancement maximal est la plus grande valeur de pour laquelle aucune quantité n’est négative : . Le réactif dont la quantité s’annule en est le réactif limitant. Lorsque l’avancement peut aussi être négatif (réaction en sens inverse), .
Méthode 7.8 (Le tableau d’avancement)
Pour suivre une réaction dans un système fermé :
- écrire l’équation ajustée et, au-dessous, une colonne par espèce ;
- première ligne : les quantités initiales ;
- deuxième ligne : les quantités à l’avancement , ;
- pour des gaz, ajouter une colonne donnant la quantité totale ;
- calculer (et ) et identifier le réactif limitant ;
- dernière ligne : les quantités finales, à l’avancement final (déterminé par la condition d’équilibre, ou égal à si la réaction est totale).
Exemple 7.9 (Synthèse de l’ammoniac)
À partir de de et de de :
| total | ||||
|---|---|---|---|---|
| initial | 2.0 | 3.0 | 0 | 5.0 |
| avancement |
: le dihydrogène est limitant. Si la réaction était totale, l’état final contiendrait de et de .
Définition 7.10 (Taux d’avancement final, rendement)
Le taux d’avancement final d’une réaction est , compris entre 0 et 1. Dans une synthèse, le rendement en un produit est le rapport de la quantité obtenue à celle que donnerait le réactif limitant si la réaction était totale ; lorsque le produit n’est pas perdu lors de l’isolement, il est égal à .
7.3 Activités
Définition 7.11 (État standard, activité)
L’activité d’une espèce est un nombre sans dimension qui mesure, dans l’expression des lois d’équilibre, la quantité de cette espèce effectivement disponible ; elle est définie par rapport à un état standard, état de référence à la température considérée et sous la pression standard . Dans les approximations idéales utilisées dans ce livre :
- pour un gaz, (l’état standard est le gaz parfait pur sous ) ;
- pour un soluté en solution diluée, avec ;
- pour le solvant d’une solution diluée, et pour un solide pur ou un liquide pur seul dans sa phase, .
Remarque 7.12 (Idéal et réel)
Ces expressions valent pour les gaz parfaits et les solutions diluées. Dans les solutions concentrées, les ions s’attirent et se repoussent et l’activité s’écarte de ; les corrections, écrites à l’aide de coefficients d’activité, sont étudiées dans le volume de deuxième année avec le potentiel chimique. Pour les concentrations utilisées dans ce livre (inférieures à environ), les expressions idéales sont exactes à quelques pour cent près.
7.4 Le quotient de réaction et la constante d’équilibre
Définition 7.13 (Quotient de réaction)
Le quotient de réaction d’une réaction dans un état donné du système vaut
le produit des activités des produits divisé par celui des activités des réactifs, chacune élevée à la puissance de son coefficient stœchiométrique.
Exemple 7.14 (Trois quotients)
Pour : . Pour : , le solvant ayant une activité égale à 1. Pour : , les solides ayant une activité égale à 1.
Définition 7.15 (Constante d’équilibre standard)
La constante d’équilibre standard d’une réaction est la valeur prise par son quotient de réaction lorsque le système est à l’équilibre. Elle est sans dimension et ne dépend que de la réaction et de la température.
Théorème 7.16 (Loi d’action des masses)
À une température donnée, un système siège d’une réaction possible dans les deux sens évolue jusqu’à ce que ; à l’équilibre, quelle que soit la composition initiale,
Démonstration. Admis à ce niveau. ∎
Proposition 7.17 (Sens d’évolution)
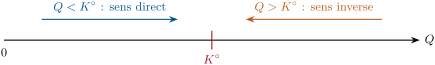
Un système dans lequel évolue dans le sens direct ( augmente) ; si , il évolue dans le sens inverse ; si , il est à l’équilibre.
Démonstration. Admis à ce niveau. ∎
Remarque 7.18 (D’où viennent ces lois)
Ces deux énoncés découlent du deuxième principe de la thermodynamique, par l’intermédiaire de l’enthalpie libre de réaction et des potentiels chimiques des espèces : ils sont établis dans le volume de deuxième année, qui donne aussi à partir des tables de données thermodynamiques et explique comment elle varie avec la température. Ici, on les utilise comme des lois.
Proposition 7.19 (Combinaison de constantes)
Si et sont les constantes des réactions (1) et (2) : la réaction inverse de (1) a pour constante ; la réaction a pour constante ; la somme a pour constante .
Démonstration. Le quotient de la réaction inverse vaut ; celui de vaut ; celui de la somme vaut . En écrivant ces identités à l’équilibre, où chaque quotient est égal à sa constante, on obtient le résultat. ∎
Proposition 7.20 (Un seul état d’équilibre)
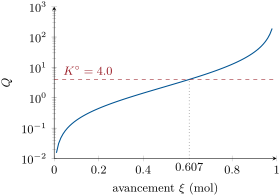
Pour une seule réaction dans un système fermé à température fixée (et, pour des gaz, à volume ou à pression fixés), le quotient est une fonction strictement croissante de sur , qui va de 0 à lorsque aucune espèce d’activité constante n’intervient. L’équation a alors exactement une solution dans cet intervalle.
Démonstration. Prenons une réaction en solution, . Sa dérivée logarithmique vaut
chaque terme étant positif là où toutes les quantités le sont. Quand , la quantité d’un réactif tend vers 0 dans un dénominateur et ; quand , la quantité d’un produit tend vers 0 et . Une fonction continue croissante de 0 à prend une fois la valeur . (Pour des gaz à pression constante, la quantité totale varie aussi ; le résultat reste vrai, comme on le vérifie dans chaque cas.) ∎
7.5 États finals
Définition 7.21 (État d’équilibre, réaction quantitative)
L’état final est un état d’équilibre lorsque toutes les espèces de la réaction sont présentes et que . La réaction est quantitative (ou totale) lorsque, à l’état final, le réactif limitant a pratiquement disparu, ; c’est le cas lorsque est très grande.
Méthode 7.22 (Déterminer l’état final)
Pour déterminer l’état final d’une réaction unique :
- dresser le tableau d’avancement et calculer (et ) ;
- calculer à l’état initial et le comparer à pour trouver le sens d’évolution ;
- exprimer à l’aide des activités et résoudre pour dans ;
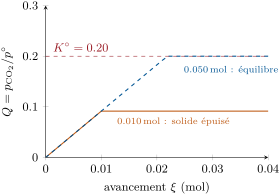
- si une espèce d’activité 1 (un solide) intervient, vérifier qu’elle est encore présente à cet avancement : si sa quantité devait devenir négative, elle disparaît d’abord et l’état final n’est pas un équilibre (, ).
Méthode 7.23 (L’hypothèse de réaction quantitative)
Lorsque est grande (typiquement supérieure à ), supposer la réaction totale : poser , calculer les quantités finales, puis déterminer la petite quantité de réactif limitant restante en écrivant avec les autres quantités inchangées. L’hypothèse est validée si est petite devant les autres quantités (inférieure à 1 % environ).
Exemple 7.24 (Une réaction quantitative)
Pour en solution avec et : en supposant la réaction totale, ; alors donne , soit 0.1 % de la quantité initiale : l’hypothèse est justifiée.
Méthode 7.25 (Deux réactions simultanées)
Lorsque deux réactions ont lieu dans le même système, donner à chacune son propre avancement, et ; chaque quantité vaut , et l’état final vérifie à la fois et (un système de deux équations). Si l’une des constantes est beaucoup plus grande que l’autre, traiter d’abord la réaction correspondante comme quantitative, puis la seconde sur le résultat.
Histoire des sciences — La loi d’action des masses, 1864
En 1864, le chimiste norvégien Cato Guldberg et son beau-frère, le pharmacien Peter Waage, publièrent en norvégien leur loi des « masses actives » : une réaction progresse jusqu’à ce que les forces des réactions directe et inverse s’équilibrent, chacune proportionnelle aux concentrations de ses réactifs. Leur travail passa inaperçu à l’étranger jusqu’à ce qu’ils le republient dans deux langues plus lues, en 1867 et en 1879 ; Jacobus van ’t Hoff, qui avait redécouvert la loi, reconnut leur priorité.
7.6 Exercices
Exercice 7.1 ★
Classer en intensives ou extensives : température, volume, quantité de matière, concentration molaire, masse volumique, pression, masse, fraction molaire.
Solution
Solution de Exercice 7.1.
Intensives : température, concentration molaire, masse volumique, pression, fraction molaire. Extensives : volume, quantité de matière, masse.
Exercice 7.2 ★
À l’aide de la composition de l’air sec donnée dans le chapitre, calculer les pressions partielles de , et sous une pression totale de .
Solution
Solution de Exercice 7.2.
, , .
Exercice 7.3 ★
Dresser le tableau d’avancement de à partir de de et de de . Déterminer , le réactif limitant et l’état final si la réaction est totale.
Solution
Solution de Exercice 7.3.
, , . : le dihydrogène est limitant. État final : 0, , .
Exercice 7.4 ★
Écrire le quotient de réaction de : (a) ; (b) ; (c) ; (d) .
Exercice 7.5 ★★
Les réactions (1) et (2) ont pour constantes et . Donner les constantes de , et .
Solution
Solution de Exercice 7.5.
est la somme : . : . : .
Exercice 7.6 ★★
Une réaction a pour constante . Dans quel sens le système évolue-t-il si, initialement, ? Si ? Si seuls les réactifs sont présents ?
Solution
Solution de Exercice 7.6.
: sens direct. : sens inverse. Réactifs seuls : , sens direct.
Exercice 7.7 ★★
Le gaz se dissocie, , avec à la température de l’expérience. À partir de de sous une pression totale maintenue égale à , dresser le tableau d’avancement avec la quantité totale, exprimer et déterminer l’avancement à l’équilibre.
Solution
Solution de Exercice 7.7.
, , total . Avec , . donne , .
Exercice 7.8 ★★
En solution, avec et les concentrations initiales . Déterminer les concentrations à l’équilibre et le taux d’avancement final.
Solution
Solution de Exercice 7.8.
Avec : , donc et (l’autre racine dépasse 0.10). , , .
Exercice 7.9 ★★
Pour à partir de quantités égales de et de , montrer que le taux d’avancement final vaut . Quelle valeur de donne ?
Solution
Solution de Exercice 7.9.
Avec de chacun : , donc et . exige , : environ , le seuil habituel d’une réaction quantitative.
Exercice 7.10 ★★★
On chauffe du carbonate de calcium à dans un récipient fermé de , initialement vide de gaz, pour lequel pour . Déterminer l’état final pour et pour de carbonate.
Solution
Solution de Exercice 7.10.
À l’équilibre, , c’est-à-dire . Avec de carbonate, cette valeur ne peut être atteinte : tout le carbonate se décompose, , , et l’état final ( de , de , pas de ) n’est pas un équilibre. Avec : équilibre, de et de , de restant.
Exercice 7.11 ★★★
Une substance s’isomérise en solution de deux façons, () et (). À partir de de seul, déterminer les quantités finales des trois isomères.
Solution
Solution de Exercice 7.11.
À l’équilibre, et (le volume se simplifie). Alors : , , .
Exercice 7.12 ★★★
Un acide et un alcool donnent un ester et de l’eau, , le tout dans une seule phase liquide, avec (prendre pour activités les fractions molaires ; la quantité totale ne varie pas). Calculer le rendement maximal en ester à partir de de chaque réactif, puis à partir de d’acide et de d’alcool.
7.7 Problème : la sortie d’une usine à hydrogène
Problème 7.1
Problème du week-end — variables de composition d’une alimentation, reformage à la vapeur supposé total, conversion du gaz à l’eau à l’équilibre, et teneur en dihydrogène du gaz qui quitte l’usine
Une usine à hydrogène est alimentée par de méthane et de vapeur d’eau (par unité de temps) sous . Dans le reformeur, la réaction est supposée totale. Dans le réacteur de conversion, atteint l’équilibre ; prendre à sa température. Masses molaires : , .
Partie I — L’alimentation.
- Calculer les fractions molaires du méthane et de la vapeur d’eau dans l’alimentation.
- Calculer leurs pressions partielles.
- Calculer leurs fractions massiques.
- Lesquelles des grandeurs utilisées jusqu’ici sont intensives ?
- Donner les activités du méthane et de la vapeur d’eau dans l’alimentation.
Partie II — Le reformage.
- Dresser le tableau d’avancement de la réaction de reformage.
- Calculer et nommer le réactif limitant.
- Donner les quantités qui sortent du reformeur.
- Calculer la quantité totale de gaz, et la comparer à celle de l’alimentation.
- Calculer les fractions molaires en sortie du reformeur.
- Pourquoi la vapeur d’eau est-elle introduite en excès ?
Partie III — Le réacteur de conversion.
- Dresser le tableau d’avancement de la réaction de conversion, à partir du gaz qui sort du reformeur.
- Montrer que , et qu’il ne dépend pas de la pression.
- Calculer à l’entrée et prévoir le sens d’évolution.
- Écrire l’équation qui donne l’avancement à l’équilibre et la résoudre, en gardant la racine qui a un sens.
- Donner les quantités qui sortent du réacteur de conversion.
- Calculer le taux d’avancement final de la réaction de conversion.
- Avec deux fois plus de vapeur d’eau dans l’alimentation (), le gaz entre dans le réacteur de conversion avec de vapeur d’eau : calculer le nouvel avancement à l’équilibre.
Partie IV — Ce qui sort de l’usine.
- Quelle valeur de faudrait-il pour convertir 99 % du monoxyde de carbone dans le premier cas ?
- Expliquer pourquoi un réacteur de conversion convertit davantage lorsqu’il fonctionne à une température où sa constante est plus grande, et pourquoi les usines placent deux réacteurs de conversion en série.
- La vapeur d’eau est condensée hors du gaz qui sort du réacteur de conversion. Calculer la fraction molaire du dihydrogène dans le gaz sec.
- Énumérer les impuretés qui restent et leurs quantités.
- Calculer la fraction molaire du dihydrogène dans le gaz qui sort du réacteur de conversion, vapeur d’eau comprise.
Solution
Solution de Problème 7.1.
1. ; . 2. et . 3. Masses 16.04 et : , . 4. Les fractions molaires, les fractions massiques, les pressions partielles (et la pression totale) ; les quantités de matière sont extensives. 5. : 7.5 pour le méthane, 22.5 pour la vapeur d’eau. 6. , , , , total . 7. ; le méthane est limitant. 8. 0, , , . 9. , contre dans l’alimentation : la réaction forme quatre molécules à partir de deux. 10. 0.333, 0.167, 0.500. 11. Pour que tout le méthane réagisse et pour laisser de la vapeur d’eau à la réaction de conversion, dont elle abaisse le quotient. 12. , , , , total 6.00 quel que soit l’avancement. 13. avec : les facteurs se simplifient entre numérateur et dénominateur (deux molécules de gaz de chaque côté), ce qui laisse l’expression donnée. 14. : , sens direct. 15. , c’est-à-dire : ; l’autre racine, 4.39, dépasse . 16. , , , . 17. . 18. , , : plus de vapeur, plus de conversion. 19. . 20. est croissante, donc une constante plus grande est atteinte pour un avancement plus grand. La constante de cette réaction est plus grande à basse température, là où la réaction est lente : un premier réacteur travaille chaud et vite, un second plus froid achève la conversion (l’influence de la température sur est traitée dans le volume de deuxième année). 21. . 22. de et de . 23. : six molécules sur dix qui sortent du réacteur de conversion sont du dihydrogène.