Chimie universitaire — 1re année · Bachelor Year 1
8Cinétique chimique : lois de vitesse
Le lait se conserve une semaine au réfrigérateur et une journée sur une table en été. La boîte d’un médicament porte la mention « à conserver à une température inférieure à » et une date de péremption fixée deux ou trois ans plus tard, que le fabricant n’a pas eu le temps d’observer directement. Les constantes d’équilibre disent où s’arrête une réaction ; elles ne disent rien du temps qu’il faut pour y parvenir. C’est le domaine de la cinétique chimique. Ce chapitre définit la vitesse d’une réaction, les lois de vitesse qui l’expriment en fonction des concentrations, les formes intégrées qui prévoient les concentrations à tout instant, les méthodes expérimentales qui déterminent une loi de vitesse, et la loi d’Arrhenius qui décrit l’effet de la température — l’outil grâce auquel on prévoit en quelques semaines d’expériences la durée de conservation d’un médicament.
Rappel
Le livre 1 (année 12) a introduit les vitesses d’apparition et de disparition d’une espèce, les facteurs cinétiques (concentration, température, catalyseur) et le temps de demi-réaction d’une réaction d’ordre 1. L’avancement d’une réaction a été défini à la Définition 7.6.
8.1 La vitesse d’une réaction
Définition 8.1 (Vitesse de réaction, vitesses de formation et de disparition)
Pour une réaction qui se déroule dans un réacteur fermé de volume constant, la vitesse de réaction vaut
en . La vitesse de formation d’un produit est ; la vitesse de disparition d’un réactif est .
Proposition 8.2 (Une seule vitesse pour toutes les espèces)
La vitesse de réaction ne dépend pas de l’espèce choisie pour la suivre : pour ,
Démonstration. avec constant, donc . ∎
Exemple 8.3 (Décomposition du pentaoxyde de diazote)
Pour : . Le dioxyde d’azote apparaît quatre fois plus vite que le dioxygène, et le pentaoxyde de diazote disparaît deux fois plus vite que le dioxygène n’apparaît.
8.2 Lois de vitesse et ordres
Définition 8.4 (Loi de vitesse, ordres, constante de vitesse)
Une loi de vitesse exprime la vitesse en fonction des concentrations. Une réaction admet un ordre lorsque sa loi de vitesse est de la forme
les exposants , , … sont les ordres partiels par rapport à A, B, …, leur somme est l’ordre global, et est la constante de vitesse, qui ne dépend que de la température. Les ordres se déterminent par l’expérience ; ils ne sont pas nécessairement égaux aux coefficients stœchiométriques, et ils peuvent être fractionnaires ou nuls.
Remarque 8.5 (Unités de )
Comme s’exprime en , s’exprime en pour l’ordre 0, en pour l’ordre 1, en pour l’ordre 2, et en général en pour l’ordre global . L’unité de indique l’ordre global.
Remarque 8.6 (Réactions sans ordre)
Toutes les réactions n’admettent pas d’ordre. La vitesse de certaines réactions est une fraction dont le dénominateur contient des concentrations, ou dépend de la concentration d’un produit. De telles lois de vitesse s’expliquent par le mécanisme de la réaction (Chapitre 9). Une réaction peut aussi n’admettre un ordre qu’au début : on parle d’ordre initial.
8.3 Lois de vitesse intégrées et temps de demi-réaction
Définition 8.7 (Temps de demi-réaction)
Le temps de demi-réaction d’un réactif est la durée au bout de laquelle la moitié de sa quantité initiale a été consommée.
Théorème 8.8 (Lois de vitesse intégrées)
Pour une réaction de vitesse , avec :
| ordre | loi intégrée | représentation linéaire | temps de demi-réaction |
|---|---|---|---|
| 0 | en fonction de | ||
| 1 | en fonction de | ||
| 2 | en fonction de |
Démonstration. Posons , de sorte que . Ordre 0 : , d’où (valable jusqu’à ). Ordre 1 : est une équation différentielle linéaire du premier ordre, de solution . Ordre 2 : ; en intégrant de 0 à , , donc . Temps de demi-réaction : poser dans chaque loi et résoudre en . ∎
Proposition 8.9 (Le test du temps de demi-réaction)
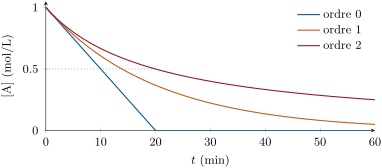
Le temps de demi-réaction est indépendant de la concentration initiale si et seulement si la réaction est d’ordre 1. Il est proportionnel à pour l’ordre 0 et à pour l’ordre 2. Une réaction d’ordre 1 perd la moitié de ce qui reste à chaque nouveau temps de demi-réaction : au bout de temps de demi-réaction, il reste une fraction .
Démonstration. Pour un ordre , la séparation des variables donne , qui dépend de sauf si ; pour , . Pour l’ordre 1, à tout instant , puisque . ∎
8.4 Déterminer une loi de vitesse
Méthode 8.10 (La méthode intégrale)
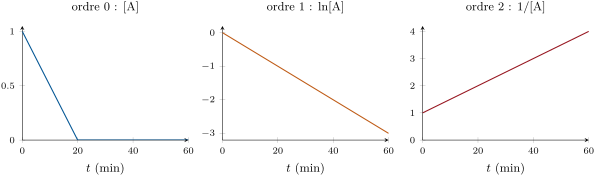
Pour tester un ordre à partir de mesures de : tracer , et en fonction de ; la représentation qui est une droite donne l’ordre, et sa pente donne (pente , ou respectivement).
Méthode 8.11 (La méthode des temps de demi-réaction)
Mesurer le temps de demi-réaction pour plusieurs concentrations initiales : constant, ordre 1 ; proportionnel à , ordre 0 ; proportionnel à , ordre 2. Dans une seule expérience, comparer les durées pour passer de à et de à : des durées égales signifient l’ordre 1.
Définition 8.12 (Vitesse initiale)
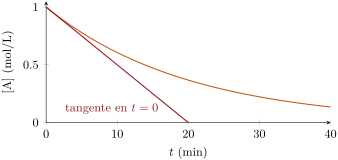
La vitesse initiale est la vitesse à , lue comme la pente de la tangente à l’origine de la courbe , divisée par le coefficient stœchiométrique. À cet instant, les concentrations sont les concentrations initiales, connues, et aucun produit n’interfère.
Méthode 8.13 (La méthode des vitesses initiales)
Pour : réaliser des expériences où l’on ne fait varier que ; alors , et la pente de en fonction de vaut . En pratique, doubler multiplie par . Faire de même pour B.
Définition 8.14 (Méthode d’isolement, ordre apparent)
Dans la méthode d’isolement, tous les réactifs sauf un sont introduits en large excès (dix fois ou plus). Leurs concentrations restent pratiquement constantes, et avec : la réaction se comporte comme si elle était d’ordre apparent , avec la constante de vitesse apparente . On parle aussi de dégénérescence de l’ordre.
Au laboratoire — Suivre une réaction au cours du temps
Une loi de vitesse se construit à partir de concentrations mesurées pendant que la réaction se déroule. Lorsqu’un réactif ou un produit est coloré, un spectrophotomètre enregistre l’absorbance, proportionnelle à sa concentration (Beer–Lambert, Chapitre 17) ; lorsque des ions apparaissent ou disparaissent, un conductimètre suit la conductivité ; lorsqu’un gaz se forme dans un récipient fermé, un manomètre suit la pression. Sinon, on prélève des échantillons à des instants connus, on arrête la réaction (trempe) par refroidissement ou dilution, et l’on titre chaque échantillon. La température du récipient est maintenue constante par un bain thermostaté, car en dépend fortement.
8.5 Température : la loi d’Arrhenius
Définition 8.15 (Énergie d’activation)
L’énergie d’activation d’une réaction de constante de vitesse est définie par
en . Lorsque est indépendante de , l’intégration donne , où la constante , de même unité que , est le facteur préexponentiel.
Théorème 8.16 (Loi d’Arrhenius)
Pour la plupart des réactions, sur un domaine de température modéré, la constante de vitesse suit la loi d’Arrhenius
avec et indépendants de : est une fonction affine de , de pente .
Démonstration. Admis à ce niveau. ∎
Remarque 8.17 (Le sens de )
La loi est empirique. Son interprétation — seuls les chocs entre molécules qui apportent au moins une énergie de l’ordre de mènent à la réaction, et la fraction de tels chocs varie comme — est esquissée avec les profils énergétiques du chapitre suivant et rendue quantitative par les théories de la vitesse des réactions dans le volume de troisième année.
Méthode 8.18 (Déterminer )
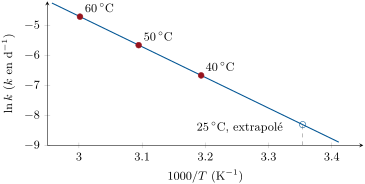
À partir de constantes de vitesse à plusieurs températures, tracer en fonction de (en kelvins) : la pente vaut , l’ordonnée à l’origine . Avec deux températures seulement,
Exemple 8.19 (Une règle empirique)
Pour , passer de 25 à multiplie par . La règle bien connue « dix degrés de plus, deux fois plus vite » vaut près de la température ambiante pour les réactions dont l’énergie d’activation avoisine ; pour une plus grande, le facteur est plus grand.
Histoire des sciences — Arrhenius, 1889
Le chimiste suédois Svante Arrhenius, qui étudiait en 1889 l’inversion du saccharose par les acides, proposa que seule une petite fraction des molécules, celles qui se trouvent dans un état « activé », réagissent, et que cette fraction croît avec la température comme . L’idée, d’abord contestée, devint le fondement de la cinétique chimique. Arrhenius reçut le prix Nobel de chimie en 1903, pour sa théorie de la dissociation électrolytique.
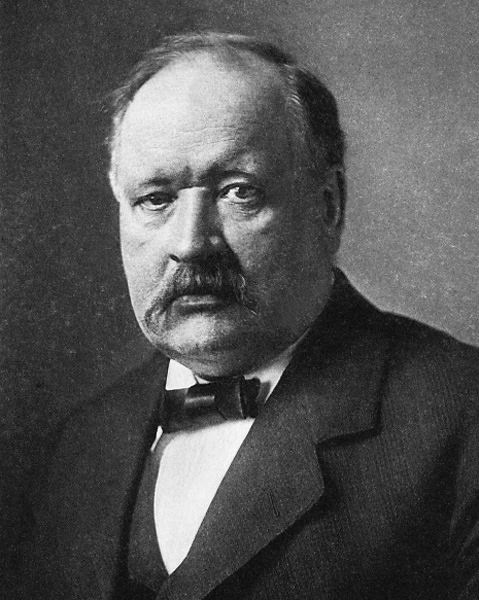
8.6 Exercices
Exercice 8.1 ★
Pour à volume constant, le dioxyde d’azote apparaît à . Donner la vitesse de réaction, la vitesse de formation du dioxygène et la vitesse de disparition de .
Solution
Solution de Exercice 8.1.
; le dioxygène se forme à la même vitesse, ; disparaît à .
Exercice 8.2 ★
Donner l’unité de la constante de vitesse pour les ordres globaux 0, 1, 2 et 3, les concentrations étant en et les temps en secondes.
Solution
Solution de Exercice 8.2.
Ordre 0 : ; ordre 1 : ; ordre 2 : ; ordre 3 : .
Exercice 8.3 ★
Une réaction d’ordre 1 a pour constante . Calculer son temps de demi-réaction et la fraction de restant au bout de .
Solution
Solution de Exercice 8.3.
. Au bout de , : il reste 16.5 %.
Exercice 8.4 ★
Quand la concentration initiale d’un réactif est divisée par deux, son temps de demi-réaction double. Quel est l’ordre ? Et si le temps de demi-réaction est divisé par deux ?
Solution
Solution de Exercice 8.4.
Un temps de demi-réaction proportionnel à signifie l’ordre 2. Si diviser par deux divise par deux le temps de demi-réaction, : ordre 0.
Exercice 8.5 ★★
On mesure la concentration d’un réactif () : à , 10, 20, 30 et , , 0.0741, 0.0549, 0.0407 et . Déterminer l’ordre et la constante de vitesse.
Solution
Solution de Exercice 8.5.
n’est pas affine en (pertes 0.0259, 0.0192, 0.0142, 0.0106). , , , , : il diminue de 0.300 toutes les , c’est une droite. Ordre 1, .
Exercice 8.6 ★★
Pour , pour ; quand est doublée ; quand est doublée. Déterminer les ordres partiels, la loi de vitesse et la constante de vitesse.
Solution
Solution de Exercice 8.6.
Doubler multiplie par : ordre 2 par rapport à . Doubler la multiplie par 2 : ordre 1 par rapport à . avec .
Exercice 8.7 ★★
La loi de vitesse de est . Avec et , disparaît selon une cinétique d’ordre 1, avec une constante apparente de . Expliquer et calculer .
Solution
Solution de Exercice 8.7.
est en excès d’un facteur cent : sa concentration reste égale à , et avec . D’où .
Exercice 8.8 ★★
Une constante de vitesse vaut à et à . Calculer l’énergie d’activation et la constante de vitesse à .
Solution
Solution de Exercice 8.8.
. À : , .
Exercice 8.9 ★★
La réaction a pour loi de vitesse avec . À partir de , calculer le temps de demi-réaction et la concentration au bout de .
Solution
Solution de Exercice 8.9.
Ici : , . À : , .
Exercice 8.10 ★★★
Pour une réaction d’ordre 1, montrer que la durée nécessaire pour consommer une fraction du réactif vaut . Comparer les durées pour 50 %, 75 %, 90 % et 99.9 %, en temps de demi-réaction.
Solution
Solution de Exercice 8.10.
donne , et, en temps de demi-réaction, : 1 pour 50 %, 2 pour 75 %, 3.32 pour 90 %, 9.97 pour 99.9 % : il faut environ dix temps de demi-réaction pour que la réaction soit « finie ».
Exercice 8.11 ★★★
Un patch cutané libère un médicament à la vitesse constante de tant que son réservoir, initialement de , n’est pas vide. Écrire la loi donnant la quantité restante, donner son ordre, son temps de demi-réaction et la durée au bout de laquelle le patch est épuisé. Pourquoi une cinétique d’ordre zéro convient-elle à un patch médicamenteux ?
Solution
Solution de Exercice 8.11.
(, ) : ordre 0. Temps de demi-réaction ; patch vide au bout de . La dose délivrée par heure ne dépend pas de ce qui reste : un apport régulier, ce qui est le but d’un patch.
Exercice 8.12 ★★★
Montrer que la règle « dix degrés de plus, deux fois plus vite » entre et correspond à . Quel facteur la même énergie d’activation donne-t-elle entre et ?
Solution
Solution de Exercice 8.12.
. Entre 273.15 et : : la même énergie d’activation donne un facteur plus grand à plus basse température.
8.7 Problème : la durée de conservation d’un médicament
Problème 8.1
Problème du week-end — un test de stabilité accéléré : dégradation d’ordre 1 à 60 °C, trois températures, la droite d’Arrhenius, et la durée de conservation à température ambiante
Pour prévoir la durée de conservation d’un comprimé (la durée au bout de laquelle 10 % du principe actif s’est dégradé), un laboratoire stocke des échantillons à haute température et mesure le pourcentage de principe actif restant. À :
| durée (jours) | 0 | 10 | 20 | 30 | 40 |
| principe actif restant (%) | 100.0 | 91.4 | 83.5 | 76.3 | 69.8 |
À 40 et , les constantes de vitesse trouvées valent et . Prendre et un mois .
Partie I — L’ordre à 60 °C.
- Calculer les pertes sur chaque intervalle de 10 jours. La réaction est-elle d’ordre 0 ?
- Calculer à chaque instant. Que conclure ?
- En déduire la constante de vitesse .
- Calculer le temps de demi-réaction à .
- Quel pourcentage reste-t-il au bout de 60 jours à ?
- Calculer à .
Partie II — Durée de conservation et ordre.
- Montrer que, pour une dégradation d’ordre 1, .
- Exprimer en fraction du temps de demi-réaction.
- Pourquoi ne dépend-il pas du dosage du comprimé ?
- Pourquoi les laboratoires mesurent-ils la dégradation à haute température plutôt qu’à ?
- Si la dégradation était d’ordre 2 par rapport au principe actif, un comprimé deux fois plus dosé se conserverait-il plus ou moins longtemps ? Expliquer.
Partie III — La droite d’Arrhenius.
- Dresser un tableau de et de pour les trois températures.
- Calculer la pente de la droite qui passe par les points à 40 et à .
- En déduire l’énergie d’activation.
- Vérifier que le point à est sur la droite.
- Calculer le facteur préexponentiel .
- De quel facteur la vitesse augmente-t-elle entre 25 et ? Comparer à la règle empirique.
Partie IV — La température ambiante.
- Extrapoler la constante de vitesse à .
- Calculer à , en mois.
- Une boîte est oubliée trois jours dans une voiture à . Quelle fraction du principe actif est perdue ?
- Expliquer la consigne « à conserver à une température inférieure à ».
- Extrapoler la constante de vitesse à .
- Calculer la durée de conservation à , en jours et en mois.
Solution
Solution de Problème 8.1.
1. Pertes de 8.6, 7.9, 7.2 et 6.5 points : non constantes, donc pas d’ordre 0. 2. : 4.605, 4.515, 4.425, 4.335, 4.245 ; il diminue de 0.090 tous les 10 jours : une droite, ordre 1. 3. . 4. . 5. . 6. . 7. Il reste 90 % : , donc . 8. . 9. Pour l’ordre 1, la fraction restante ne dépend que de , et non de la quantité initiale. 10. À , la dégradation prend des années ; le chauffage l’accélère (Arrhenius), de sorte qu’on peut la mesurer en quelques semaines. 11. Pour l’ordre 2, le temps de demi-réaction vaut : un comprimé deux fois plus dosé se dégraderait deux fois plus vite en valeur relative et se conserverait moins longtemps. 12. () : , , ; : , , . 13. Pente . 14. . 15. Valeur prévue , valeur mesurée : le point est sur la droite. 16. . 17. : plus que le facteur 2 de la règle, parce que dépasse . 18. . 19. , soit 8.0 mois. 20. . 21. La durée de conservation diminue vite avec la température (8 mois à contre 14 à ) : la date de péremption n’est valable qu’en dessous de . 22. . 23. , soit 14 mois : la date imprimée sur la boîte, obtenue à partir de six semaines de mesures.