Química universitaria — tercer año · Bachelor Year 3
11Termodinámica estadística aplicada
El hidrógeno líquido guardado en el depósito mejor aislado sigue evaporándose y, en los primeros días tras la licuefacción, se evapora mucho más deprisa de lo que explica el calor que se filtra a través de las paredes. El calor procede del interior del líquido. Las moléculas de hidrógeno existen en dos formas, que solo difieren en la orientación relativa de los espines de sus dos protones y que se convierten una en otra muy lentamente; a , la conversión de una forma en la otra libera más calor del necesario para evaporar el líquido. Este capítulo aplica las funciones de partición del Capítulo 10 a las capacidades caloríficas, a estos isómeros de espín nuclear y a la entropía que algunos cristales conservan a 0 K, y calcula después constantes de equilibrio y efectos isotópicos solo a partir de datos espectroscópicos.
Lo que ya sabes
El Capítulo 10 construyó la función de partición molecular y sus cuatro factores, y dedujo de ella , y . El volumen del segundo año relacionó la constante de equilibrio estándar con la energía de Gibbs estándar de reacción, , y estableció la ecuación de van ’t Hoff; el Capítulo 2 enunció que una función de onda cambia de signo cuando se intercambian dos fermiones idénticos; el Capítulo 6 encontró la alternancia 3:1 de las intensidades de las rayas en el espectro Raman de rotación de las moléculas del tipo de . La parte del año 9 del primer volumen definió los isótopos.
11.1 Capacidades caloríficas de los gases
La capacidad calorífica a volumen constante es , y con el Teorema 10.19 cada tipo de movimiento contribuye por separado. Dos límites lo gobiernan todo.
Teorema 11.1 (Teorema de equipartición)
Cuando los niveles de energía de un movimiento están muy próximos en comparación con , cada término de su energía que es cuadrático en una coordenada o en un momento contribuye con a la energía media de una molécula, y por tanto con a la capacidad calorífica molar. Este enunciado es el teorema de equipartición.
Demostración parcial. En el límite clásico, la suma sobre los estados de un movimiento se convierte en una integral, y un término cuadrático aporta el factor , proporcional a . Por el Teorema 10.19, su energía media es . Que la integral clásica sea el límite de la suma cuántica se demostró para la traslación y la rotación en el Capítulo 10; para la vibración se deduce de la proposición siguiente cuando . ∎
La traslación tiene tres términos cuadráticos (); la rotación de una molécula lineal, dos (), y la de una no lineal, tres (); cada vibración, dos, cinético y potencial (). Una molécula lineal de átomos tiende así a a alta temperatura. Para las vibraciones, ese límite casi nunca se alcanza a temperatura ambiente.
Proposición 11.2 (Capacidad calorífica de vibración)
Una vibración armónica de temperatura característica contribuye, con ,
la función de Einstein, que tiende a 1 cuando y disminuye exponencialmente, como , cuando .
Demostración. A partir de la Proposición 10.16, por mol. Derivando respecto de , con , se obtiene . Para , y el cociente tiende a 1; para grande se comporta como . ∎
Método 11.3 (La capacidad calorífica de un gas a partir de sus modos)
- Traslación: , siempre.
- Rotación: (lineal) o (no lineal) si , lo que se cumple para todos los gases salvo el hidrógeno por encima de unas decenas de kelvin.
- Vibraciones: un término de Einstein por modo normal, con a partir de los números de onda fundamentales; un modo degenerado cuenta tantas veces como su degeneración.
- Sumar, y para un gas ideal.
Se dice que un movimiento está congelado cuando es pequeño frente a su primera excitación: entonces no almacena energía y no contribuye a . La vibración de () está congelada a temperatura ambiente y ; la de () está medio despierta, a .
11.2 Estadística de espín nuclear
Los dos núcleos de son fermiones idénticos. Intercambiarlos cambia el signo de la función de onda total (Capítulo 2); intercambiarlos es lo mismo que dar la vuelta a la molécula de extremo a extremo, lo que multiplica la función de onda de rotación por y la función de espín nuclear por o .
Teorema 11.4 (Estadística de espín nuclear)
En una molécula diatómica homonuclear cuyos núcleos tienen espín , en un estado electrónico fundamental , hay estados de espín nuclear simétricos y antisimétricos. Para los fermiones ( semientero), los antisimétricos van con par y los simétricos con impar; para los bosones ( entero), al revés. Para (), los niveles pares e impares tienen pesos de espín 1 y 3; para (), 6 y 3. Cuando solo existe una paridad de : la molécula lineal de , con dos núcleos y un estado fundamental simétrico, solo tiene niveles de rotación pares.
Demostración parcial. El postulado de simetrización (la función de onda total es antisimétrica frente al intercambio de dos fermiones idénticos y simétrica para los bosones) se admite. Los productos de estados de espín de un núcleo dan estados simétricos con y, para cada uno de los pares , una combinación simétrica y una antisimétrica: estados simétricos y antisimétricos. En un estado , las funciones electrónica y de vibración no cambian con el intercambio, de modo que el producto de las funciones de rotación y de espín debe tener el signo global exigido: para los fermiones, , lo que empareja par con los estados de espín antisimétricos. Para : 3 simétricos, 1 antisimétrico; para : 6 y 3. ∎
Definición 11.5 (Ortohidrógeno y parahidrógeno)
El ortohidrógeno es la forma de con los espines de los dos protones en un estado simétrico (triplete), que solo ocupa los niveles de rotación impares; el parahidrógeno, la forma con el estado de espín antisimétrico (singlete), que solo ocupa los niveles pares.
Convertir una en otra exige invertir un espín nuclear respecto del otro, lo que las colisiones con otras moléculas de hidrógeno apenas consiguen: en el hidrógeno puro, las dos formas se comportan durante días como dos gases distintos. Una superficie paramagnética, cuyo campo magnético inhomogéneo actúa de forma distinta sobre los dos protones, cataliza la conversión.
Proposición 11.6 (Razón orto–para en el equilibrio)
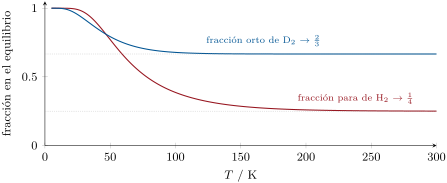
En el equilibrio, la fracción de parahidrógeno es
que tiende a 1 a 0 K y a a alta temperatura. Para , la forma orto ( par) tiende a 1 a 0 K y a a alta temperatura.
Demostración. Es la distribución de Boltzmann sobre todos los estados, con los pesos de espín del Teorema 11.4. A 0 K solo está poblado , que es par. A alta temperatura, las sumas par e impar valen cada una la mitad de , y la razón es ; para , . ∎
Para , : la mezcla en equilibrio es mitad para a , para en un 99.8 % en el punto de ebullición, , y en un 25.07 % a temperatura ambiente. El hidrógeno conservado a temperatura ambiente, llamado hidrógeno normal, es por tanto una mezcla 3:1 de orto y para.
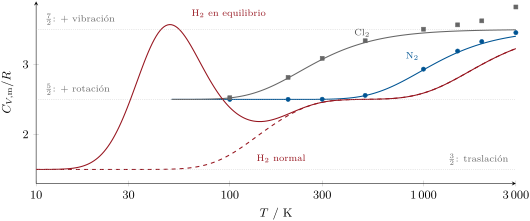
La capacidad calorífica del hidrógeno muestra las consecuencias. En el hidrógeno normal, las moléculas orto y para son dos gases mezclados en proporciones fijas; cada uno tiene su propia escalera de niveles, que empieza en y en , y su rotación se congela por separado. En el hidrógeno en equilibrio, el calentamiento convierte además para en orto, lo que absorbe energía y da el pico de la figura anterior. Las primeras medidas, hechas sin catalizador, seguían la curva del hidrógeno normal, y fue la interpretación de esa curva como una mezcla 3:1 congelada la que reveló por primera vez las dos formas.
Observación 11.7
El número de simetría de la Proposición 10.15 queda ahora justificado. A alta temperatura, cada estado de espín encuentra permitidos alrededor de la mitad de los niveles de rotación, de modo que : el factor de espín total se deja fuera por convenio, y queda .
Definición 11.8 (Entropía residual)
La entropía residual de un cristal es la entropía que conserva cuando porque sus moléculas quedan congeladas en una de muchas disposiciones de energía igual o casi igual.
Proposición 11.9 (Entropías residuales del monóxido de carbono y del hielo)
Un cristal de moléculas congelado en disposiciones igualmente probables tiene . El sólido, con cada molécula orientada en uno u otro sentido, tiene . El hielo, con cada oxígeno enlazado a dos átomos de hidrógeno y unido por enlaces de hidrógeno a otros dos, tiene y .
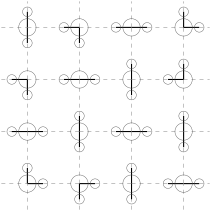
Demostración. La Definición 10.22 aplicada para . : el dipolo de la molécula es tan pequeño que las orientaciones CO y OC tienen casi la misma energía, y cada una de las moléculas tiene dos: , . Hielo (recuento de Pauling): cada uno de los átomos de hidrógeno está sobre una línea OO, cerca de uno u otro extremo: disposiciones. De las 16 maneras de situar los cuatro hidrógenos en torno a un oxígeno, 6 le dan exactamente dos hidrógenos próximos (una molécula de agua); tratando los oxígenos como independientes, una fracción de las disposiciones satisface cada uno de ellos: . ∎
Las tablas dan, para el , la entropía estadística (Capítulo 10); el valor calorimétrico es más bajo en una diferencia del orden de , algo menor porque las orientaciones no son del todo aleatorias. Para el hielo, la diferencia entre la entropía calorimétrica del vapor de agua y su valor estadístico concordó con el recuento de Pauling cuando este lo hizo en 1935, lo que confirmó que los protones del hielo están desordenados. El tercer principio, en la forma “la entropía de un cristal perfecto es nula a 0 K”, se aplica a los cristales que alcanzan de verdad una sola disposición.
11.3 Constantes de equilibrio a partir de las funciones de partición
Teorema 11.10 (Constante de equilibrio a partir de las funciones de partición)
Para una reacción entre gases ideales,
donde es la función de partición de en el volumen molar estándar , cada una contada desde su propio estado fundamental, y es la energía molar de reacción a 0 K, desde el estado fundamental de los reactivos hasta el de los productos.
Demostración. Según el Teorema 10.23, un mol de gas ideal a tiene la energía de Gibbs , y es la energía de su estado fundamental en una escala común a todas las especies. Así, , y da el resultado. ∎
Método 11.11 (Calcular una constante de equilibrio a partir de datos espectroscópicos)
- Para cada especie: , con los números de simetría y las degeneraciones electrónicas.
- a partir de las energías de disociación (medidas desde el nivel de vibración fundamental, de modo que incluyen las energías de punto cero) o de las entalpías de formación a 0 K.
- Multiplicar y comprobar las unidades: es un número puro, y la presión estándar entra a través de .
Ejemplo 11.12 (La disociación del yodo)
Para , a partir de las entalpías de formación a 0 K de las tablas termoquímicas. A : para I, , , (el nivel está más arriba), luego ; para , , y , luego . Entonces , ; las tablas dan .
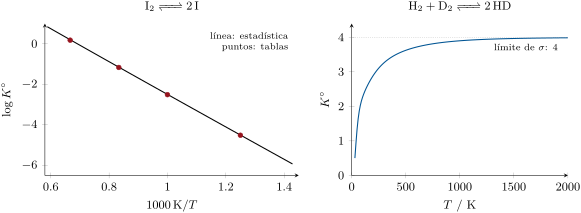
Proposición 11.13 (El intercambio H + D)
Para , a alta temperatura.
Demostración. A alta temperatura, los factores de traslación, rotación y vibración son , y (la constante de fuerza, una propiedad electrónica, es la misma para las tres moléculas), y . Con , , y , 1, (en unidades de la masa del protón, despreciando la pequeña diferencia entre D y 2H):
Todos los factores de masa se cancelan exactamente, y solo quedan los números de simetría: . ∎
A , la constante estadística vale 3.26: las energías de punto cero de , y HD (, y ) dan , un factor ; la rotación, aún parcialmente cuantizada en estas moléculas ligeras, también cuenta.
Proposición 11.14 (La ecuación de van ’t Hoff, recuperada)
La constante de equilibrio estadística obedece a .
Demostración. Cada depende de a través de sus niveles y a través de : por mol, por el Teorema 10.19. Por tanto, para gases ideales. ∎
De la pendiente del panel izquierdo de la figura se obtiene que la entalpía de disociación del yodo hacia es : más la energía de traslación adicional de dos átomos respecto de una molécula, menos su energía de rotación y de vibración.
11.4 Efectos isotópicos
Los isotopólogos tienen la misma estructura electrónica, y por tanto la misma curva de energía potencial y las mismas constantes de fuerza, pero masas distintas: sus números de onda de vibración, sus energías de punto cero y sus funciones de partición difieren, y también sus constantes de equilibrio.
Definición 11.15 (Efecto isotópico de equilibrio, factor de fraccionamiento, valor )
El efecto isotópico de equilibrio de una reacción es la razón de sus constantes de equilibrio con el isótopo ligero y con el pesado. El factor de fraccionamiento entre dos fases o compuestos A y B es , donde es la razón del isótopo pesado al ligero (por ejemplo, ). El valor de una muestra es , en tanto por mil (‰).
Proposición 11.16 (Efectos isotópicos a partir de las energías de punto cero)
Para un intercambio a temperaturas a las que las vibraciones de tensión están congeladas, el factor dominante de la constante de equilibrio es
y para un hidrógeno unido a un átomo pesado. El isótopo pesado se concentra en el enlace más rígido.
Demostración. El Teorema 11.10, con las energías medidas desde el fondo de las curvas de potencial comunes: es la variación de la energía de punto cero. Los factores de traslación y de rotación casi se cancelan entre dos intercambios de los mismos isótopos sobre compañeros pesados, y las funciones de partición de vibración valen 1 cuando están congeladas. Con y para X pesado, , y : negativa, luego , cuando X–H es el enlace más rígido. ∎
El mismo razonamiento explica el fraccionamiento de los isótopos del oxígeno entre el agua y su vapor, entre el agua y el carbonato de una concha, o entre dos minerales: el factor de fraccionamiento tiende a 1 a alta temperatura (como tiende a su límite de simetría) y se aleja de 1 al bajar la temperatura. Medido como valores , es un termómetro: el O del carbonato de las conchas fósiles registra la temperatura del agua en la que crecieron, y el del hielo de los sondeos polares, la temperatura de las nubes que formaron su nieve.
En el laboratorio — Un convertidor orto–para
Un licuefactor de hidrógeno enfría el gas por etapas y, entre una etapa y otra, lo hace pasar por lechos de un catalizador paramagnético, normalmente óxido de hierro(III) hidratado. El calor de conversión se elimina entonces a cada temperatura mediante el refrigerador, y el líquido que llega al depósito está próximo a su composición de equilibrio, casi totalmente para. Sin catalizador, el calor de conversión se liberaría en el depósito.
Seguridad


Hidrógeno: un gas extremadamente inflamable, almacenado a presión o como líquido criogénico. Forma mezclas explosivas con el aire en un intervalo muy amplio y arde con una llama casi invisible; el líquido causa quemaduras por frío y su vapor desplaza al aire.
Historia — Los dos hidrógenos, 1927–1929
Werner Heisenberg y Friedrich Hund predijeron en 1927 que las moléculas de hidrógeno debían existir en dos formas que difieren en sus espines nucleares, y David Dennison mostró ese mismo año que la desconcertante capacidad calorífica del hidrógeno medida por debajo de la temperatura ambiente era la de una mezcla 3:1 de ambas, congelada en su composición de temperatura ambiente. En 1929, Karl Friedrich Bonhoeffer y Paul Harteck adsorbieron hidrógeno sobre carbón a la temperatura del aire líquido, desorbieron parahidrógeno casi puro, reconocible por su distinta conductividad térmica, y comprobaron que solo volvía muy lentamente a la mezcla normal.
11.5 Ejercicios
Ejercicio 11.1 ★
Dese el límite de alta temperatura de del (lineal, 3 átomos), e indíquese qué contribuciones siguen congeladas a temperatura ambiente.
Solución
Solución de Ejercicio 11.1.
. A temperatura ambiente, la traslación y la rotación son clásicas, las dos tensiones están congeladas y la flexión doblemente degenerada, la vibración más baja, está parcialmente excitada.
Ejercicio 11.2 ★
Evalúese la función de Einstein en y en .
Solución
Solución de Ejercicio 11.2.
: . : .
Ejercicio 11.3 ★
Con para , calcúlese la fracción de para en el equilibrio a (solo importan y ) y a ().
Solución
Solución de Ejercicio 11.3.
: . : suma par ; suma impar ; .
Ejercicio 11.4 ★
Explíquese por qué el deuterio (espín nuclear 1) da pesos orto:para de , qué forma es la estable a 0 K y cuál es la razón a temperatura ambiente.
Solución
Solución de Ejercicio 11.4.
Para hay estados de espín simétricos y antisimétricos; los deuterones son bosones, de modo que la función de onda total es simétrica: los estados de espín simétricos van con par (orto, peso 6) y los antisimétricos con impar (para, peso 3). El ortodeuterio, que contiene , es el estable a 0 K; a temperatura ambiente, orto:para = 2:1.
Ejercicio 11.5 ★★
Las energías de punto cero de , y HD son 2170.3, 1542.3 y . Calcúlense para y el factor a . Compárese con el valor estadístico completo, 3.26.
Solución
Solución de Ejercicio 11.5.
; , y . El valor completo, 3.26, es un 6 % mayor: los factores de traslación, rotación y vibración solo se cancelan exactamente en el límite clásico, y la rotación de estas moléculas ligeras sigue parcialmente cuantizada a .
Ejercicio 11.6 ★★
Estímese la entropía residual de un cristal de (NNO lineal, que puede orientarse en uno u otro sentido) y de (que puede situar su D en cualquiera de cuatro posiciones).
Solución
Solución de Ejercicio 11.6.
: dos orientaciones, . : cuatro, (límites superiores, alcanzados si las disposiciones son aleatorias).
Ejercicio 11.7 ★★
Calcúlese la de a a partir de y compárese con el valor tabulado, .
Solución
Solución de Ejercicio 11.7.
: función de Einstein ; , , un 0.4 % por debajo de la tabla (anarmonicidad).
Ejercicio 11.8 ★★
Calcúlese la capacidad calorífica de vibración de () a , como fracción de su valor de equipartición.
Solución
Solución de Ejercicio 11.8.
: , es decir, , el 92 % de : la vibración del yodo es casi clásica a temperatura ambiente.
Ejercicio 11.9 ★★
Una muestra de agua A tiene ‰ y una muestra B, ‰ en la misma escala. ¿Cuál es más rica en ? Calcúlese el factor de fraccionamiento .
Solución
Solución de Ejercicio 11.9.
B es más rica en . .
Ejercicio 11.10 ★★★
En el intercambio (datos del ejercicio), y , con X e Y pesados. Estímese a y dígase adónde va el deuterio.
Solución
Solución de Ejercicio 11.10.
; . El deuterio va preferentemente a X, el enlace más rígido, donde su ahorro de energía de punto cero es mayor.
Ejercicio 11.11 ★★★
Las constantes estadísticas de son a y a . Dedúzcase la media en el intervalo y explíquese por qué supera a .
Solución
Solución de Ejercicio 11.11.
. Los dos átomos llevan de entalpía; la molécula, (rotación) más su energía de vibración , algo menor que : la diferencia, de unos a , se suma a .
Ejercicio 11.12 ★★★
Para el parahidrógeno a baja temperatura solo importan y . Demuéstrese que su capacidad calorífica de rotación es con , y evalúese a ().
Solución
Solución de Ejercicio 11.12.
Niveles 0 () y (): , , , y . A , : .
11.6 Problema: almacenar hidrógeno líquido
Problema 11.1
Problema de fin de semana — almacenar hidrógeno líquido: las dos formas de espín nuclear, el calor de su conversión, la evaporación que provoca y el catalizador que la impide
El hidrógeno se licúa en su punto de ebullición, a , donde su entalpía de vaporización es . Niveles de rotación: con y (). Masa molar: . La conversión orto para no catalizada en el líquido se toma de primer orden, con (datos del problema).
Parte I — Las dos formas.
- ¿Cuántos estados de espín nuclear tiene un par de protones? ¿Cuántos son simétricos frente al intercambio y cuántos antisimétricos?
- ¿Qué estados de espín van con par, cuáles con impar, y por qué?
- Dense los pesos de espín de los niveles pares e impares.
- Demuéstrese que la razón orto:para del hidrógeno a temperatura ambiente es 3:1.
- Calcúlese la energía de por encima de , en y en .
- Calcúlese la fracción de para en el equilibrio a .
- La mezcla en equilibrio es mitad para hacia . ¿Por qué esta temperatura está próxima a ?
Parte II — El calor de conversión.
- ¿Cuál es la fracción de orto del hidrógeno recién licuado sin catalizador? ¿Por qué no cambia durante la licuefacción?
- Calcúlese el calor liberado cuando un mol de él alcanza el equilibrio a .
- Exprésese por kilogramo.
- Exprésese la entalpía de vaporización por kilogramo.
- Compárense ambos.
- ¿Por qué un mejor aislamiento del depósito no puede eliminar este calor?
Parte III — La evaporación.
- Dese la fracción de orto tras un tiempo en el depósito.
- Calcúlese tras .
- Calcúlese el calor liberado por mol de líquido en las primeras .
- ¿Qué fracción del líquido evaporaría este calor?
- Repítase para una semana. ¿Por qué esta estimación sencilla exagera la pérdida?
- Calcúlese el periodo de semirreacción de la conversión.
Parte IV — El catalizador y la capacidad calorífica.
- ¿Dónde debe tener lugar la conversión en un licuefactor, y por qué?
- ¿Está el hidrógeno normal a en equilibrio orto–para?
- ¿Por qué el hidrógeno normal y el hidrógeno en equilibrio tienen capacidades caloríficas distintas entre unos 30 y ?
- Léase en la figura de la capacidad calorífica el máximo de del hidrógeno en equilibrio, y explíquese por qué supera .
- ¿Cuánto vale del hidrógeno normal a ?
- Enúnciese el resultado: la razón entre el calor de conversión del hidrógeno normal y su entalpía de vaporización, y su significado para el depósito.
Solución
Solución de Problema 11.1.
1. : tres simétricos (el triplete) y uno antisimétrico (el singlete). 2. Los protones son fermiones, de modo que la función de onda total cambia de signo con el intercambio; la función de rotación da : par va con el singlete antisimétrico (para), y impar con el triplete simétrico (orto). 3. Niveles pares 1, niveles impares 3. 4. A (), las sumas de rotación par e impar son casi iguales; ponderadas por 1 y 3 dan 1:3 (fracción de para 0.2507). 5. . 6. . 7. Con solo y 1, la mitad de para significa , : la competición es entre el peso 9 de y su factor de Boltzmann. 8. 0.75. Sin catalizador, la conversión necesita días; la licuefacción, horas. 9. . 10. . 11. . 12. El calor de conversión es 1.17 veces la entalpía de vaporización. 13. Se produce dentro del líquido; no entra a través de las paredes. 14. , con . 15. . 16. . 17. : el 28 % del depósito en un día. 18. Tras , , calor , igual a la entalpía de vaporización: en este modelo, el depósito queda vacío. La estimación exagera la pérdida porque las moléculas evaporadas se llevan consigo su ortohidrógeno sin convertir; la pérdida real es menor, pero sigue siendo grande. 19. . 20. En el licuefactor, sobre lechos de catalizador a temperaturas sucesivas, de modo que el refrigerador elimine el calor de conversión antes de almacenar el líquido. 21. Sí: la fracción de para en el equilibrio a es 0.2507. 22. En el hidrógeno normal, las dos formas no pueden convertirse una en otra, de modo que la rotación de cada una se congela en su propia escalera de niveles; en el hidrógeno en equilibrio, parte del calor aportado convierte para en orto. 23. Alrededor de 3.57 hacia : además de excitar la rotación, el calor convierte moléculas de en , más arriba, una reacción de entalpía positiva. 24. 1.50: la rotación está congelada en ambas formas (para en , orto en ). 25. Calor de conversión / entalpía de vaporización para el hidrógeno normal: su conversión por sí sola podría evaporar todo el depósito, y por eso el hidrógeno se convierte en para antes de almacenarlo.