Química universitaria — tercer año · Bachelor Year 3
13Cinética compleja: cadenas, enzimas y oscilaciones
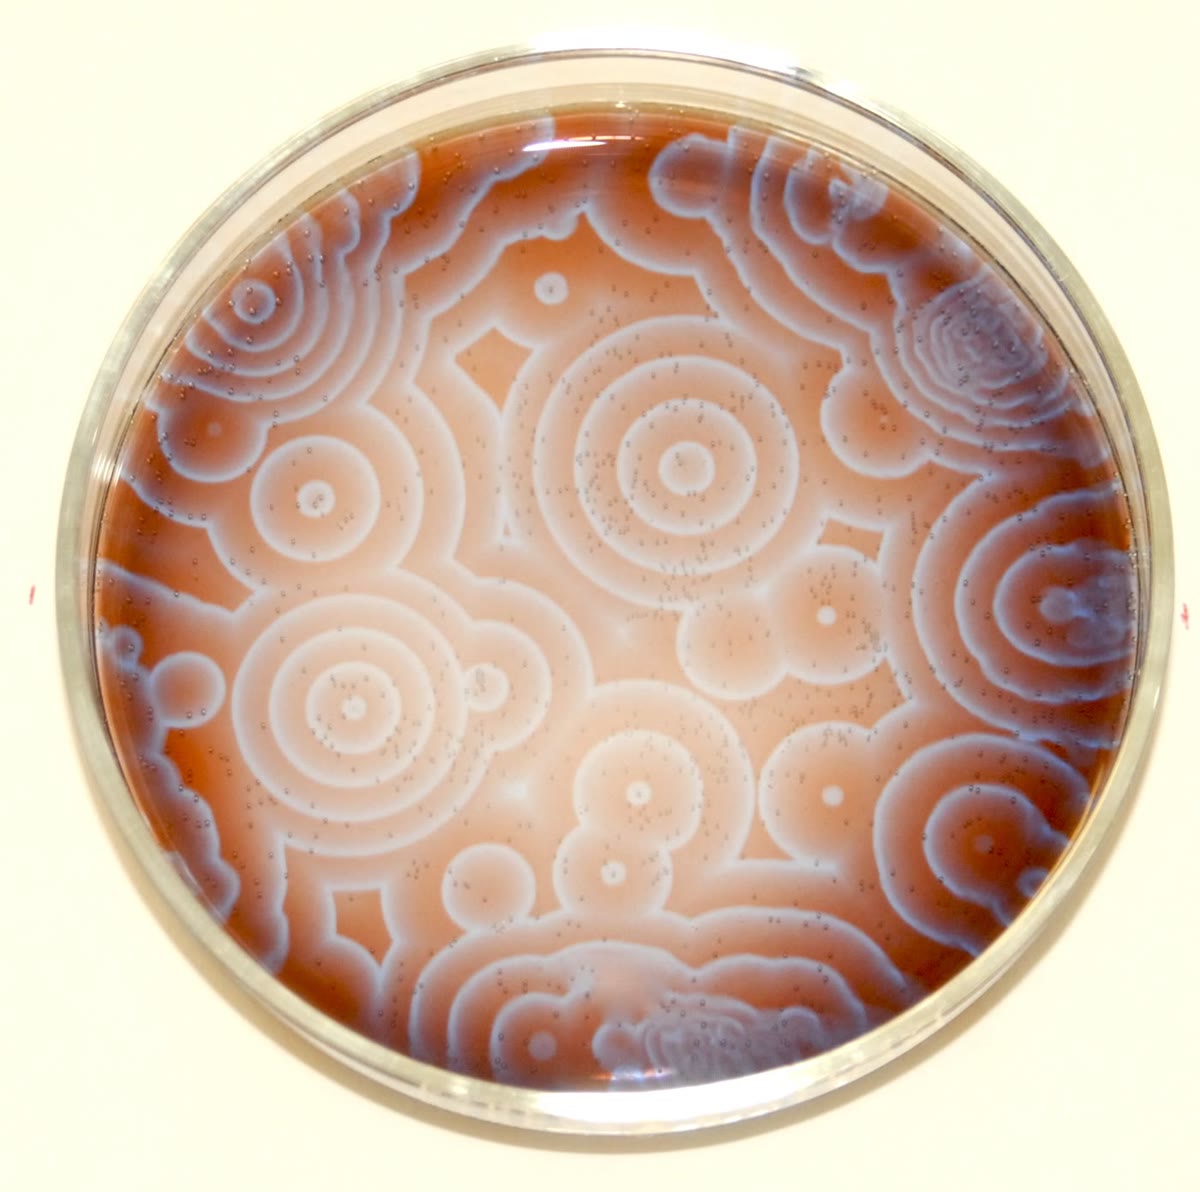
Un vaso de precipitados con una disolución agitada se vuelve incoloro, luego ámbar, luego azul, luego de nuevo incoloro, y sigue haciéndolo durante muchos minutos; vertida en una placa, la misma mezcla dibuja espirales que giran y avanzan. Cuando Boris Belousov describió una reacción así en 1951, su manuscrito fue rechazado: un sistema químico, pensó el evaluador, no puede ir y volver, ya que debe descender hacia el equilibrio. Desciende, en efecto; solo que no lo hace en línea recta. Este capítulo trata los mecanismos de muchas etapas cuyos intermedios se regeneran: las reacciones en cadena y las explosiones, las moléculas que necesitan colisiones para romperse por sí solas, las enzimas y las reacciones oscilantes, junto con los métodos que siguen reacciones demasiado rápidas para mezclarlas a mano.
Lo que ya sabes
El volumen del primer año definió un mecanismo de reacción como una secuencia de etapas elementales, la etapa determinante de la velocidad, las aproximaciones del preequilibrio y del estado estacionario, y los catalizadores. El volumen del segundo año dio nombre a las etapas de una cadena radicalaria (iniciación, propagación, terminación), a los iniciadores radicalarios y a la longitud de cadena cinética de una polimerización, y ajustó rectas por mínimos cuadrados. El Capítulo 12 dio la teoría del estado de transición y el límite de difusión, de unos .
13.1 Reacciones en cadena
Definición 13.1 (Reacción en cadena, portador de cadena)
Una reacción en cadena es una reacción en la que unos intermedios reactivos, los portadores de cadena, se regeneran mediante un ciclo de etapas de propagación, de modo que un solo suceso de iniciación transforma muchas moléculas de reactivo.
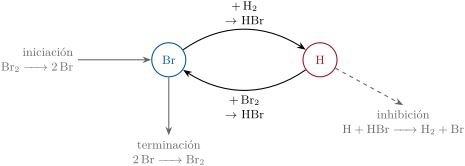
Bodenstein midió en 1906 la velocidad de y encontró una ley que ninguna etapa única podía producir: la velocidad crece como y disminuye a medida que se acumula el HBr. El mecanismo se escribió en 1919:
| iniciación | ||
| propagación | ||
| propagación | ||
| inhibición | ||
| terminación |
(las colisiones con un tercer cuerpo M, que aportan y retiran energía en las etapas de iniciación y de terminación, quedan implícitas).
Teorema 13.2 (La ley de velocidad hidrógeno–bromo)
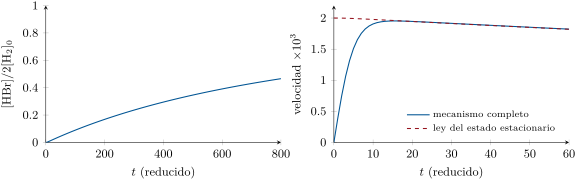
Con la aproximación del estado estacionario para Br y para H, la velocidad del mecanismo es
Demostración. Estado estacionario para H: . Estado estacionario para Br: . Sumando las dos ecuaciones, los términos de propagación se cancelan: , luego . Entonces y
usando la primera ecuación; sustituyendo se obtiene el resultado. ∎
Método 13.3 (La ley de velocidad de un mecanismo en cadena)
- Escribir una ecuación de estado estacionario para cada portador de cadena.
- Sumarlas: las etapas de propagación, que solo cambian un portador por otro, se cancelan, y queda la iniciación igual a la terminación; esto da la concentración de portadores.
- Usar la ecuación de un portador para expresar los demás.
- Escribir la velocidad de formación de un producto a partir de las etapas de propagación.
El número de ciclos de propagación por suceso de iniciación, aquí , es la longitud de cadena cinética del volumen del segundo año; para la reacción hidrógeno–bromo es del orden de a según las condiciones. La inhibición por el producto explica por qué la velocidad disminuye más deprisa de lo que se consumen los reactivos.
13.2 Cadenas ramificadas y explosiones
Definición 13.4 (Ramificación de cadena, límites de explosión)
La ramificación de cadena es una etapa de propagación que produce más portadores de cadena de los que consume, como , que convierte un portador en dos. Los límites de explosión de una mezcla son las presiones, a una temperatura dada, a las que su reacción lenta se convierte en una explosión.
Proposición 13.5 (Criterio de ramificación)
Sean portadores creados a la velocidad , que se multiplican por ramificación con la constante de velocidad y desaparecen por terminación con la constante de velocidad : . Si , tiende al valor estacionario ; si , crece exponencialmente y la reacción explota.
Demostración. La ecuación lineal tiene la solución , que tiende a cuando ; cuando , el exponente es positivo y crece como sin límite (hasta que se agotan los reactivos). ∎
Para las mezclas de hidrógeno y oxígeno a unos cientos de grados, crece con la presión (es proporcional a ), la terminación en las paredes del recipiente es rápida a baja presión (los radicales difunden fácilmente hasta ellas), y la terminación por colisiones de tres cuerpos () crece como el cuadrado de la presión. La ramificación gana entre un primer límite, fijado por las paredes, y un segundo límite, fijado por la terminación de tres cuerpos; a presión todavía mayor aparece un tercer límite, en el que el calor liberado ya no puede escapar. Este último es una explosión térmica, impulsada por el crecimiento exponencial de la velocidad con la temperatura más que por la ramificación; la mayoría de las explosiones industriales son de ese tipo.
13.3 Reacciones unimoleculares
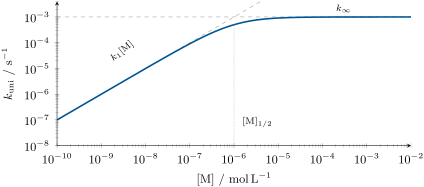
Una molécula como el ciclopropano se isomeriza sola, con una cinética de primer orden a presiones ordinarias; sin embargo, a baja presión la constante de velocidad disminuye. La energía necesaria procede de las colisiones.
Definición 13.6 (Mecanismo de Lindemann, región de caída)
El mecanismo de Lindemann de una reacción unimolecular es la secuencia (, ), activación y desactivación por colisión con cualquier molécula M, seguida de (). La región de caída es el intervalo de presiones en el que la constante de velocidad de primer orden observada cae desde su valor de alta presión hacia un comportamiento de segundo orden.
Teorema 13.7 (Constante de velocidad de Lindemann)
Con la aproximación del estado estacionario para , con
que tiende a a alta presión (primer orden) y a a baja presión (segundo orden); vale en .
Demostración. da y . Si , la desactivación supera a la reacción y está en preequilibrio: . Si , toda molécula activada reacciona y la activación es la etapa determinante: . ∎
13.4 Cinética enzimática
Definición 13.8 (Enzima, sitio activo, complejo enzima–sustrato)
Una enzima es un catalizador biológico, casi siempre una proteína, que acelera una reacción específica de su sustrato. El sitio activo es la cavidad de la enzima donde el sustrato se une y reacciona; la especie unida es el complejo enzima–sustrato ES.
Definición 13.9 (Constante de Michaelis, velocidad máxima, constantes catalítica y de especificidad)
Para el mecanismo (, , ) con una concentración total de enzima , la constante catalítica es , la velocidad máxima es , la constante de Michaelis es , y la constante de especificidad es .
Teorema 13.10 (Ecuación de Michaelis–Menten)
Cuando y ES está en estado estacionario, la velocidad inicial de formación del producto es
Este enunciado es la ecuación de Michaelis–Menten.
Demostración. Estado estacionario: , y (el sustrato libre es prácticamente todo el sustrato, ya que ). Por tanto, y . ∎
Observación 13.11
Michaelis y Menten (1913) supusieron en cambio un preequilibrio rápido entre E, S y ES; se obtiene la misma ecuación con sustituida por la constante de disociación , el límite de cuando . La constante catalítica es lo que los bioquímicos llaman número de recambio de la enzima: el número de moléculas de sustrato que un sitio activo transforma por segundo cuando está saturado.
En , la velocidad es ; para vale : la constante de especificidad es la constante de velocidad de segundo orden de la enzima libre con su sustrato, y no puede superar la velocidad a la que se encuentran, el límite de difusión del Capítulo 12. Unas pocas enzimas se acercan a él; la enzima “media”, en un estudio de varios miles, tiene una de unos , unos cuatro órdenes de magnitud por debajo.
Proposición 13.12 (Forma de Lineweaver–Burk)
La ecuación de Michaelis–Menten equivale a
una recta de en función de , de ordenada en el origen , pendiente e intersección con el eje .
Demostración. Se invierte: . Para , . ∎
Método 13.13 ( y por mínimos cuadrados no lineales)
- Medir velocidades iniciales a concentraciones de sustrato repartidas desde unos hasta .
- Ajustar directamente minimizando (de forma iterativa, partiendo de los valores de una recta de Lineweaver–Burk); los errores típicos se obtienen de los residuos y de la sensibilidad de a cada parámetro.
- Usar la gráfica de Lineweaver–Burk solo para ver el patrón: invertir velocidades pequeñas amplifica sus errores, de modo que la recta de mínimos cuadrados de está dominada por los puntos menos precisos, y sus parámetros están sesgados.
Definición 13.14 (Inhibición)
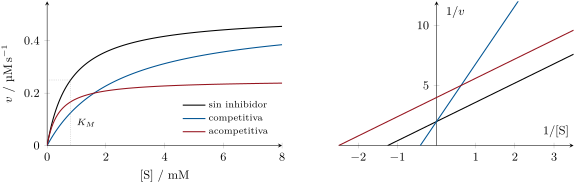
Un inhibidor I se une a la enzima de forma reversible. En la inhibición competitiva solo se une a la enzima libre, en el sitio activo, con la constante de inhibición (constante de disociación de EI); en la inhibición acompetitiva solo se une a ES, con la constante ; en la inhibición mixta se une a ambas.
Proposición 13.15 (Leyes de velocidad con inhibición)
Con y , la velocidad conserva la forma de Michaelis–Menten con: competitiva, , ; acompetitiva, , ; mixta, , .
Demostración. Caso mixto (los demás son sus límites y ): la enzima se reparte entre E, EI, ES y ESI con , y el estado estacionario . Así, y ; dividiendo numerador y denominador por se obtiene la forma enunciada. ∎
Método 13.16 (Reconocer el tipo de inhibición)
- Medir a varias concentraciones de inhibidor y trazar las rectas de Lineweaver–Burk.
- Rectas que se cortan sobre el eje (misma ): competitiva; un gran exceso de sustrato vence al inhibidor.
- Rectas paralelas (pendiente sin cambio): acompetitiva.
- Rectas que se cortan a la izquierda del eje : mixta.
- Obtener ajustando las constantes aparentes en función de : para un inhibidor competitivo, , una recta.
13.5 Autocatálisis, oscilaciones y reacciones rápidas
Definición 13.17 (Reacción autocatalítica)
Una reacción autocatalítica es aquella en la que un producto cataliza su propia formación, como en .
Proposición 13.18 (Ley logística)
Para con constante de velocidad y concentraciones iniciales y , con ,
una curva en forma de S que alcanza la mitad de su valor final en .
Demostración. , ya que . Separando variables, , luego , que se reordena en la forma enunciada; cuando . ∎
Definición 13.19 (Reacción oscilante, ciclo límite)
Una reacción oscilante es aquella en la que las concentraciones de los intermedios suben y bajan periódicamente mientras la reacción global avanza hacia el equilibrio. Un ciclo límite es una trayectoria cerrada en el espacio de las concentraciones hacia la que convergen las trayectorias vecinas, de modo que la oscilación tiene una amplitud independiente del punto de partida.
Teorema 13.20 (Modelo de Lotka–Volterra)
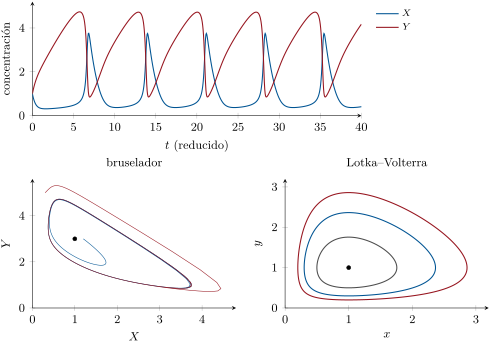
Para el esquema autocatalítico , , con A mantenido constante, las concentraciones obedecen a , con constantes positivas, y la magnitud
es constante a lo largo de cada trayectoria: las trayectorias son curvas cerradas en torno al estado estacionario , y las concentraciones oscilan con una amplitud fijada por el punto de partida.
Demostración. . es una suma de dos funciones convexas con un único mínimo en , de modo que sus curvas de nivel son curvas cerradas en torno a ese punto; una trayectoria permanece en una de ellas y, como la velocidad no se anula en ningún otro sitio, la recorre periódicamente. ∎
Las oscilaciones de Lotka–Volterra son frágiles: cada punto de partida da su propia órbita, y cualquier perturbación lleva el sistema a otra. Los osciladores químicos reales tienen un ciclo límite, que necesita una no linealidad que desestabilice el estado estacionario.
Proposición 13.21 (Inestabilidad del bruselador)
El modelo , (concentraciones reducidas, y mantenidas constantes) tiene un único estado estacionario, , que es estable si e inestable si ; el sistema se instala entonces en un ciclo límite.
Demostración. Anulando ambas derivadas: da , y después . La matriz jacobiana en es
con traza y determinante . Las pequeñas desviaciones evolucionan como , con los valores propios, cuyo producto es el determinante (positivo) y cuya suma es la traza: ambos tienen parte real negativa cuando la traza es negativa y parte real positiva cuando es positiva. La existencia del ciclo límite para (con las trayectorias confinadas en una región acotada) se admite. ∎
Método 13.22 (La estabilidad lineal de un estado estacionario)
- Encontrar el estado estacionario anulando todas las derivadas temporales.
- Calcular allí la matriz jacobiana de las derivadas parciales de las velocidades.
- Para dos variables: estable si la traza es negativa y el determinante positivo; un estado inestable con valores propios complejos () da oscilaciones crecientes, candidatas a un ciclo límite.
La reacción de Belousov–Zhabotinsky, la oxidación del ácido malónico por el bromato catalizada por el cerio o por el indicador ferroína, recorre un ciclo así: una producción autocatalítica de se activa cuando el bromuro cae por debajo de un umbral, oxida el catalizador (el cambio de color) y se desactiva cuando el catalizador oxidado regenera el bromuro. Sin agitar, en una capa fina, la oscilación se propaga en forma de ondas.
Definición 13.23 (Método de relajación, tiempo de relajación química)
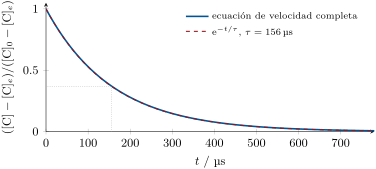
Un método de relajación perturba bruscamente un sistema en equilibrio (mediante un salto de temperatura, de presión o de campo eléctrico) y sigue su retorno al nuevo equilibrio. Para una perturbación pequeña, la desviación decae exponencialmente, con el tiempo de relajación química .
Proposición 13.24 (Tiempo de relajación de una asociación)
Para (, ), tras una pequeña perturbación,
Demostración. Se escribe , , . Entonces ; los términos sin se cancelan en el equilibrio y, despreciando : . ∎
Medir a varias concentraciones da una recta de en función de , de pendiente y ordenada en el origen : ambas constantes a partir de experimentos sobre un sistema que nunca se aleja del equilibrio más de un pequeño porcentaje. Manfred Eigen midió así las reacciones más rápidas en disolución, entre ellas la neutralización de por .
Definición 13.25 (Flujo detenido, fotólisis de destello)
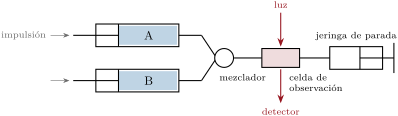
El método de flujo detenido mezcla dos disoluciones de reactivos en alrededor de un milisegundo haciéndolas pasar por un mezclador hasta una celda de observación, detiene después el flujo y registra la absorbancia o la fluorescencia. La fotólisis de destello crea una especie reactiva mediante un pulso de luz corto e intenso y sigue sus reacciones con un segundo haz de luz retardado.
En el laboratorio — Una medida en flujo detenido
Las dos jeringas se llenan con disoluciones de enzima y de sustrato en el mismo tampón, se termostatizan y se disparan varias veces para purgar la celda antes de los disparos registrados; cada registro se promedia sobre cinco a diez disparos. El tiempo muerto, la edad de la mezcla cuando empieza la observación, se mide una vez con una reacción de velocidad conocida.
Seguridad


Bromo: un líquido volátil, denso y de color pardo rojizo; mortal por inhalación, provoca quemaduras graves y es muy tóxico para los organismos acuáticos. Solo se manipula en vitrina de gases, con guantes y protección facial; se tiene a mano una disolución de tiosulfato de sodio para reducir los derrames.
Historia — Bodenstein y Belousov
Max Bodenstein y Samuel Lind midieron la ley de velocidad hidrógeno–bromo en 1906; Jens Christiansen, Karl Herzfeld y Michael Polanyi la explicaron en 1919 con el mecanismo en cadena de este capítulo. Boris Belousov, bioquímico en Moscú, encontró su reacción oscilante hacia 1951 mientras buscaba un modelo químico de un ciclo metabólico; su manuscrito fue rechazado, y solo un breve resumen apareció en 1959. Anatol Zhabotinsky retomó la reacción en la década de 1960 y la explicó; el mecanismo completo se estableció a principios de la década de 1970.
13.6 Ejercicios
Ejercicio 13.1 ★
Para la cadena , , , , nómbrense cada etapa y los portadores de cadena, y escríbase la reacción global.
Solución
Solución de Ejercicio 13.1.
: iniciación; y : propagación; : terminación. Portadores: Cl y H. Reacción global (suma de las dos etapas de propagación): .
Ejercicio 13.2 ★
Un sistema de Lindemann tiene y (datos del ejercicio). Calcúlense y la presión correspondiente a .
Solución
Solución de Ejercicio 13.2.
; .
Ejercicio 13.3 ★
Exprésese en , y . ¿Qué concentración da el 90 % de ?
Solución
Solución de Ejercicio 13.3.
: , , . El 90 % de exige .
Ejercicio 13.4 ★
Una enzima tiene y . Calcúlese su constante de especificidad y compárese con el límite de difusión en agua, , y con el valor típico de .
Solución
Solución de Ejercicio 13.4.
: unas 60 000 veces por debajo del límite de difusión, y próxima al valor típico.
Ejercicio 13.5 ★★
Se propone que la descomposición transcurre según: (); (); (); (). Demuéstrese que la velocidad de formación del metano es .
Solución
Solución de Ejercicio 13.5.
Estado estacionario para : . Estado estacionario para : . Sumando ambas ecuaciones se obtiene ; por tanto, , y la velocidad de formación del metano es .
Ejercicio 13.6 ★★
Partiendo de concentraciones iguales de y , con , ¿en qué factor ha disminuido la velocidad cuando se ha consumido la mitad del bromo? ¿Qué parte de la disminución se debe a la inhibición?
Solución
Solución de Ejercicio 13.6.
A media conversión, , (unidades relativas): . Sin inhibición sería 0.354: la inhibición divide además la velocidad por 1.2.
Ejercicio 13.7 ★★
En una mezcla modelo de hidrógeno y oxígeno (datos del ejercicio), la ramificación tiene la constante de velocidad , la terminación en las paredes y la terminación de tres cuerpos , todas en con en kPa. Encuéntrese el intervalo de presiones en el que la mezcla explota.
Solución
Solución de Ejercicio 13.7.
Hay explosión cuando , es decir, , cuyas raíces positivas son 2.48 y : la mezcla explota entre unos 2.5 y (primer y segundo límites del modelo).
Ejercicio 13.8 ★★
Las velocidades iniciales son con y con . Encuéntrense y .
Solución
Solución de Ejercicio 13.8.
: y . Restando: , y después : , .
Ejercicio 13.9 ★★
Con de un inhibidor, la recta de Lineweaver–Burk de una enzima () corta a la recta sin inhibir sobre el eje y corta el eje en . Identifíquese el tipo de inhibición y calcúlese .
Solución
Solución de Ejercicio 13.9.
Misma intersección con el eje : competitiva. , luego y .
Ejercicio 13.10 ★★★
Para con , y , calcúlense el instante en que está presente la mitad de la cantidad final de X y el instante de velocidad máxima.
Solución
Solución de Ejercicio 13.10.
: . La velocidad es máxima en : el mismo instante, el punto de inflexión de la curva en S.
Ejercicio 13.11 ★★★
Para el bruselador con , calcúlense los valores propios de la jacobiana en el estado estacionario para y , y descríbase el comportamiento cerca del estado estacionario en cada caso.
Solución
Solución de Ejercicio 13.11.
Traza , determinante 1. : , un foco estable (oscilaciones amortiguadas hacia el estado estacionario). : , un foco inestable: las oscilaciones crecen hasta alcanzar el ciclo límite.
Ejercicio 13.12 ★★★
Para con y , y , calcúlese . ¿Cómo se obtendrían ambas constantes de velocidad solo a partir de medidas de relajación?
Solución
Solución de Ejercicio 13.12.
, . Se mide a varias concentraciones totales: en función de es una recta de pendiente y ordenada en el origen .
13.7 Problema: una enzima, un inhibidor y una dosis
Problema 13.1
Problema de fin de semana — una enzima, un inhibidor y una dosis: los parámetros de Michaelis–Menten por mínimos cuadrados, la constante de inhibición de un inhibidor competitivo, la actividad restante a una dosis dada y una ráfaga en flujo detenido
Una enzima ( en los ensayos) hidroliza su sustrato; velocidades iniciales (datos del problema):
| / mM | 0.10 | 0.20 | 0.40 | 0.80 | 1.60 | 3.20 | 6.40 |
| / | 0.0566 | 0.0981 | 0.169 | 0.247 | 0.340 | 0.397 | 0.447 |
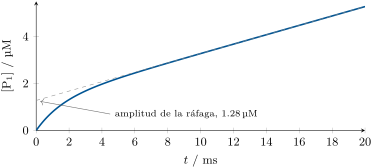
En presencia de un inhibidor, ajustes del mismo tipo dan sin cambio y la aparente: 0.79, 1.47, 2.38 y con , 20, 50 y . Un experimento de flujo detenido con y sustrato saturante da el registro de ráfaga de la figura de la sección 5 (una ráfaga de con constante de velocidad , y después ).
Parte I — y .
- ¿Por qué se usan velocidades iniciales?
- Trácese la gráfica de Lineweaver–Burk; su recta de mínimos cuadrados da y . ¿Qué puntos la dominan?
- ¿Por qué se prefiere un ajuste no lineal directo?
- El ajuste no lineal da y . ¿Son compatibles con ellos los valores de Lineweaver–Burk?
- Calcúlese .
- Calcúlese la constante de especificidad.
- Compárese con el límite de difusión y con una enzima típica.
Parte II — El inhibidor.
- ¿Qué tipo de inhibición muestran los datos?
- Escríbase en función de .
- La recta de mínimos cuadrados de en función de tiene ordenada en el origen y pendiente . Dedúzcase .
- Su error típico es de . Dese un intervalo del 95 % ( para dos grados de libertad).
- ¿Qué mide ?
Parte III — La actividad restante.
- Exprésese la fracción de actividad restante, , en función de y de .
- Evalúese en e .
- En e .
- En e . Coméntese.
- Demuéstrese que una inhibición del 90 % en exige .
- Calcúlese esa concentración con la ajustada.
Parte IV — La ráfaga.
- La enzima actúa en dos etapas, () y después (). ¿Por qué aparece en una ráfaga?
- La amplitud de la ráfaga es . Dedúzcase .
- A partir de la pendiente estacionaria, calcúlese y compárese con la Parte I.
- La constante de velocidad de la ráfaga es . Dedúzcanse y .
- Compruébese que .
- Enúnciese el resultado: la concentración de inhibidor que da un 90 % de inhibición en .
Solución
Solución de Problema 13.1.
1. Al principio, es conocida y el producto, que podría inhibir o reaccionar en sentido inverso, está ausente. 2. Los puntos de baja, de y grandes: fijan la pendiente, y la inversión amplifica sus errores. 3. Pondera cada velocidad tal como se mide; la recta de Lineweaver–Burk da parámetros sesgados. 4. : está 1.2 errores típicos por debajo de 0.801; : está 2.2 errores típicos por debajo de 0.502. Ambos son bajos, como cabe esperar del sesgo. 5. . 6. . 7. Unas 60 000 veces por debajo del límite de difusión; una enzima típica. 8. Competitiva: sin cambio y aparente creciente con . 9. . 10. . 11. . 12. La constante de disociación del complejo enzima–inhibidor: la concentración de inhibidor que ocupa la mitad de la enzima libre. 13. . 14. . 15. . 16. : a alta concentración de sustrato, el sustrato desplaza al inhibidor. 17. En , da . 18. . 19. La primera etapa es rápida: cada molécula de enzima libera enseguida un y queda atrapada como acil-enzima; después, solo aparece a la velocidad con que la lenta segunda etapa libera la enzima. 20. , luego . 21. , lo mismo que en la Parte I. 22. , . 23. . 24. en .
Términos definidos en este capítulo
- Reacción autocatalítica
- Ramificación de cadena, límites de explosión
- Reacción en cadena, portador de cadena
- Enzima, sitio activo, complejo enzima–sustrato
- Inhibición
- Mecanismo de Lindemann, región de caída
- Constante de Michaelis, velocidad máxima, constantes catalítica y de especificidad
- Reacción oscilante, ciclo límite
- Método de relajación, tiempo de relajación química
- Flujo detenido, fotólisis de destello