Química universitaria — tercer año · Bachelor Year 3
7Espectroscopia electrónica y fotofísica
Bajo la lámpara ultravioleta de un bar a oscuras, un vaso de tónica brilla con un azul pálido, fantasmal. La quinina que contiene absorbe luz ultravioleta, que el ojo no ve, y devuelve parte de ella unos nanosegundos después como luz azul visible. Absorción, una vida breve en un estado excitado, emisión a una longitud de onda mayor, la energía que no vuelve como luz: el destino de una molécula excitada es una competición entre procesos con sus constantes de velocidad, y su espectro está modelado por las vibraciones de la molécula y por las reglas de simetría del Capítulo 5. Este capítulo estudia las transiciones electrónicas y lo que ocurre después de ellas, el campo llamado fotofísica; el Capítulo 14 añade los casos en que la molécula excitada reacciona.
Lo que ya sabes
El volumen del primer año midió la absorbancia con la ley de Beer–Lambert, , definió el coeficiente de absorción molar, los cromóforos y los sistemas conjugados, y relacionó el color con el máximo de absorción. El volumen del segundo año dio nombre a los orbitales frontera HOMO y LUMO. El Capítulo 2 definió los estados singlete y triplete; el Capítulo 5, el teorema de las integrales nulas; el Capítulo 6, los niveles de vibración de un enlace.
7.1 Las transiciones electrónicas y sus reglas de selección
Definición 7.1 (Momento dipolar de transición, fuerza del oscilador)
El momento dipolar de transición entre los estados y es , con (más las cargas nucleares, que se cancelan entre estados ortogonales). La fuerza del oscilador es la medida adimensional de la intensidad de una banda, del orden de 1 para las transiciones más intensas.
Proposición 7.2 (Intensidad y fuerza del oscilador)
La absorción integrada de una banda es proporcional a , y en la práctica
con en y en .
Demostración. Admitido a este nivel. ∎
La proporcionalidad procede de la teoría de perturbaciones dependiente del tiempo, y el factor numérico, del oscilador clásico; ambos corresponden a cursos más avanzados. Lo que importa aquí es que solo es grande cuando lo es , y que la simetría puede anularlo.
Teorema 7.3 (La regla de selección de espín)
Una transición dipolar eléctrica entre estados de espín total distinto está prohibida: .
Demostración. Cada estado es el producto de una función espacial por una función de espín, . El operador dipolar solo actúa sobre las posiciones, luego . Las funciones de espín de distinto son funciones propias de con valores propios distintos, y por tanto ortogonales (Teorema 1.4): el segundo factor se anula. ∎
Teorema 7.4 (La regla de Laporte)
En una molécula con centro de inversión, una transición dipolar eléctrica debe cambiar de paridad: está permitida, y están prohibidas. Es la regla de Laporte.
Demostración. Las componentes de cambian de signo con la inversión: son . El producto solo es si y tienen paridades opuestas; en otro caso es y no puede contener la representación totalmente simétrica (Teorema 5.18). ∎
Las dos reglas son estrictas para los estados idealizados; las moléculas reales las relajan —el acoplamiento espín–órbita mezcla carácter singlete y triplete, las vibraciones eliminan por un instante el centro de simetría— y las transiciones “prohibidas” aparecen, débiles. Las bandas – de los complejos octaédricos, prohibidas por la regla de Laporte y débiles, deben su color a esta relajación (Capítulo 18).
Definición 7.5 (Transición de transferencia de carga)
Una transición de transferencia de carga lleva un electrón de un orbital situado principalmente en una parte de un sistema (un dador) a un orbital situado principalmente en otra (un aceptor); su dipolo de transición es grande, su banda intensa y ancha, y su energía sensible a la polaridad del disolvente.
Método 7.6 (Asignar una banda de absorción)
- por encima de unos : una transición permitida ( de un sistema conjugado, o de transferencia de carga).
- de 10 a unos cientos: una transición prohibida (, prohibida por simetría; –, prohibida por la regla de Laporte).
- inferior a 1: prohibida por el espín.
- Una banda se desplaza hacia longitudes de onda más cortas en disolventes próticos (el par no enlazante se estabiliza por enlaces de hidrógeno), y una banda suele hacerlo hacia longitudes más largas.
7.2 El principio de Franck–Condon
Teorema 7.7 (Principio de Franck–Condon)
Dentro de la aproximación de Born–Oppenheimer, y si el dipolo de transición depende poco de las posiciones nucleares, la intensidad de la transición vibrónica desde el nivel de vibración del estado electrónico inferior hasta el nivel del superior es proporcional a , el cuadrado del solapamiento de las dos funciones de onda de vibración: es el principio de Franck–Condon. Las transiciones electrónicas son verticales: los núcleos no se mueven mientras los electrones saltan.
Demostración. Con , el momento de transición es . El corchete es el momento de transición electrónico ; tomado como constante (la aproximación de Condon), sale de la integral y deja . ∎
Definición 7.8 (Transición vibrónica, progresión, factor de Franck–Condon)
Una transición vibrónica cambia a la vez los estados electrónico y de vibración; las rayas para forman una progresión vibrónica; el factor de Franck–Condon de una raya vibrónica es .
Proposición 7.9 (Osciladores desplazados)
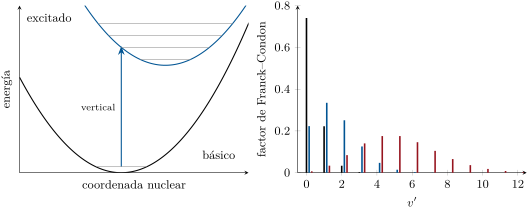
Si ambos estados son armónicos con la misma frecuencia y el mínimo superior está desplazado en (en unidades de ), los factores de Franck–Condon desde forman una distribución de Poisson, , con ; la raya más intensa está cerca de .
Demostración. Admitido a este nivel. ∎
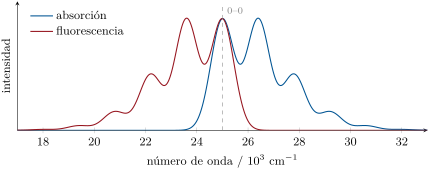
La demostración general usa los operadores escalera del Capítulo 1; los datos de las figuras de este capítulo comprueban la fórmula frente a la integración directa. Un desplazamiento pequeño da una sola raya 0–0 intensa; uno grande, una larga progresión cuyo miembro más intenso está lejos de la raya 0–0.
Ejemplo 7.10 (El yodo)
El vapor de yodo es violeta porque su banda BX absorbe la luz amarillo-verdosa. El enlace se alarga de en el estado fundamental a en el estado B. En el modelo de osciladores desplazados con la frecuencia del estado B (), da : la absorción es una larga progresión cuyas rayas más intensas terminan en niveles de vibración altos del estado B, y cuya continuación se adentra en el continuo de disociación.
7.3 Los destinos de un estado excitado: el diagrama de Jablonski
Definición 7.11 (Diagrama de Jablonski)
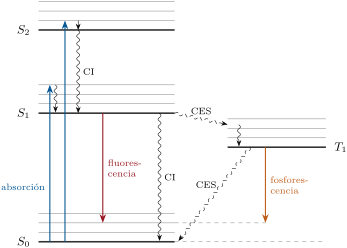
Un diagrama de Jablonski representa los estados electrónicos de una molécula (singletes en una columna, tripletes en otra), sus niveles de vibración y los procesos que los conectan: los radiativos como flechas rectas, los no radiativos como flechas onduladas.
Definición 7.12 (Procesos no radiativos)
La relajación vibracional lleva una molécula excitada al nivel de vibración más bajo de su estado electrónico mediante colisiones, en picosegundos. La conversión interna es una transición no radiativa entre estados de la misma multiplicidad (, ); el cruce entre sistemas, una transición entre estados de distinta multiplicidad (, ).
Definición 7.13 (Luminiscencia, fluorescencia, fosforescencia, desplazamiento de Stokes)
La luminiscencia es la emisión de luz por una molécula excitada. La fluorescencia es una emisión permitida por el espín, normalmente , rápida (nanosegundos); la fosforescencia es una emisión prohibida por el espín, normalmente , lenta (de milisegundos a segundos). El desplazamiento de Stokes es la diferencia, en energía, entre los máximos de absorción y de emisión.
Proposición 7.14 (Regla de Kasha)
La luminiscencia se produce, con muy pocas excepciones, desde el estado excitado más bajo de una multiplicidad dada ( o ), sea cual sea el estado excitado al principio: es la regla de Kasha.
Estatus. Establecida experimentalmente; la razón es que la conversión interna entre los estados excitados superiores, muy próximos entre sí, es mucho más rápida que la emisión, mientras que la separación – es grande. ∎
Proposición 7.15 (Imagen especular)
Si los estados excitado y fundamental tienen una estructura de vibración parecida, la banda de fluorescencia es la imagen especular de la primera banda de absorción respecto de su raya 0–0 común; la emisión está a longitudes de onda mayores (desplazamiento de Stokes).
Demostración. La absorción va de a los niveles de , a ; la emisión, de a los niveles de , a . Con frecuencias iguales y los mismos factores de Franck–Condon (igual desplazamiento), las dos progresiones son simétricas respecto de . ∎
7.4 Cinética de los estados excitados
Tras la excitación, la población de decae por todos los procesos que tiene a su alcance, cada uno de primer orden: desexcitación radiativa , conversión interna , cruce entre sistemas .
Definición 7.16 (Tiempo de vida del estado excitado, tiempo de vida radiativo)
El tiempo de vida del estado excitado es , la constante de tiempo del decaimiento exponencial de la población excitada. El tiempo de vida radiativo es el tiempo de vida que tendría el estado si la emisión fuera su único destino.
Definición 7.17 (Rendimiento cuántico)
El rendimiento cuántico de un proceso que sigue a la absorción de luz es el número de sucesos de ese proceso dividido por el número de fotones absorbidos. El rendimiento cuántico de fluorescencia es el número de fotones emitidos como fluorescencia por fotón absorbido.
Proposición 7.18 (Rendimiento cuántico y tiempo de vida)
; del mismo modo, , y los rendimientos de los procesos en competencia suman 1.
Demostración. , luego . El número de fotones emitidos es , de moléculas excitadas. La misma integral con cada da cada rendimiento, y su suma es . ∎
Definición 7.19 (Extintor de fluorescencia, extinción dinámica y estática)
Un extintor de fluorescencia es una especie que reduce la fluorescencia. En la extinción dinámica desactiva la molécula excitada al chocar con ella, lo que añade una velocidad y acorta el tiempo de vida; en la extinción estática forma un complejo no fluorescente con la molécula en estado fundamental, lo que reduce la intensidad sin cambiar el tiempo de vida de las moléculas que siguen emitiendo.
Teorema 7.20 (Ecuación de Stern–Volmer)
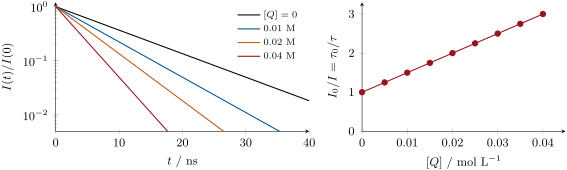
Para la extinción dinámica,
es la ecuación de Stern–Volmer, donde y se miden sin extintor y .
Demostración. Con extintor, con , luego . La intensidad es proporcional a , luego . ∎
Método 7.21 (Rendimiento cuántico de fluorescencia relativo)
- Elegir un patrón de conocido que absorba a la misma longitud de onda de excitación.
- Preparar disoluciones diluidas (, para evitar la reabsorción) y registrar sus absorbancias y sus espectros de emisión integrados en condiciones idénticas.
- ; el último factor corrige la diferencia de índices de refracción de los disolventes.
Método 7.22 (Analizar datos de extinción)
- Representar en función de ; una recta que pasa por 1 da .
- Medir también los tiempos de vida: si sigue la misma recta, la extinción es dinámica y ; si no cambia, es estática.
- Comparar con el límite de difusión, de unos en agua (Capítulo 12): un próximo a él significa que casi cada encuentro desactiva.
Ejemplo 7.23 (Quinina y antraceno)
El sulfato de quinina en ácido sulfúrico absorbe a con y emite fluorescencia con , lo que lo convierte en el patrón clásico de los rendimientos cuánticos relativos. El antraceno en ciclohexano absorbe a y tiene ; la mayor parte del resto de sus moléculas excitadas pasa al triplete.
7.5 Aplicaciones
La fluorescencia se detecta sobre un fondo oscuro, lo que hace la fluorimetría de cien a mil veces más sensible que la espectroscopia de absorción: se miden de forma rutinaria concentraciones nanomolares de un compuesto fluorescente. Las sondas fluorescentes informan de su entorno a través de su longitud de onda, su rendimiento o su tiempo de vida (polaridad, pH, la fijación de un ion); la transferencia de energía entre dos fluoróforos, eficaz solo a distancias de unos pocos nanómetros, mide distancias en las proteínas. Los complejos fosforescentes de metales pesados, en los que el acoplamiento espín–órbita hace eficaz el cruce entre sistemas, recogen los tripletes en los diodos emisores de luz de las pantallas.
En el laboratorio — Recuento de fotones individuales correlacionado en el tiempo
Para medir un tiempo de vida de nanosegundos, la muestra se excita con un diodo láser pulsado a una frecuencia de repetición de megahercios y, para cada pulso, se registra el retraso del primer fotón de fluorescencia detectado. Tras millones de pulsos, el histograma de retrasos es la curva de decaimiento, a la que se ajusta , con la respuesta del instrumento medida sobre una disolución difusora. La fuente ultravioleta está confinada; el operador trabaja con gafas que bloquean su longitud de onda.
Historia — Stokes, 1852
George Gabriel Stokes hizo pasar luz solar por un vidrio violeta y un prisma hasta una disolución de quinina, y vio salir luz azul de la región iluminada por rayos ultravioleta invisibles: la luz emitida tenía siempre una longitud de onda mayor que la luz absorbida. Llamó al fenómeno fluorescencia, por el mineral fluorita, que brilla de la misma manera.
7.6 Ejercicios
Ejercicio 7.1 ★
¿Permitida o prohibida, y por qué regla?: (a) en el benceno; (b) una transición – de un complejo octaédrico; (c) la transición del eteno ( en ); (d) la transición del metanal ().
Solución
Solución de Ejercicio 7.1.
(a) Prohibida por la regla de espín (). (b) Prohibida por la regla de Laporte (); se observa débilmente gracias al acoplamiento vibrónico. (c) Permitida: es la representación de en . (d) Prohibida por simetría: no es ninguna de , , en ; la banda es débil.
Ejercicio 7.2 ★
Un compuesto absorbe a y emite fluorescencia con un máximo a (datos del ejercicio). Calcúlese el desplazamiento de Stokes en y en eV.
Solución
Solución de Ejercicio 7.2.
, .
Ejercicio 7.3 ★
Calcúlese la absorbancia a de una disolución de sulfato de quinina de en una cubeta de , y la fracción de la luz que absorbe.
Solución
Solución de Ejercicio 7.3.
; fracción absorbida: .
Ejercicio 7.4 ★
Un fluoróforo tiene y . Calcúlense , el tiempo de vida radiativo y la suma de las constantes de velocidad no radiativas.
Solución
Solución de Ejercicio 7.4.
, ; .
Ejercicio 7.5 ★★
Una banda es gaussiana, con y una anchura total a media altura de . Estímese su fuerza del oscilador (la integral de una gaussiana es FWHM).
Solución
Solución de Ejercicio 7.5.
, luego : una transición permitida de intensidad moderada.
Ejercicio 7.6 ★★
Para osciladores desplazados, encuéntrese la raya más intensa de la progresión para , 1.5 y 5, y la razón entre su factor y el de la raya 0–0.
Solución
Solución de Ejercicio 7.6.
El factor de Poisson es máximo en . : la propia raya 0–0. : , 1.5 veces la raya 0–0. : y 5 por igual, 26 veces la raya 0–0.
Ejercicio 7.7 ★★
Desde , , y . Calcúlense , y .
Solución
Solución de Ejercicio 7.7.
: , , (y ).
Ejercicio 7.8 ★★
La fluorescencia del antraceno en ciclohexano () integra 0.46 veces la del sulfato de quinina en ácido sulfúrico diluido (, ). Con índices de refracción de 1.4266 (ciclohexano) y 1.333 (agua, para el ácido diluido), calcúlese el del antraceno.
Solución
Solución de Ejercicio 7.8.
.
Ejercicio 7.9 ★★
El tiempo de vida de un fluoróforo es 8.0, 5.6 y para concentraciones de extintor de 0, 0.010 y . ¿Es dinámica la extinción? Encuéntrense y .
Solución
Solución de Ejercicio 7.9.
y 1.860: lineal en , luego es el propio tiempo de vida el que se acorta: extinción dinámica. L/mol (con ambos puntos), .
Ejercicio 7.10 ★★★
La adición de un extintor reduce a la mitad la intensidad de fluorescencia, mientras que el tiempo de vida medido se mantiene en . ¿Qué tipo de extinción es, y qué implica sobre el estado fundamental? Escríbase la relación correspondiente entre y la constante de asociación del complejo.
Solución
Solución de Ejercicio 7.10.
Extinción estática: las moléculas que siguen emitiendo viven tanto como antes; la mitad de ellas están unidas, en el estado fundamental, en un complejo no fluorescente. Con una constante de asociación , la fracción libre es e , la misma forma que la de Stern–Volmer pero con invariable.
Ejercicio 7.11 ★★★
El antraceno en ciclohexano tiene y, en las condiciones de una medida, (datos del ejercicio). Calcúlense y el rendimiento del triplete si la conversión interna es despreciable. ¿Por qué es el tiempo de vida radiativo más largo que el medido?
Solución
Solución de Ejercicio 7.11.
; . El tiempo de vida medido está acortado por el cruce entre sistemas en competencia; es el que daría la emisión por sí sola.
Ejercicio 7.12 ★★★
Para dos electrones, la función de espín singlete es y la función triplete con es . Demuéstrese que son ortogonales y conclúyase sobre la intensidad de en ausencia de acoplamiento espín–órbita.
Solución
Solución de Ejercicio 7.12.
, usando , para cada electrón. El operador dipolar no actúa sobre el espín, de modo que el momento de transición contiene este factor nulo: no tiene intensidad salvo si el acoplamiento espín–órbita mezcla los estados.
7.7 Problema: por qué brilla el agua tónica
Problema 7.1
Problema de fin de semana — la absorción de la quinina, el destino de su estado excitado, la extinción por los iones cloruro y si cada encuentro desactiva
Sulfato de quinina en ácido sulfúrico : máximo de absorción a , , . Datos del problema: el tiempo de vida de fluorescencia sin extintor es ; el máximo de emisión está cerca de ; la adición de cloruro de sodio da las razones de intensidad
| / mol L | 0 | 0.010 | 0.020 | 0.040 | 0.080 |
| 1.000 | 1.594 | 2.188 | 3.376 | 5.752 |
El agua a tiene una viscosidad de ; .
Parte I — Absorción.
- Calcúlese la absorbancia a de una disolución de en una cubeta de .
- ¿Qué fracción de la luz incidente se absorbe?
- ¿Está permitida la transición? Úsese .
- Dese la energía del fotón absorbido en eV.
- ¿Por qué el ojo no ve ningún color de absorción en el agua tónica?
- ¿Por qué una disolución para trabajos de fluorescencia se mantiene por debajo de ?
Parte II — El estado excitado.
- Dibújese el diagrama de Jablonski de los procesos que parten de .
- Calcúlense la constante de velocidad radiativa y el tiempo de vida radiativo.
- Calcúlese la constante de velocidad no radiativa total.
- Calcúlese el desplazamiento de Stokes en .
- ¿Por qué la emisión es azul si la absorción está en el ultravioleta?
- ¿Qué fracción de la energía absorbida sale como fluorescencia, contando la energía de cada fotón?
Parte III — La extinción por el cloruro.
- Represéntese en función de y compruébese que es lineal.
- Determínese por mínimos cuadrados con los cinco puntos.
- Suponiendo una extinción dinámica, calcúlese .
- ¿Qué tiempo de vida se mediría a ?
- ¿Cómo se probaría experimentalmente que la extinción es dinámica?
- ¿Por qué el agua tónica, que no contiene cloruro, es un buen lugar para que brille la quinina?
Parte IV — ¿Cada encuentro?
- La constante de velocidad de los encuentros controlados por la difusión en un disolvente de viscosidad es . Calcúlese en .
- Compárense y .
- ¿Qué fracción de los encuentros conduce a la extinción?
- ¿Sería la extinción más rápida o más lenta en un disolvente más viscoso?
- Enúnciese el resultado: la razón para la extinción de la quinina por el cloruro.
Solución
Solución de Problema 7.1.
1. . 2. . 3. Un de unos pocos miles: una transición permitida, de intensidad moderada. 4. . 5. Solo absorbe en el ultravioleta; la luz visible pasa. 6. Para que la luz absorbida siga siendo proporcional a la concentración y evitar la reabsorción de la luz emitida (efectos de filtro interno). 7. (absorción, seguida de relajación vibracional); desde : fluorescencia, conversión interna, cruce entre sistemas hacia . 8. ; . 9. . 10. . 11. La emisión parte de relajado y termina en niveles excitados vibracionalmente de , después de que la molécula y el disolvente se hayan relajado: el fotón tiene menos energía, aquí la justa para caer en el visible. 12. : un 42 % de la energía absorbida. 13. Los puntos suben 0.594 por cada : una recta que pasa por 1. 14. Mínimos cuadrados con los cinco puntos: pendiente , ordenada en el origen 1.000. 15. . 16. . 17. Midiendo los tiempos de vida: en la extinción dinámica, cae sobre la misma recta que . 18. El agua tónica no contiene cloruro que la desactive, y es lo bastante ácida para mantener protonada la quinina, su forma fluorescente. 19. . 20. es algo menos de la mitad de . 21. Alrededor de un 42 %. 22. Más lenta: , y solo puede disminuir con ella. 23. : el cloruro desactiva la quinina a casi la mitad de la velocidad de los encuentros controlados por la difusión.
Términos definidos en este capítulo
- Transición de transferencia de carga
- Tiempo de vida del estado excitado, tiempo de vida radiativo
- Extintor de fluorescencia, extinción dinámica y estática
- Diagrama de Jablonski
- Luminiscencia, fluorescencia, fosforescencia, desplazamiento de Stokes
- Rendimiento cuántico
- Procesos no radiativos
- Momento dipolar de transición, fuerza del oscilador
- Transición vibrónica, progresión, factor de Franck–Condon