Química universitaria — tercer año · Bachelor Year 3
19Mecanismos de reacción de los complejos
Si se disuelve una sal de cromo(III) en agua marcada con oxígeno-18, pasan días antes de que el agua marcada haya sustituido a las moléculas de agua unidas al metal; con una sal de cobre(II), el intercambio es completo en el tiempo de la mezcla. La reacción es la misma, una molécula de agua que abandona un ion metálico y otra que ocupa su lugar, y sin embargo su velocidad varía enormemente de un ion al siguiente, y el número de electrones predice buena parte de esa variación. La manera en que se sustituyen los ligandos decide cómo se fabrican los fármacos anticancerosos de platino y cómo actúan; la manera en que los electrones pasan de un ion metálico a otro decide la velocidad de la respiración y de toda batería. Este capítulo trata las dos familias de reacciones de los complejos: la sustitución y la transferencia electrónica, esta última con la teoría de Rudolph Marcus.
Lo que ya sabes
El volumen del segundo año describió los complejos, la denticidad de los ligandos, los ligandos puente, los isómeros y , el intercambio de ligandos como etapa elemental y las energías de estabilización del campo cristalino con las configuraciones de alto y bajo espín; el volumen del primer año, los mecanismos con las aproximaciones del estado estacionario y de la etapa determinante de la velocidad. El Capítulo 12 dio la ecuación de Eyring y el significado de ; el Capítulo 15, la transferencia electrónica en un electrodo, y el Capítulo 18, los términos del campo de ligandos y el efecto Jahn–Teller.
19.1 Labilidad e inercia
Definición 19.1 (Complejos lábiles e inertes)
Un complejo es lábil si sus ligandos se sustituyen deprisa, y un complejo cinéticamente inerte si se sustituyen lentamente; siguiendo a Taube, se dice que un complejo es lábil cuando sus reacciones con un ligando a y terminan en un minuto aproximadamente. La labilidad es una propiedad cinética, sin relación con la estabilidad termodinámica del complejo.
El intercambio de agua, , es la sustitución más sencilla y fija una escala. Los iones de los grupos principales intercambian más deprisa cuanto mayores y menos cargados son. Entre los iones de los metales de transición, los de configuración () o de bajo espín (, , ) son inertes, como la mayoría de los metales de la segunda y la tercera fila, mientras que () y de alto espín (), distorsionados por el efecto Jahn–Teller, son extremadamente lábiles.
Proposición 19.2 (Energía de activación del campo de ligandos)
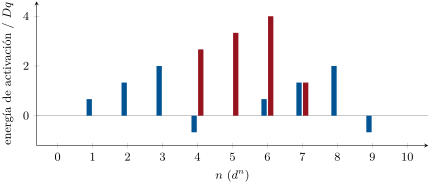
Si una sustitución pasa por un estado de transición pentacoordinado de pirámide de base cuadrada, la pérdida de estabilización del campo de ligandos al llegar a él (la energía de activación del campo de ligandos) es, en el modelo más sencillo, solo , máxima para de bajo espín (), y después para y (), nula para , de alto espín y , y negativa para y de alto espín.
Demostración. Se modeliza cada ligando como si elevara un orbital en veces el cuadrado de la amplitud angular del orbital en su dirección, normalizada a 1 sobre el eje del lóbulo: un ligando axial da a 1, uno ecuatorial da a y a ; los orbitales apuntan entre los ligandos y no reciben nada. El octaedro da a y a cada uno (); la pirámide de base cuadrada, sin uno de los ligandos axiales, da a y a . La estabilización de electrones es su energía menos veces la suma de los cinco niveles (el baricentro). Para de bajo espín (): en el octaedro, en la pirámide: una pérdida de . Para : ; para (): . Para : . ∎
Definición 19.3 (Volumen de activación)
El volumen de activación de una etapa elemental es la diferencia entre el volumen molar parcial del complejo activado y los de los reactivos.
Proposición 19.4 (Dependencia de una constante de velocidad con la presión)
A temperatura constante, .
Demostración. Por la ecuación de Eyring, , y , como para cualquier energía de Gibbs. ∎
Una etapa en la que un ligando se va tiene ; una en la que un ligando entra tiene . Medido a unos cientos de megapascales, el volumen de activación es el diagnóstico más directo de un mecanismo de sustitución, menos enturbiado por la solvatación que la entropía de activación.
19.2 Mecanismos de sustitución
Definición 19.5 (Mecanismos disociativo, asociativo y de intercambio)
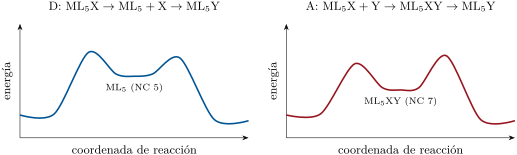
En un mecanismo disociativo (D), el ligando saliente se va primero, lo que da un intermedio de número de coordinación menor; en un mecanismo asociativo (A), el ligando entrante se une primero, lo que da un intermedio de número de coordinación mayor; en un mecanismo de intercambio (I), los dos ligandos se intercambian en una sola etapa, con carácter de ruptura de enlace () o de formación de enlace ().
Proposición 19.6 (Leyes de velocidad de los mecanismos D y A)
Para : un mecanismo D (, , ; , ) da
de primer orden respecto del complejo e independiente de a alta; un mecanismo A a través de un intermedio heptacoordinado en estado estacionario da , de primer orden respecto de cada uno.
Demostración. D: estado estacionario para , , y . A alta, . A: (, ), (); el estado estacionario da . ∎
En agua, el ligando entrante suele estar presente a una concentración mucho menor que el disolvente, y la verdadera primera etapa es el encuentro del complejo con el ligando.
Definición 19.7 (Mecanismo de Eigen–Wilkins)
El mecanismo de Eigen–Wilkins de sustitución de un acuocomplejo es un preequilibrio rápido que forma un complejo de esfera externa, en el que el ligando entrante se sitúa junto al complejo, fuera de su esfera de coordinación, seguido del intercambio, determinante de la velocidad, de una molécula de agua por ese ligando.
Teorema 19.8 (Ley de velocidad de Eigen–Wilkins)
Con la constante de equilibrio de esfera externa y la constante de velocidad de intercambio , la constante de velocidad de pseudoprimer orden observada con en exceso es
Demostración. El complejo se reparte entre la forma libre y la forma de esfera externa, , con un total ; la velocidad es . ∎
A baja, la reacción es de segundo orden con ; , estimada a partir de las cargas y de la distancia de máxima aproximación, es casi la misma para todos los ligandos de la misma carga, de modo que , la etapa de intercambio de agua, controla la velocidad: la sustitución sobre un acuoion es casi independiente del ligando entrante, la firma de un intercambio disociativo.
Definición 19.9 (Mecanismo de la base conjugada)
El mecanismo de la base conjugada de la hidrólisis básica de un complejo ammínico, , es la desprotonación de un ligando ammina en un preequilibrio rápido, seguida de la pérdida disociativa de desde la base conjugada amido, cuyo ligando labiliza el complejo.
Proposición 19.10 (Ley de velocidad de la hidrólisis básica)
Con la constante de desprotonación y la constante de velocidad de disociación de la base conjugada, , de segundo orden a baja.
Demostración. Como para la ley de Eigen–Wilkins: el complejo se reparte entre su forma ácida y su forma de base conjugada en la razón , y solo la segunda reacciona. ∎
La ley de velocidad sola no distingue este mecanismo de un ataque directo del ; la prueba es que la hidrólisis básica necesita un protón N–H (los complejos que no lo tienen no la presentan) y que los protones de los ligandos ammina se intercambian con el disolvente mucho más deprisa que la hidrólisis.
Método 19.11 (Diagnosticar un mecanismo de sustitución)
- Dependencia del grupo entrante: velocidad independiente de Y (o con saturación), disociativo; velocidad proporcional a y sensible a la naturaleza de Y, asociativo.
- Volumen de activación: positivo, disociativo; negativo, asociativo.
- Entropía de activación: positiva para D, negativa para A (con cautela, ya que la solvatación contribuye).
- Dependencia del grupo saliente: una velocidad que sigue la fuerza del enlace M–X apunta a una ruptura de enlace en el estado de transición.
Un complejo octaédrico que se sustituye a través de una pirámide de base cuadrada conserva en general su configuración ( sigue siendo ); uno que pasa por una bipirámide trigonal, como hacen muchos complejos de cobalto(III) en la hidrólisis básica, puede dar una mezcla de productos y .
19.3 Sustitución plano-cuadrada y efecto trans
Los complejos plano-cuadrados de iones (, , , con ligandos fuertes) están coordinativamente insaturados: un ligando entrante puede aproximarse por la dirección axial vacía. Sus sustituciones son asociativas, a través de un estado de transición pentacoordinado de bipirámide trigonal.
Proposición 19.12 (Ley de velocidad de dos términos)
La sustitución en un disolvente coordinante S sigue con Y en exceso.
Demostración. Dos caminos asociativos paralelos: el ataque directo de Y () y el ataque del disolvente, presente en gran exceso (pseudoprimer orden, ), que da , que Y transforma después rápidamente. Los caminos paralelos de primer orden se suman. ∎
Definición 19.13 (Efecto trans, influencia trans)
El efecto trans es la aceleración de la sustitución de un ligando por el ligando situado en trans respecto de él: un efecto cinético, sobre el estado de transición. La influencia trans es el debilitamiento, en el estado fundamental, del enlace en trans respecto de un ligando, visible en las longitudes de enlace y en las frecuencias de vibración: un efecto termodinámico.
El efecto trans sigue el orden , , , , , . Los -dadores fuertes debilitan el enlace en trans (influencia trans); los -aceptores fuertes estabilizan el estado de transición pentacoordinado al retirar densidad electrónica del metal. Ambos aumentan la velocidad.
Método 19.14 (Planificar la síntesis de isómeros de platino(II))
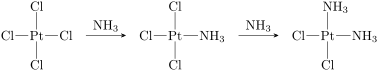
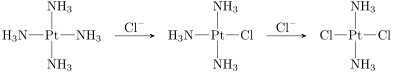
- En cada etapa, el ligando sustituido es el que está en trans respecto del ligando de mayor efecto trans presente.
- Ordenar las adiciones de modo que esta regla conduzca al isómero deseado.
19.4 Transferencia electrónica
Definición 19.15 (Transferencia electrónica de esfera externa y de esfera interna)
En la transferencia electrónica de esfera externa, el electrón pasa entre dos complejos cuyas esferas de coordinación permanecen intactas; en la transferencia electrónica de esfera interna, pasa a través de un ligando que tiende un puente entre los dos metales en un complejo binuclear transitorio. Una reacción de autointercambio es una transferencia electrónica entre los dos estados de oxidación de un mismo par, sin cambio químico neto, como .
Henry Taube demostró el camino de esfera interna en 1953 con una reacción elegida de modo que el producto contara su propia historia. El cobalto(III) es inerte, y el cobalto(II), lábil; el cromo(II) es lábil, y el cromo(III), inerte. Cuando el se reduce con en medio ácido, todo el cromo(III) formado lleva el cloruro, como , incluso en presencia de cloruro libre: el cloruro debió de tender un puente entre los dos metales, quedar unido al cromo(III) inerte en cuanto pasó el electrón y ser liberado por el cobalto(II), lábil.
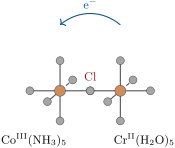
Un electrón salta en unos s, mucho más deprisa de lo que se mueven los núcleos: según el principio de Franck–Condon (Capítulo 7), la transferencia solo puede producirse en una configuración nuclear en la que reactivos y productos tienen la misma energía. En el autointercambio del hierro, los enlaces –O son más cortos que los enlaces –O; antes de que el electrón pueda moverse, los dos complejos deben distorsionarse hasta una geometría intermedia común, con un coste energético.
19.5 La teoría de Marcus
Definición 19.16 (Energía de reorganización)
La energía de reorganización de una transferencia electrónica es la energía necesaria para llevar los reactivos, sin transferir el electrón, a la configuración nuclear (longitudes de enlace de los complejos y orientaciones del disolvente circundante) de los productos. Es la suma de una parte interna, debida a los enlaces, y de una parte externa, debida al disolvente.
Teorema 19.17 (Ecuación de Marcus)
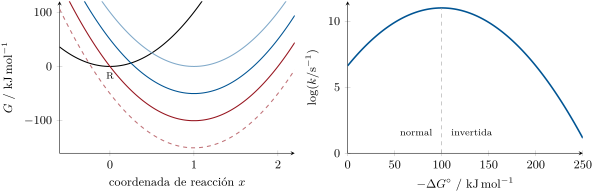
Si las energías de Gibbs de reactivos y productos son parábolas de la misma curvatura en una coordenada de reacción (0 en el equilibrio de los reactivos, 1 en el de los productos), la energía de Gibbs de activación de una transferencia electrónica con energía de Gibbs estándar de reacción y energía de reorganización es
Es la ecuación de Marcus.
Demostración. Escríbase y : la curvatura queda fijada por , la definición de . La transferencia se produce donde las curvas se cortan: , luego , y . ∎
Corolario 19.18 (Región invertida)
Para fija, la velocidad aumenta a medida que la reacción se hace más exergónica hasta , donde ; más allá, vuelve a disminuir.
Demostración. es una parábola en con su mínimo, cero, en ; para vuelve a crecer. ∎
Definición 19.19 (Región invertida)
La región invertida de la transferencia electrónica es el intervalo de fuerzas impulsoras en el que la velocidad disminuye a medida que la reacción se hace más exergónica.
Proposición 19.20 (Energía de reorganización de esfera externa)
Para dos reactivos esféricos de radios , a una distancia en un disolvente de índice de refracción y permitividad relativa , la parte de debida al disolvente es proporcional a .
Demostración. Admitido a este nivel. ∎
El agua, muy polar ( grande) pero con un índice de refracción corriente, da una reorganización del disolvente grande; los disolventes apolares, una pequeña. Los reactivos grandes se reorganizan menos: por eso las proteínas de transferencia electrónica entierran sus sitios metálicos en el interior de la proteína.
Teorema 19.21 (Relación cruzada de Marcus)
Para una reacción cruzada de constante de equilibrio , entre pares cuyas constantes de velocidad de autointercambio son y ,
donde es el factor de frecuencia de colisión; cuando no es demasiado grande. Es la relación cruzada de Marcus.
Demostración parcial. Supóngase que la energía de reorganización de la reacción cruzada es la media de las de los autointercambios, (cada reactivo aporta la mitad de la reorganización de su propio autointercambio), y que todas las constantes de velocidad son . Entonces . El primer término da (ya que ), el segundo, (con ), y el tercero, el factor . ∎
Método 19.22 (La velocidad de una reacción cruzada a partir de datos de autointercambio)
- Encontrar las constantes de autointercambio , de los dos pares.
- Calcular a partir de los potenciales estándar: .
- (con si es muy grande). Una concordancia con el valor medido dentro de un factor de pocas unidades indica un mecanismo de esfera externa.
Marcus publicó la teoría en 1956; la región invertida, puesta en duda al principio, fue observada en 1984 por Gerhard Closs y John Miller en moléculas en las que el dador y el aceptor se mantienen a una distancia fija mediante un espaciador rígido, de modo que la difusión no puede ocultarla.
En el laboratorio — El intercambio de agua por RMN de oxígeno-17
La resonancia del oxígeno-17 del agua unida a un ion paramagnético y la del agua libre se ensanchan por el intercambio entre ambas. Registrando la anchura de raya de la señal del agua libre en función de la temperatura, en una disolución del perclorato metálico enriquecida en , se obtiene la constante de velocidad de intercambio y, con una sonda de alta presión, su volumen de activación.
Seguridad


Tetracloroplatinato(II) de potasio: tóxico en caso de ingestión, provoca lesiones oculares graves, sensibilizante respiratorio y cutáneo. Los complejos de platino se manipulan con guantes en una vitrina; el cisplatino y sus análogos son fármacos citotóxicos y se manipulan como tales.
Historia — Taube y Marcus
Henry Taube clasificó los complejos en lábiles e inertes en 1952, y con su experimento del cromo y el cobalto de 1953 estableció el mecanismo de esfera interna; recibió el Premio Nobel de Química de 1983. Rudolph Marcus dedujo a partir de 1956 la teoría de la transferencia electrónica que lleva su nombre, y recibió el Premio Nobel de Química de 1992.
19.6 Ejercicios
Ejercicio 19.1 ★
Clasifíquense como lábiles o inertes, justificándolo: , , , , .
Solución
Solución de Ejercicio 19.1.
Inertes: () y ( de bajo espín), con grandes energías de activación del campo de ligandos. Lábiles: ( de alto espín) y (), distorsionados por el efecto Jahn–Teller, con enlaces axiales largos y débiles; (), sin barrera de campo de ligandos.
Ejercicio 19.2 ★
Demuéstrese que la ley de velocidad D se reduce a a alta y a cuando .
Solución
Solución de Ejercicio 19.2.
Cuando , el denominador es y ; cuando , es y se obtiene la segunda forma (un preequilibrio inhibido por el ligando saliente).
Ejercicio 19.3 ★
Predíganse los signos de y de para una sustitución D y para una A.
Solución
Solución de Ejercicio 19.3.
D: y (un ligando se va). A: ambos negativos (un ligando está unido en el estado de transición).
Ejercicio 19.4 ★
Dense los productos del con dos , y del con dos .
Solución
Solución de Ejercicio 19.4.
- a partir de ; - a partir de (el efecto trans de supera al de ).
Ejercicio 19.5 ★★
Para una sustitución sobre un acuoion, y (datos del ejercicio). Calcúlese para y , y su límite.
Solución
Solución de Ejercicio 19.5.
; a , ; límite: .
Ejercicio 19.6 ★★
Una constante de velocidad se duplica cuando la presión sube de 0.1 a a . Calcúlese y extráigase una conclusión.
Solución
Solución de Ejercicio 19.6.
: asociativo.
Ejercicio 19.7 ★★
En el , el enlace Pt–Cl en trans respecto de mide , y los otros dos, (datos del ejercicio). Interprétese y predígase qué cloruro se sustituye primero.
Solución
Solución de Ejercicio 19.7.
La fosfina, un -dador y un -aceptor fuerte, debilita el enlace situado en trans respecto de ella (influencia trans, enlace más largo) y lo labiliza (efecto trans): ese cloruro se sustituye primero.
Ejercicio 19.8 ★★
Enumérense las pruebas experimentales que mostrarían que una transferencia electrónica es de esfera interna.
Solución
Solución de Ejercicio 19.8.
El ligando puente acaba transferido al metal oxidado; la velocidad depende mucho de la naturaleza del posible puente; se detecta un intermedio binuclear; y la velocidad no puede superar la de la sustitución necesaria para formar el puente sobre el compañero lábil.
Ejercicio 19.9 ★★
Para , calcúlese para , , y .
Ejercicio 19.10 ★★★
Dos pares tienen las constantes de autointercambio y , y su reacción cruzada tiene (datos del ejercicio). Estímese ().
Solución
Solución de Ejercicio 19.10.
.
Ejercicio 19.11 ★★★
Con el modelo solo , calcúlense las energías de activación del campo de ligandos de los iones , y de alto espín, y ordénense , y según la velocidad esperada de intercambio de agua.
Solución
Solución de Ejercicio 19.11.
de alto espín: 0; : ; : . Velocidades de intercambio de agua esperadas: , el orden observado.
Ejercicio 19.12 ★★★
¿Por qué es difícil observar la región invertida en las reacciones entre iones que se encuentran por difusión en disolución, y cómo la revelaron las moléculas rígidas dador–aceptor?
Solución
Solución de Ejercicio 19.12.
En las reacciones muy exergónicas, la velocidad intrínseca supera la velocidad a la que los iones se encuentran: la constante observada se queda en el límite de difusión y la disminución queda oculta. Con el dador y el aceptor fijados a una distancia dada dentro de una molécula, no hay etapa de difusión, y una serie de aceptores de fuerza impulsora creciente mostró que la velocidad subía, pasaba por un máximo y bajaba.
19.7 Problema: fabricar cisplatino, no transplatino
Problema 19.1
Problema de fin de semana — fabricar cisplatino, no transplatino: el ion platino(II) plano-cuadrado, una síntesis planificada con el efecto trans, la acuación del fármaco y por qué se activa dentro de las células
El cisplatino, -, se fabrica a partir de . Datos del problema: a , la primera acuación, , tiene la constante de velocidad y la constante de equilibrio ; la concentración de cloruro es de unos en el plasma sanguíneo y de dentro de las células.
Parte I — El platino(II).
- Dese el número de electrones del .
- ¿Por qué sus complejos son plano-cuadrados y diamagnéticos?
- ¿Por qué sus sustituciones son asociativas?
- Escríbase la ley de velocidad de dos términos y explíquense sus dos términos.
- ¿Es el fármaco lábil o inerte a la escala de tiempo de un día?
Parte II — La síntesis.
- ¿Qué da el con dos ? ¿Por qué?
- Esa vía directa da un producto impuro. La vía de Dhara convierte primero el en con KI en exceso. ¿Por qué es útil el yoduro?
- La adición de da -. Explíquese la estereoquímica.
- Los yoduros se eliminan después con nitrato de plata en agua. ¿Qué se forma?
- La adición de KCl da el cisplatino. ¿Por qué no cambia la configuración?
- ¿Cómo se fabricaría, en cambio, el transplatino?
- ¿Por qué el transplatino no sirve como fármaco, aunque también reacciona?
Parte III — La acuación.
- Calcúlese el tiempo de semirreacción de la primera acuación.
- Calcúlese la fracción acuada al cabo de en una disolución sin cloruro.
- ¿Por qué el acuocomplejo es la forma reactiva frente al ADN?
- ¿Es la acuación disociativa o asociativa? ¿Cuál sería su volumen de activación?
- ¿Por qué se prepara en suero salino una disolución del fármaco para inyección?
Parte IV — Plasma y célula.
- Escríbase la fracción de equilibrio del acuocomplejo en función de .
- Calcúlese en el plasma.
- Calcúlese dentro de una célula.
- Calcúlese la razón.
- ¿Por qué, entonces, el fármaco actúa sobre todo dentro de las células?
- ¿Qué otros ligandos del interior de una célula pueden unirse al platino y desactivar el fármaco?
- ¿Por qué los dos ligandos ammina permanecen unidos todo el tiempo?
- Enúnciese el resultado: la razón entre la fracción de acuocomplejo dentro de una célula y la del plasma.
Solución
Solución de Problema 19.1.
1. . 2. El campo fuerte de un ion hace que el orbital , que apunta hacia los cuatro ligandos, quede muy alto: los ocho electrones se aparean en los cuatro orbitales inferiores. 3. El complejo tiene 16 electrones de valencia y una posición axial libre: el ligando entrante se une primero, a través de un estado de transición pentacoordinado. 4. : un camino a través del disolvente (ataque del disolvente y después sustitución rápida por Y) y un camino directo. 5. La sustitución tarda horas (parte III): inerte a la escala de los minutos, no a la de un día. 6. Cisplatino, porque el segundo sustituye a un cloruro situado en trans respecto de un cloruro (efecto trans ); también se forman productos secundarios. 7. El yoduro tiene un efecto trans mayor que el cloruro, lo que hace el efecto director más limpio y más rápido. 8. En el se labiliza el yoduro situado en trans respecto de un yoduro, no el situado en trans respecto del : el segundo amoníaco entra en cis respecto del primero. 9. Precipita yoduro de plata y queda en disolución -. 10. El cloruro sustituye a las dos moléculas de agua en sus propias posiciones; los ligandos ammina no se tocan. 11. A partir del y de dos cloruros. 12. Sus dos posiciones reactivas están opuestas: no puede unirse a dos bases vecinas de la misma hebra de ADN, la lesión a través de la cual actúa el cisplatino. 13. . 14. . 15. El agua es un grupo saliente mucho mejor que el cloruro: el nitrógeno de una base del ADN sustituye rápidamente al ligando acuo. 16. Asociativa, como todas las sustituciones del platino(II): volumen de activación negativo. 17. La alta concentración de cloruro desplaza el equilibrio de vuelta hacia la forma dicloro, lo que mantiene intacto el fármaco hasta que llega a las células. 18. . 19. . 20. . 21. 15. 22. Solo dentro de las células existe una fracción apreciable en forma de acuocomplejo reactivo. 23. Los ligandos azufrados, como el glutatión y la cisteína y la metionina de las proteínas, que se unen fuertemente al platino, blando. 24. El amoníaco se une fuertemente al platino y está en trans respecto del cloruro, un ligando de efecto trans pequeño: los enlaces con los ligandos ammina no se labilizan. 25. La fracción del fármaco en la forma acuo reactiva es unas 15 veces mayor dentro de una célula que en el plasma.