Química universitaria — tercer año · Bachelor Year 3
28Síntesis asimétrica
La L-DOPA, el fármaco que alivia los síntomas de la enfermedad de Parkinson, fue en los años setenta el primer compuesto fabricado industrialmente por catálisis asimétrica: unos pocos gramos de un complejo quiral de rodio, disueltos con un precursor plano y aquiral bajo hidrógeno, dieron un producto en el que un enantiómero superaba con mucho al otro. Los dos enantiómeros de un fármaco pueden tener efectos completamente distintos, porque los receptores y las enzimas que encuentran son a su vez quirales. Este capítulo mide la pureza enantiomérica, explica cómo un entorno quiral elige entre dos caminos especulares y recorre las estrategias (acervo quiral, auxiliares, resoluciones, catalizadores metálicos y orgánicos) que producen enantiómeros únicos.
Lo que ya sabes
El volumen del primer año definió la quiralidad, los enantiómeros, los diastereómeros, las mezclas racémicas, la rotación específica, las reglas CIP y las reacciones estereoselectivas y estereoespecíficas; el volumen del segundo año, la hidrogenación catalítica, la epoxidación, la dihidroxilación, las iminas, las enaminas, los enolatos, la reacción aldólica, la anelación de Robinson y la cromatografía. El Capítulo 12 dio la ecuación de Eyring; el Capítulo 21, el ciclo de Wilkinson, y el Capítulo 4, el eje .
28.1 Medir la pureza enantiomérica
Definición 28.1 (Exceso enantiomérico)
Para una mezcla de enantiómeros en cantidades , el exceso enantiomérico es , y la relación enantiomérica, ; para los diastereómeros, el exceso diastereomérico, ed, se define del mismo modo. La pureza óptica es la razón entre la rotación específica de una muestra y la del enantiómero puro.
Proposición 28.2 (ee y er)
y .
Demostración. Se dividen el numerador y el denominador de por ; despejando er se obtiene la segunda forma. ∎
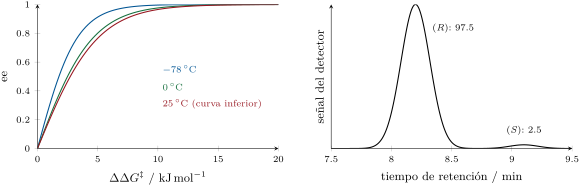
Un ee del 90 % equivale a una er de 95 : 5, y un ee del 98 %, a una er de 99 : 1. La pureza óptica solo es igual al ee si la rotación es proporcional a la composición; las impurezas, el disolvente, los efectos de concentración y las pequeñas rotaciones de muchos compuestos la hacen poco fiable, y el ee se mide separando los enantiómeros.
Método 28.3 (El ee a partir de un cromatograma quiral)
- Inyectar primero el racémico, para identificar los dos picos y comprobar su separación (resolución hasta la línea de base) y la igualdad de sus áreas.
- Inyectar la muestra e integrar ambos picos.
- Los enantiómeros dan la misma respuesta en un detector aquiral, de modo que ; asignar los picos con un patrón enantiopuro.
La RMN solo distingue los enantiómeros en un entorno quiral: un agente de solvatación quiral forma complejos diastereoméricos de vida corta cuyas señales difieren, y un alcohol o una amina quirales convertidos en sus dos ésteres diastereoméricos con el ácido de Mosher muestran la configuración a partir del patrón de las diferencias de desplazamiento.
Método 28.4 (La configuración a partir de los ésteres de Mosher, a grandes rasgos)
- Preparar los dos ésteres de MTPA, (R) y (S), del alcohol.
- Registrar sus espectros de protón y calcular para los protones de cada lado del carbono carbinólico.
- En la conformación preferida, el anillo fenilo del ácido apantalla un lado: los protones con están a un lado, y los de , al otro, lo que sitúa los dos sustituyentes y da la configuración.
28.2 Topicidad y adiciones estereoselectivas
Definición 28.5 (Reacciones estereoselectivas)
Una reacción enantioselectiva forma un enantiómero de un producto en exceso respecto del otro; una reacción diastereoselectiva forma un diastereómero en exceso.
Definición 28.6 (Topicidad)
Dos grupos de una molécula son homotópicos cuando los intercambia una rotación de la molécula (sustituir cualquiera de ellos da el mismo compuesto); enantiotópicos, cuando solo los intercambia una reflexión (sustituir uno u otro da enantiómeros), y diastereotópicos, cuando ninguna operación de simetría los intercambia (sustituir uno u otro da diastereómeros).
Los dos hidrógenos de un grupo contiguo a un estereocentro son diastereotópicos: tienen desplazamientos químicos distintos y se acoplan entre sí, por lo que un grupo así suele dar dos señales en RMN.
Definición 28.7 (Caras proquirales)
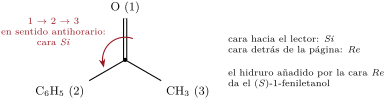
Un carbono trigonal con tres sustituyentes distintos es proquiral: la adición de un cuarto grupo, distinto, crea un estereocentro. Su cara vista con los tres sustituyentes, por orden de prioridad CIP decreciente, recorridos en el sentido de las agujas del reloj es la cara Re; en el sentido contrario, la cara Si.
Método 28.8 (Asignar las caras Re y Si)
- Clasificar los tres sustituyentes del átomo trigonal según las reglas CIP (un doble enlace cuenta dos veces su compañero).
- Mirar la cara de interés, con el plano trigonal en el plano de la página.
- Sentido horario 1 2 3: Re; sentido antihorario: Si.
- Para nombrar el producto, añadir el nuevo grupo hacia el observador y aplicar las reglas CIP al nuevo estereocentro; el ataque por la cara Re no siempre da R.
Definición 28.9 (Modelo de Felkin–Anh y control por quelación)
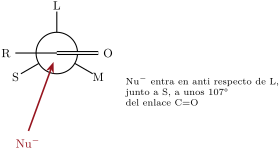
El modelo de Felkin–Anh predice el diastereómero mayoritario de una adición nucleófila a un grupo carbonilo contiguo a un estereocentro: el grupo más grande de ese centro se sitúa perpendicular al plano del carbonilo, y el nucleófilo se aproxima en anti respecto de él, junto al grupo más pequeño, siguiendo la trayectoria de Bürgi–Dunitz. En el control por quelación, un ion metálico unido a la vez al oxígeno del carbonilo y a un grupo dador del estereocentro bloquea la conformación, y el nucleófilo se adiciona por la cara menos impedida del anillo quelato.
Proposición 28.10 (Selectividad de Felkin–Anh)
Para un aldehído o una cetona -quirales sin grupo quelante, el producto mayoritario es el que predice el modelo de Felkin–Anh (un modelo empírico, respaldado por el cálculo).
Demostración. Admitido a este nivel. ∎
28.3 Estrategias
Definición 28.11 (Acervo quiral)
El acervo quiral es el conjunto de compuestos naturales baratos y enantiopuros (aminoácidos, azúcares, terpenos, hidroxiácidos) usados como materiales de partida, cuyos estereocentros se trasladan a la molécula objetivo.
Definición 28.12 (Auxiliar quiral)
Un auxiliar quiral es un grupo enantiopuro unido temporalmente a un sustrato para controlar la estereoquímica de una reacción, que después se elimina y se recupera.
En las alquilaciones de Evans, se acila una oxazolidinona preparada a partir de un aminoácido; el enolato de litio o de sodio, quelado por el grupo carbonilo del auxiliar, es atacado por un haluro de alquilo por la cara opuesta al sustituyente del auxiliar, lo que da un solo diastereómero, a menudo con un ed superior al 95 %; la hidrólisis libera después el ácido quiral y el auxiliar.
Definición 28.13 (Resoluciones)
La resolución de un racémico es su separación en enantiómeros, clásicamente por cristalización de sales diastereoméricas con un ácido o una base enantiopuros. En una resolución cinética, los dos enantiómeros reaccionan a velocidades distintas con un reactivo o un catalizador quirales, con una selectividad . En una resolución cinética dinámica, los enantiómeros del sustrato se interconvierten deprisa mientras uno de ellos reacciona.
Teorema 28.14 (Ecuación de Kagan)
En una resolución cinética de un racémico mediante reacciones de primer orden de selectividad , la conversión y el ee del sustrato restante están relacionados por
Demostración. Cada enantiómero decae exponencialmente: las fracciones restantes son y , luego . Partiendo de cantidades iguales, y . Entonces y, del mismo modo, . Por tanto, es el cociente enunciado. ∎
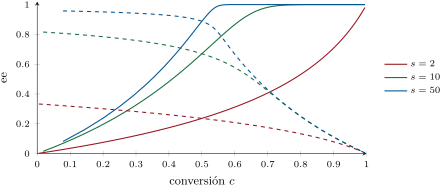
Proposición 28.15 (Resolución cinética dinámica)
Si los enantiómeros del sustrato se interconvierten mucho más deprisa de lo que reacciona cualquiera de ellos, todo el racémico puede convertirse en un solo enantiómero del producto, con un ee fijado por : .
Demostración. La racemización rápida mantiene los dos enantiómeros del sustrato en cantidades iguales en todo momento. Los productos se forman entonces a velocidades en la razón , y nada detiene la reacción antes de que se consuma todo el sustrato, sobre todo a través del enantiómero rápido: el rendimiento puede alcanzar el 100 % con . ∎
Método 28.16 (Elegir una estrategia)
- Si los estereocentros de la molécula objetivo existen en un compuesto natural barato, partir del acervo quiral.
- Para una síntesis puntual, o para fijar de forma fiable un centro contiguo a un grupo carbonilo, usar un auxiliar, a costa de dos etapas adicionales.
- Si el racémico es barato y el enantiómero no deseado puede reciclarse o racemizarse, resolverlo (de forma clásica, cinética o dinámica).
- A gran escala, buscar un catalizador asimétrico: un estereocentro creado por ciclo catalítico, sin residuos quirales estequiométricos.
28.4 Catálisis asimétrica con metales
Definición 28.17 (Catálisis asimétrica)
La catálisis asimétrica es la síntesis enantioselectiva con un catalizador quiral usado en pequeña cantidad; en los catalizadores metálicos, la quiralidad procede normalmente de un ligando quiral.
Teorema 28.18 (La selectividad a partir de la energía)
Si dos productos enantioméricos se forman a través de estados de transición diastereoméricos con factores preexponenciales iguales, de forma irreversible y bajo control cinético, , donde es la diferencia de sus energías de Gibbs de activación.
Demostración. Según la ecuación de Eyring (Capítulo 12), ; ambos productos se forman a partir de los mismos reactivos, de modo que en cada instante sus velocidades están en la razón , y también lo están las cantidades formadas. ∎
A , un ee del 99 % (er de 199) exige , del orden de la energía de un solo enlace de hidrógeno; a bastan .
Proposición 28.19 (Ligandos de simetría )
Un ligando quiral de simetría reduce a la mitad el número de estados de transición diastereoméricos que hay que comparar, ya que las dos posiciones de coordinación que deja libres son equivalentes.
Demostración. La rotación del catalizador transforma una posición libre en la otra y deja el catalizador inalterado; todo estado de transición en una posición es, por tanto, idéntico al estado girado en la otra. Solo hay que comparar los modos de unión en una posición (cara del sustrato, orientación). ∎
Knowles usó monofosfinas quirales y después la difosfina de simetría DIPAMP, con rodio, para hidrogenar una enamida al aminoácido protegido de la L-DOPA; el BINAP de Noyori, con rutenio, hidrogena cetonas y alquenos funcionalizados y, combinado con una diamina quiral, cetonas sencillas con ee muy altos. En la hidrogenación de enamidas con rodio, el producto mayoritario procede del complejo catalizador–sustrato minoritario y menos estable, que reacciona mucho más deprisa con el hidrógeno: la selectividad se fija en los estados de transición, no por las poblaciones de los intermedios (el principio de Curtin–Hammett).
Definición 28.20 (Epoxidación de Sharpless)
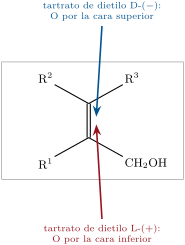
La epoxidación de Sharpless es la epoxidación enantioselectiva de alcoholes alílicos con hidroperóxido de terc-butilo, catalizada por isopropóxido de titanio(IV) con un tartrato de dietilo enantiopuro; el alcohol se une al titanio, que entrega el oxígeno a una cara del alqueno, elegida por el tartrato.
La misma idea, un metal sujeto en un bolsillo quiral por un ligando natural barato, da la dihidroxilación asimétrica de Sharpless de los alquenos con osmio y ligandos alcaloides de la quina. Cuando el ligando no es enantiopuro, el ee del producto no tiene por qué ser proporcional al del ligando: los agregados de dos ligandos, con actividades distintas para los pares homoquirales y heteroquirales, dan efectos no lineales, a veces amplificaciones útiles.
28.5 Organocatálisis
Definición 28.21 (Organocatálisis)
La organocatálisis es la catálisis por pequeñas moléculas orgánicas sin metales. En la catálisis por enamina, una amina secundaria convierte una cetona o un aldehído en una enamina nucleófila; en la catálisis por iminio, convierte un aldehído -insaturado en un ion iminio electrófilo con una LUMO rebajada.
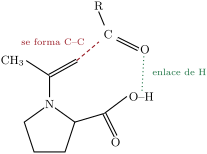
La prolina, un aminoácido barato, cataliza reacciones aldólicas intramoleculares de tricetonas con ee altos (las cetonas de Hajos–Parrish y de Wieland–Miescher, usadas desde los años setenta en síntesis de esteroides) y, como se demostró en 2000, reacciones aldólicas intermoleculares de la acetona con aldehídos. Las imidazolidinonas quirales actúan a través de iones iminio en reacciones de Diels–Alder y en adiciones conjugadas; los ácidos fosfóricos quirales, ácidos de Brønsted fuertes con un bolsillo quiral, activan las iminas por protonación. Los organocatalizadores son estables al aire y al agua y no dejan metal en el producto.
En el laboratorio — Un análisis por HPLC quiral
Una columna quiral, de sílice recubierta con un derivado de celulosa o de amilosa, se equilibra con una mezcla hexano–isopropanol. Se inyecta primero el racémico y se ajusta la proporción de disolventes hasta que los dos picos estén separados hasta la línea de base; después se inyecta la muestra, disuelta en el eluyente a aproximadamente un miligramo por mililitro, y se integran los picos a una longitud de onda a la que ambos absorben.
Seguridad


Hidroperóxido de terc-butilo: inflamable, autorreactivo al calentarlo, tóxico en contacto con la piel, corrosivo, sensibilizante, se sospecha que provoca defectos genéticos; se usa en disolución, conservado en frío, nunca concentrado, y el peróxido en exceso se destruye antes del tratamiento. Isopropóxido de titanio(IV): inflamable, irritante, se descompone con la humedad.
Historia — Dos premios para la catálisis asimétrica
William Knowles, Ryoji Noyori y Barry Sharpless compartieron el Premio Nobel de Química de 2001 por las hidrogenaciones y oxidaciones catalizadas quiralmente. Benjamin List y David MacMillan, que habían demostrado en 2000 que pequeñas moléculas orgánicas podían catalizar reacciones enantioselectivas de forma tan general como los complejos metálicos, recibieron el premio de 2021.
28.6 Ejercicios
Ejercicio 28.1 ★
Conviértase: un ee del 80 % en er; una er de 99 : 1 en ee; un ee del 50 % en el porcentaje de cada enantiómero.
Solución
Solución de Ejercicio 28.1.
ee del 80 %: (90 : 10). er de 99 : 1: %. ee del 50 %: 75 % y 25 %.
Ejercicio 28.2 ★
Un cromatograma de HPLC quiral muestra picos de áreas 1840 y 60 para los dos enantiómeros. Calcúlese el ee.
Solución
Solución de Ejercicio 28.2.
: ee del 93.7 %, una er de .
Ejercicio 28.3 ★
Asígnense las caras Re y Si del carbono carbonílico del propanal, y nómbrese el alcohol formado por adición de un nucleófilo metilo por la cara Re.
Solución
Solución de Ejercicio 28.3.
Prioridades: O etilo H. Dibujado con el O arriba, el etilo abajo a la izquierda y el H abajo a la derecha, la cara delantera es Si, y la trasera, Re. Un grupo metilo añadido por la cara Re, con las prioridades OH etilo metilo H en el producto, da el (R)-butan-2-ol.
Ejercicio 28.4 ★
¿Son los dos protones metilénicos del etanol homotópicos, enantiotópicos o diastereotópicos? ¿Y los del grupo del 2-butanol?
Solución
Solución de Ejercicio 28.4.
Etanol: enantiotópicos (los intercambia el plano de simetría de la molécula; mismo desplazamiento en un disolvente aquiral). Butan-2-ol: diastereotópicos (contiguos a un estereocentro; desplazamientos distintos).
Ejercicio 28.5 ★★
Calcúlense la necesaria para un ee del 99 % a y a , y el ee que da a un catalizador que da un ee del 80 % a (con la misma ).
Solución
Solución de Ejercicio 28.5.
er de 199: a , y a . Un ee del 80 % a es una er de 9, ; a , , ee del 93 %.
Ejercicio 28.6 ★★
Una muestra de una amina tiene en unas condiciones en las que el enantiómero (S) puro tiene (datos del ejercicio). Dense su pureza óptica y los porcentajes de los enantiómeros, suponiendo la rotación proporcional a la composición. ¿Por qué esta medida es menos fiable que la cromatografía?
Solución
Solución de Ejercicio 28.6.
Pureza óptica: %: 90 % de (S) y 10 % de (R). Una rotación pequeña, las impurezas, los efectos de concentración y de disolvente y una relación rotación–composición no lineal la hacen poco fiable; la cromatografía separa y cuenta directamente los enantiómeros.
Ejercicio 28.7 ★★
En una acetilación de un alcohol racémico catalizada por una lipasa, el alcohol restante tiene un ee del 90 % a una conversión del 60 %. Calcúlese .
Solución
Solución de Ejercicio 28.7.
.
Ejercicio 28.8 ★★
Predígase el epóxido formado a partir del (E)-hex-2-en-1-ol con el tartrato de dietilo L-(), y con el tartrato de dietilo D-().
Solución
Solución de Ejercicio 28.8.
Con el tartrato de dietilo L-(), (2S,3S)-2,3-epoxihexan-1-ol; con el tartrato de dietilo D-(), el enantiómero, (2R,3R).
Ejercicio 28.9 ★★
El (S)-2-fenilpropanal se trata con bromuro de metilmagnesio. Úsese el modelo de Felkin–Anh para predecir el diastereómero mayoritario.
Solución
Solución de Ejercicio 28.9.
L = fenilo, M = metilo, S = H. Para el aldehído (S), el confórmero reactivo tiene el fenilo perpendicular al plano del carbonilo y el hidrógeno junto a la trayectoria del nucleófilo, que ataca en anti respecto del fenilo. Al deducir las configuraciones se obtiene el (2S,3S)-3-fenilbutan-2-ol como diastereómero mayoritario.
Ejercicio 28.10 ★★★
Demuéstrese que en una resolución cinética el ee del producto tiende a a baja conversión, y calcúlese para . ¿Por qué una resolución cinética es mejor para purificar el sustrato que para obtener el producto?
Solución
Solución de Ejercicio 28.10.
Al principio, los dos enantiómeros están presentes en cantidades iguales, de modo que los productos se forman en la razón : , 0.905 para . A medida que avanza la reacción, el enantiómero rápido se agota y el ee del producto disminuye, mientras que el ee del sustrato aumenta hacia 1: el sustrato siempre puede purificarse avanzando más; el producto no.
Ejercicio 28.11 ★★★
Una cetona con un estereocentro racemizable contiguo al grupo carbonilo se reduce con una enzima con , mientras que la racemización es rápida. ¿Qué rendimiento y qué ee pueden alcanzarse? Compárese con la misma enzima sin racemización, detenida al 50 % de conversión.
Solución
Solución de Ejercicio 28.11.
Con racemización rápida: hasta un 100 % de rendimiento, , ee del 98 %. Sin ella, al 50 % de conversión: un rendimiento de como máximo el 50 % y un ee del producto del 93 % (el ee del sustrato es el mismo, 93 %).
Ejercicio 28.12 ★★★
Explíquese con el principio de Curtin–Hammett cómo el complejo catalizador–sustrato minoritario puede dar el producto mayoritario, usando dos complejos en equilibrio ( a favor de A) que reaccionan con .
Solución
Solución de Ejercicio 28.12.
Cuando los dos complejos se interconvierten más deprisa de lo que reaccionan, la razón de productos es : el complejo minoritario B da el 98 % del producto (ee del 97 %). La selectividad la fija la diferencia entre los dos estados de transición, no las poblaciones de los intermedios.
28.7 Problema: la ruta de la L-DOPA
Problema 28.1
Problema de fin de semana — la ruta de la L-DOPA: la enamida proquiral y sus caras, la energía que hay detrás de un ee del 95 %, la purificación por cristalización y lo que habría necesitado una resolución cinética
Datos del problema: la hidrogenación catalizada por rodio del precursor enamida a da el (S)-aminoácido protegido con un ee del 95 %. El producto bruto, 100 g, se recristaliza: las aguas madres retienen todo el enantiómero minoritario y 5.0 g del mayoritario.
Parte I — El sustrato.
- ¿Por qué es proquiral la enamida? ¿Qué carbono se convierte en estereocentro?
- ¿Qué daría un catalizador aquiral?
- ¿Por qué importa al catalizador el grupo amida del alqueno?
- ¿Qué hace la difosfina quiral?
- ¿Se forma el producto mayoritario a partir del complejo catalizador–sustrato más estable?
- ¿Por qué el hidrógeno se añade por una sola cara en cada complejo?
Parte II — Energía.
- Dese la er correspondiente a un ee del 95 %.
- Calcúlese a .
- ¿Qué ee daría la misma a ?
- ¿Qué ee daría a una mayor en ?
- Compárense con la energía de un enlace de hidrógeno, y coméntese.
- ¿Por qué no se lleva a cabo simplemente la reacción a menor temperatura?
Parte III — Cristalización.
- Calcúlense las masas de los dos enantiómeros en el producto bruto.
- Calcúlense la masa y el ee de los cristales.
- Calcúlese el rendimiento de la cristalización.
- ¿Por qué la cristalización puede elevar el ee de una muestra pero nunca crearlo a partir de un racémico (para un compuesto que cristaliza como compuesto racémico)?
- ¿Cómo se comprueba el ee final?
Parte IV — Una resolución cinética en su lugar.
- ¿Cuál es el rendimiento máximo de un enantiómero en una resolución cinética simple?
- Calcúlese el necesario para un ee del 95 % del sustrato restante a una conversión del 55 %.
- ¿Qué rendimiento de ese sustrato se obtiene?
- ¿Cómo cambiaría el rendimiento una resolución cinética dinámica?
- ¿Por qué la hidrogenación asimétrica fue la mejor elección industrial?
- ¿Por qué hay que eliminar el rodio del fármaco, y cómo se mide?
- Enúnciese el resultado: la para un ee del 95 % a .
Solución
Solución de Problema 28.1.
1. El carbono del alqueno que lleva el nitrógeno tiene tres sustituyentes distintos y dos caras diferentes; el hidrógeno añadido a él convierte el carbono del aminoácido en un estereocentro.
2. El racémico: ambas caras son atacadas a la misma velocidad.
3. Su oxígeno carbonílico se une al rodio junto con el enlace C=C: el sustrato queda sujeto como un quelato, en una geometría fija que el ligando puede discriminar.
4. Construye un bolsillo quiral alrededor del metal (de simetría ): las dos maneras de unir el sustrato, por una cara o por la otra, son diastereoméricas, con energías y reactividades distintas.
5. No: el complejo minoritario reacciona mucho más deprisa con el hidrógeno (Curtin–Hammett).
6. El metal está en una cara del alqueno unido, y los hidrógenos se transfieren desde el metal.
7. .
8. .
9. : ee 99.3 %.
10. : ee 97.7 %.
11. Menos que un enlace de hidrógeno típico: una pequeña diferencia en los contactos estéricos o una sola interacción débil entre el sustrato y el ligando decide el resultado, por lo que estos catalizadores son difíciles de diseñar a partir de primeros principios.
12. La velocidad disminuye, el hidrógeno se disuelve y el catalizador se comporta de otro modo a baja temperatura, y enfriar un reactor grande cuesta energía.
13. 97.5 g del enantiómero (S) y 2.5 g del (R).
14. de cristales, prácticamente enantiopuros.
15. % del producto bruto (el 95 % del enantiómero (S)).
16. Los cristales recogen el enantiómero en exceso, y la parte racémica queda en disolución con el minoritario; a partir de un racémico no hay exceso que recoger, y la cristalización da cristales racémicos.
17. Por HPLC quiral frente a una referencia racémica.
18. El 50 %: solo sobrevive el enantiómero lento.
19. .
20. El 45 % del racémico (el 88 % del enantiómero deseado presente al principio, con un ee del 95 %).
21. Con una racemización rápida del sustrato, el rendimiento podría acercarse al 100 %.
22. Convierte todo el precursor aquiral barato en el enantiómero correcto, con un catalizador usado en cantidades ínfimas y sin desechar ningún enantiómero.
23. El rodio es tóxico y sus residuos en los fármacos están limitados a unas pocas partes por millón; se miden por espectrometría de masas con plasma de acoplamiento inductivo.
24. Un ee del 95 % a corresponde a .