Química universitaria — tercer año · Bachelor Year 3
10Termodinámica estadística: funciones de partición
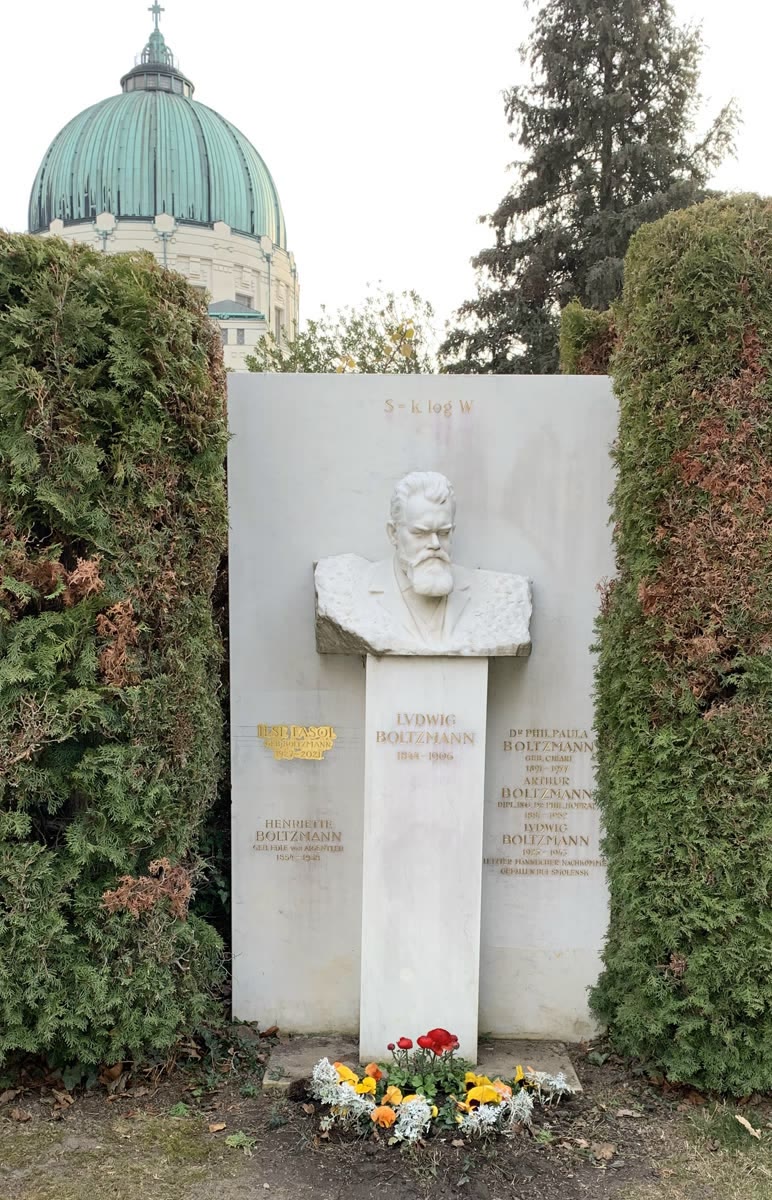
La tumba de Ludwig Boltzmann en Viena lleva una sola línea, S=klogW: la entropía de un sistema cuenta las maneras en que sus moléculas pueden repartirse su energía. La termodinámica, tal como la construyeron los volúmenes del primer y del segundo año, nunca necesita las moléculas: relaciona entre sí calores medidos, entropías y constantes de equilibrio. La termodinámica estadística los calcula a partir de las propias moléculas. Su objeto central es una sola suma sobre los niveles de energía de una molécula, la función de partición; los niveles proceden de la espectroscopia, y la entropía estándar del nitrógeno calculada a partir de su espectro concuerda con el valor tabulado hasta la centésima de julio por kelvin y por mol. Este capítulo construye la función de partición, la separa en sus partes de traslación, rotación, vibración y electrónica, y la convierte en energía interna, entropía y energía de Gibbs; el Capítulo 11 la aplica a las capacidades caloríficas y a las constantes de equilibrio.
Lo que ya sabes
El volumen del segundo año definió la entropía molar estándar, la energía de Gibbs y el potencial químico, y tabuló entropías obtenidas a partir de capacidades caloríficas medidas hasta bajas temperaturas. El Capítulo 1 dio los niveles de energía de una partícula en una caja, del oscilador armónico y del rotor rígido, EJ=hcBJ(J+1) con degeneración2J+1; el Capítulo 6 midió B y ν~ para moléculas diatómicas y encontró que, en una molécula homonuclear como NX2, los espines nucleares hacen desiguales los niveles de rotación alternos.
10.1 Microestados y distribución de Boltzmann
Sean N moléculas idénticas e independientes que pueden ocupar niveles de energía ε0=0<ε1<ε2<…, con energía total E. Decir cuántas moléculas hay en cada nivel, {n0,n1,…}, describe una distribución; decir qué molécula está en qué nivel describe mucho más.
Definición 10.1(Microestado, peso estadístico)
Un microestado de un sistema de moléculas es una especificación completa del estado de cada molécula. El peso estadísticoW de una distribución {ni} de N moléculas sobre niveles no degenerados es el número de microestados que la realizan:
W=n0!n1!n2!⋯N!.
Ejemplo 10.2(Tres cuantos entre tres osciladores)
Tres osciladores comparten tres cuantos de energía. La distribución “un oscilador tiene los tres” puede realizarse de 3!/(1!2!)=3 maneras, “uno tiene dos y otro uno” de 3!=6 maneras y “cada uno tiene uno” de una sola manera: diez microestados en total, y la distribución más uniforme que aún reparte la energía sobre varios niveles es la más probable. Con 1023 moléculas, los pesos se vuelven tan picudos que una distribución, y las que difieren de ella en una cantidad despreciable, reúnen prácticamente todos los microestados.
Observación 10.3
El postulado de la termodinámica estadística es que todos los microestados de un sistema aislado con una energía dada son igualmente probables. El sistema se encuentra entonces, de forma abrumadora, en la distribución de mayor peso: encontrarla es la tarea de esta sección.
Para números grandes, la aproximación de Stirling lnx!≈xlnx−x da
lnW=NlnN−i∑nilnni.
Definición 10.4(Distribución de Boltzmann, población)
La poblaciónni/N de un nivel es la fracción de las moléculas que lo ocupan. La distribución de Boltzmann es la distribución de mayor peso de unas moléculas independientes en equilibrio térmico a la temperatura T, dada por el teorema siguiente.
Teorema 10.5(La distribución de Boltzmann)
Para moléculas independientes en equilibrio a la temperatura T, la población de un nivel de energía εi y degeneracióngi es
Nni=qgie−εi/kT,q=i∑gie−εi/kT,
donde k es la constante de Boltzmann. Dos niveles tienen poblaciones en la razón ninj=gigje−(εj−εi)/kT.
Demostración parcial. Se toman primero niveles no degenerados. Se maximiza lnW con las dos restricciones ∑ini=N y ∑iniεi=E, con multiplicadores de Lagrange α y β: para todo i,
∂ni∂(lnW+αj∑nj−βj∑njεj)=−lnni−1+α−βεi=0,
luego ni=eα−1e−βεi, y la primera restricción fija eα−1=N/∑je−βεj. Un nivel de degeneracióngi son gi estados distintos de la misma energía, cada uno poblado como arriba: su población se multiplica por gi. El multiplicador β se identifica con un caso conocido: para el movimiento de traslación de un gas ideal (Proposición 10.11 más abajo), la distribución da una energía 23N/β, y la energía del gas ideal es 23NkT; por tanto, β=1/kT. Que β sea la misma magnitud para todo tipo de movimiento, y que sea la temperatura termodinámica, se admite aquí: dos sistemas en contacto térmico comparten el mismo β, que es la propiedad que define la temperatura. ∎
Definición 10.6(Función de partición molecular)
La función de partición molecular de una molécula a la temperatura T es la suma
q=niveles∑gie−εi/kT=estados∑e−εs/kT,
con las energías medidas desde el nivel más bajo, de modo que q≥1.
La función de partición cuenta los estados que son térmicamente accesibles: a temperatura muy baja solo contribuye el nivel más bajo y q→g0; a temperatura muy alta cada estado contribuye con alrededor de 1 y q crece sin límite. De ahí una regla práctica: los niveles situados mucho más de kT por encima del más bajo están vacíos; los niveles situados a menos de kT de él están poblados. A 298.15K, kT corresponde a 207.2cm−1, o RT=2.479kJ/mol.
Método 10.7(Poblaciones de los niveles a partir de las constantes espectroscópicas)
Enumerar los niveles con sus energías (a partir de las constantes, p. ej., hcBJ(J+1)) y sus degeneraciones (2J+1).
Expresar cada energía en unidades de kT; a 298.15K, dividir un número de onda por 207.2cm−1.
Formar los términos gie−εi/kT, sumarlos para obtener q y dividir. Detener la suma cuando los términos sean despreciables.
Comprobar: las poblaciones suman 1; la razón entre dos de ellas es gigje−(εj−εi)/kT.
Ejemplo 10.8(Los niveles de rotación del cloruro de hidrógeno)
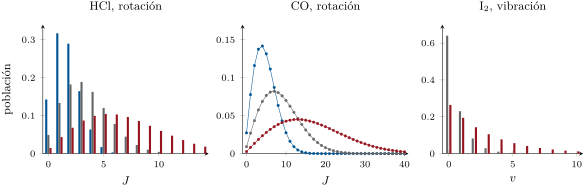
Para HX35X2235Cl, B0=Be−αe/2=10.44cm−1. A 300K, el nivel J está a 10.44J(J+1)cm−1, es decir, a 0.0501J(J+1) en unidades de kT. Los términos (2J+1)e−0.0501J(J+1) valen 1, 2.71, 3.70, 3.84, 3.31, 2.45, …; su suma es q=20.3 y las poblaciones de J=0 a 4 son 0.049, 0.134, 0.182, 0.189 y 0.163: el nivel más poblado es J=3, no J=0, porque la degeneración2J+1 crece mientras el factor de Boltzmann disminuye. Es la envolvente de la banda de rotación–vibración del Capítulo 6.
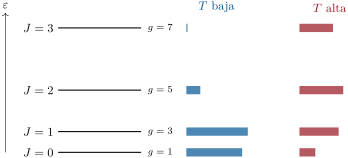
Una escalera de Boltzmann: niveles de rotación J=0 a 3 (energías 0, 2, 6, 12 veces hcB, degeneraciones2J+1) y sus poblaciones, como longitudes de barras, a kT=2hcB y kT=10hcB (solo los cuatro niveles). Al calentar, el nivel más bajo se vacía hacia los superiores; a ambas temperaturas las barras suman el mismo total, el número de moléculas.
10.2 La función de partición molecular
Proposición 10.9(Factorización)
Si la energía de una molécula es una suma de contribuciones independientes, ε=εT+εR+εV+εE, siendo cada estado cualquier combinación de un estado de traslación, uno de rotación, uno de vibración y uno electrónico, entonces
q=qTqRqVqE.
Demostración. La suma sobre todas las combinaciones de una exponencial de una suma es el producto de las sumas separadas: ∑a,be−(εa+εb)/kT=(∑ae−εa/kT)(∑be−εb/kT), y lo mismo para cuatro factores. ∎
La separación es una aproximación: la rotación y la vibración interaccionan (la constante αe), y el estado electrónico fija las constantes de rotación y de vibración. Para una molécula en su estado electrónico fundamental a temperaturas ordinarias, los errores son de unas centésimas de julio por kelvin en una entropía. Las poblaciones se calculan entonces por separado para cada tipo de movimiento: la fracción de moléculas en un nivel de vibración v no depende de su rotación.
10.3 Las cuatro contribuciones
Traslación
Definición 10.10(Longitud de onda térmica)
La longitud de onda térmica de una molécula de masa m a la temperatura T es Λ=2πmkTh.
Proposición 10.11(Función de partición de traslación)
Para una molécula de masa m que se mueve libremente en un volumen V,
qT=Λ3V.
Demostración. En una dimensión, una caja de longitud L tiene los niveles εn=h2n2/8mL2 (n=1,2,…; el desplazamiento de punto cero no cambia nada medible). Están tan próximos que la suma es una integral:
Las tres direcciones son independientes: qT=qxqyqz=L3/Λ3. La energía media por dimensión es −∂lnqx/∂β con qx∝β−1/2, es decir, 1/2β; tres dimensiones dan 23kT por molécula, como se usó en la demostración del Teorema 10.5. ∎
Ejemplo 10.12(Argón en un matraz)
Para el argón (M=39.95g/mol) a 298.15K, Λ=16.0pm, una décima de diámetro atómico. En 1dm3, qT=10−3/(1.600×10−11)3=2.44×1029 estados de traslación son térmicamente accesibles, muchos más que los 2.4×10²² átomos que contiene el matraz a 1bar: cada estado está casi siempre vacío, la condición bajo la cual las moléculas pueden contarse como más abajo.
Rotación
Definición 10.13(Temperaturas características)
La temperatura característica de rotación de una molécula lineal de constante de rotaciónB es θR=hcB/k; la temperatura característica de vibración de una vibración de número de onda ν~ es θV=hcν~/k.
Definición 10.14(Número de simetría)
El número de simetríaσ de una molécula es el número de orientaciones distintas de la molécula rígida a las que se llega mediante rotaciones propias y que son indistinguibles de la de partida (el orden del subgrupo de rotaciones de su grupo puntual): 1 para HCl y CO, 2 para NX2, COX2 y HX2O, 3 para NHX3, 12 para CHX4 y CX6HX6.
Proposición 10.15(Función de partición de rotación)
Para una molécula lineal, qR=∑J(2J+1)e−θRJ(J+1)/T. Cuando T≫θR,
qR≈σθRT=σhcBkT,
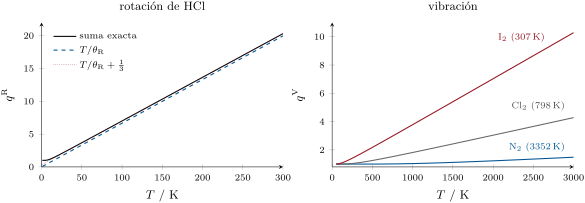
con un error relativo de alrededor de θR/3T para σ=1 (la suma exacta está próxima a T/θR+31).
Demostración parcial. Para T≫θR contribuyen muchos niveles y la suma se convierte en una integral. Con x=J(J+1), dx=(2J+1)dJ:
∫0∞(2J+1)e−θRJ(J+1)/TdJ=∫0∞e−θRx/Tdx=θRT.
La corrección 31 procede del término siguiente de la fórmula de Euler–Maclaurin (Ejercicio 10.11). El factor 1/σ se admite aquí y se justifica en el Capítulo 11: en una molécula homonuclear, la simetría de la función de onda frente al intercambio de los dos núcleos idénticos solo permite a cada estado de espín nuclear una paridad de J (Capítulo 6), de modo que, por término medio, falta la mitad de los niveles de rotación. Contar así los estados de rotación con σ deja fuera de q los estados de espín nuclear; las tablas termodinámicas siguen el mismo convenio, y el factor de espín nuclear se cancela en toda reacción química. ∎
Para NX2, B0=1.990cm−1 y θR=2.86K: a 298.15K, qR=298.15/(2×2.863)=52.1. Para HCl, θR=15.0K y qR=19.8 (suma exacta: 20.2). Solo HX2 (θR=85K) y sus isotopólogos necesitan la suma exacta a temperatura ambiente. Una molécula no lineal de constantes de rotaciónA, B, C tiene qR=σ1(hckT)3/2ABCπ, que se admite.
Vibración
Proposición 10.16(Función de partición de vibración)
Para una vibración armónica de número de onda ν~, con las energías medidas desde el nivel de punto cero,
qV=v≥0∑e−vθV/T=1−e−θV/T1.
Tiende a 1 cuando T≪θV y a T/θV cuando T≫θV. Una molécula con varios modos normales tiene el producto de un factor de este tipo por modo.
Demostración. Los niveles están a vhcν~ por encima del nivel de punto cero: la suma es una serie geométrica de razón e−θV/T<1. Cuando T≫θV, 1−e−θV/T≈θV/T. Los modos normales son independientes (Proposición 10.9). ∎
Como cuanto de vibración de una molécula diatómica, este libro toma la fundamental observada G(1)−G(0)=ωe−2ωexe (Capítulo 6); a temperatura ambiente solo importan los primeros niveles, y lo que cuenta es su separación. Las moléculas rígidas y ligeras están congeladas: NX2 tiene θV=3352K, qV=1.000013 a 298.15K, y solo 13 moléculas de cada millón están en v=1. Las pesadas y blandas no lo están: IX2 tiene θV=307K, qV=1.556, y más de un tercio de sus moléculas vibran.
Poblaciones de Boltzmann calculadas a partir de las constantes espectroscópicas: niveles de rotación de HX35X2235Cl (θR=15.0K) y de CO (θR=2.77K; puntos unidos para mayor claridad) a 100K (azul), 300K (gris) y 1000K (rojo), y niveles de vibración de IX2 (θV=307K) a 300 y 1000K. Las poblaciones de rotación alcanzan su máximo en J>0; las de vibración siempre disminuyen con v, ya que los niveles no son degenerados.
Estados electrónicos
Proposición 10.17(Función de partición electrónica)
Con los niveles electrónicos εj (degeneracióngj) medidos desde el nivel fundamental,
qE=g0+g1e−ε1/kT+⋯
Para la mayoría de las moléculas, el primer nivel electrónico excitado está decenas de miles de números de onda más arriba y qE=g0: 1 para una molécula de capa cerrada, 3 para OX2 (término fundamental 3Σg−), 2J+1 para un átomo en un nivel J.
Es la definición aplicada a los niveles electrónicos; los casos en que importan los niveles bajos son los átomos y radicales con estructura fina.
Ejemplo 10.18(El monóxido de nitrógeno y el átomo de cloro)
El NO tiene un término fundamental 2Π desdoblado por el acoplamiento espín–órbita en 2Π1/2 (inferior) y 2Π3/2, 119.73cm−1 más arriba, ambos doblemente degenerados. A 298.15K, qE=2+2e−119.73/207.22=2+2×0.561=3.12: el 36 % de las moléculas está en la componente superior. El átomo de cloro tiene su nivel 2P1/2 a 882.35cm−1 por encima del nivel fundamental 2P3/2: qE=4+2e−4.258=4.03.
Izquierda: la función de partición de rotación de HCl (θR=15.0K), suma exacta frente a la forma de alta temperatura; la forma con la corrección 31 no se distingue de la suma por encima de unos 30K. Derecha: la función de partición de vibración de tres moléculas diatómicas (temperaturas características entre paréntesis), igual a 1 mientras T≪θV y después próxima a T/θV.
10.4 De las funciones de partición a la termodinámica
Teorema 10.19(Energía interna)
Para N moléculas independientes, la energía interna medida desde su valor en T=0 es
U−U(0)=NkT2(∂T∂lnq)V=−N(∂β∂lnq)V.
Las contribuciones de los cuatro tipos de movimiento se suman.
Demostración.U−U(0)=∑iniεi=qN∑igiεie−βεi=−qN∂β∂q; y dβ=−dT/kT2. El volumen se mantiene fijo porque los niveles de traslación dependen de él. Por la Proposición 10.9, lnq es una suma de cuatro términos. ∎
Para la traslación, qT∝T3/2 da 23NkT; para la rotación de una molécula lineal a alta temperatura, qR∝T da NkT; una vibración da NkθV/(eθV/T−1), que solo vale NkT cuando T≫θV. La equipartición clásica de la energía, 21kT por término cuadrático, es el límite de alta temperatura de estos resultados; el Capítulo 11 sigue las capacidades caloríficas a medida que cada movimiento se congela.
Definición 10.20(Función de partición canónica)
La función de partición canónica de un sistema a la temperatura T y el volumen V es la suma Q=∑se−Es/kT sobre todos los estados s del sistema completo, de energías Es.
Proposición 10.21(Función de partición canónica de un gas ideal)
Para N moléculas independientes, Q=qN si son distinguibles (localizadas en un cristal), y Q=qN/N! para un gas ideal de moléculas idénticas.
Demostración parcial. Un estado del sistema es una elección de estado para cada molécula, y las energías se suman: la suma de los productos es el producto de las sumas, qN. En un gas, las moléculas son indistinguibles: permutarlas da el mismo estado del sistema. Cuando los estados moleculares son mucho más numerosos que las moléculas (Ejemplo 10.12), casi todos los términos de qN tienen sus N moléculas en estados distintos y se cuentan N! veces. Los casos en que dos moléculas comparten un estado, que este recuento trata mal, son despreciables salvo a muy baja temperatura o a densidad muy alta, donde toman el relevo las estadísticas cuánticas (se admite). ∎
Definición 10.22(Entropía estadística)
La entropía estadística de un sistema aislado es S=klnW, donde W es el número de sus microestados; para un sistema a la temperatura T, W es el peso de la distribución dominante.
Para un gas ideal, esto da pV=NkT y G−G(0)=−NkTln(q/N).
Demostración parcial. Para moléculas distinguibles en la distribución de Boltzmann, con ni=Ngie−βεi/q y la fórmula de Stirling, el peso W=N!∏igini/ni! da
luego klnW=klnqN+(U−U(0))/T; para un gas, qN pasa a ser qN/N!. La identificación de klnW con la entropía termodinámica se admite: es aditiva, máxima en el equilibrio para un sistema aislado y devuelve las relaciones del gas ideal. Entonces A=U−TS da la segunda fórmula, y p=−(∂A/∂V)T la tercera: con Q=qN/N! y q∝V, p=NkT/V. Por último, G=A+pV=−kTln(qN/N!)+NkT=−NkTln(q/N), usando lnN!=NlnN−N. ∎
Teorema 10.24(Ecuación de Sackur–Tetrode)
La entropía molar de un gas ideal monoatómico de masa molar M a la temperatura T y la presión p es
Sm=R[ln(pΛ3kT)+25],Λ=2πmkTh,m=NAM.
Demostración. Con Q=qN/N!, q=V/Λ3 y U−U(0)=23NkT, el Teorema 10.23 da S=23Nk+Nklnq−k(NlnN−N)=Nk[lnNΛ3V+25]. Para un mol, Nk=R y V/N=kT/p. ∎
Para el argón a 298.15K y 1bar, kT/p=4.116×10−26m3 y Λ=1.600×10⁻¹¹m: Sm=R(ln1.005×107+2.5)=154.85JK−1mol−1. La entropía estándar tabulada, obtenida a partir de capacidades caloríficas medidas hasta unos pocos kelvin, es 154.846±0.003: la fórmula no tiene ningún parámetro ajustable, y contiene la constante de Planck. Un átomo más pesado tiene una entropía mayor (más estados de traslación a la misma energía), y lo mismo ocurre con un gas a menor presión (más volumen por átomo).
Proposición 10.25(Entropías molares de rotación y de vibración)
Para una molécula lineal con T≫θR, y una vibración con x=θV/T,
SmR=R[lnσθRT+1],SmV=R[ex−1x−ln(1−e−x)],
y un nivel electrónico fundamental de degeneracióng0, único poblado, añade Rlng0.
Demostración. Para los movimientos internos, el factor 1/N! solo pertenece a la traslación, de modo que cada modo interno contribuye con S=TU−U(0)+Nklnq. Rotación: q=T/σθR y U−U(0)=NkT. Vibración: lnq=−ln(1−e−x) y (U−U(0))/T=Nkx/(ex−1). Electrónica: q=g0, U−U(0)=0. ∎
Método 10.26(La entropía estándar de un gas a partir de sus constantes)
Traslación: Sackur–Tetrode con la masa molar, T=298.15K y p∘=1bar.
Rotación: B0=Be−αe/2, θR=hcB0/k, el número de simetría y R[ln(T/σθR)+1] (o la suma exacta si T<30θR).
Vibración: un término por modo normal, con los números de onda fundamentales.
Electrónica: Rlng0, o R[lnqE+⟨ε⟩/kT] si existen niveles bajos.
Sumar; comparar con la tabla, donde el espín nuclear se deja fuera de la misma manera.
gas
ST
SR
SV
SE
suma
tabla
Ar
154.85
0.00
0.00
0.00
154.85
154.85
NX2
150.42
41.18
0.00
0.00
191.60
191.61
CO
150.42
47.23
0.00
0.00
197.65
197.66
HCl
153.71
33.16
0.00
0.00
186.87
186.90
ClX2
162.00
58.65
2.24
0.00
222.89
223.08
IX2
177.91
74.24
8.43
0.00
260.58
260.69
Cl
153.36
0.00
0.00
11.83
165.19
165.19
Entropías molares estándar estadísticas a 298.15K y 1bar, en JK−1mol−1, a partir de las constantes espectroscópicas, frente a los valores tabulados.
Las sumas concuerdan con las tablas mejor que a 0.2 JK−1mol−1, y a unas pocas centésimas para las moléculas ligeras. Los pequeños residuos de ClX2 y de IX2 proceden de aproximaciones hechas en este capítulo: las constantes del isotopólogo principal, el oscilador armónico para una molécula con muchos niveles de vibración poblados. La entropía tabulada de CO es en sí misma el valor estadístico: medida calorimétricamente, resulta varios JK−1mol−1 más baja, una discrepancia que se explica en el Capítulo 11.
En el laboratorio— Medir una entropía del tercer principio
La vía calorimétrica calienta una muestra desde unos pocos kelvin hasta 298.15K en un calorímetro adiabático, midiendo su capacidad calorífica a pequeños pasos. La entropía es la suma de ∫CpdT/T sobre cada fase, más ΔH/T en cada transición (sólido–sólido, fusión, vaporización), más una pequeña corrección por la no idealidad del gas real; por debajo de la temperatura más baja medida, la Cp de un sólido no metálico se extrapola como aT3. El tercer principio fija en cero la entropía del cristal perfecto a 0 K. La concordancia con el valor estadístico, dentro de la incertidumbre de la medida, pone a prueba el tercer principio y revela los cristales que no son perfectos a 0 K.
Historia— Boltzmann, 1877
La tumba de Boltzmann.
Ludwig Boltzmann mostró en 1877 que la entropía de un gas es proporcional al logaritmo del número de maneras en que sus moléculas pueden repartirse la energía, y dedujo la distribución que lleva su nombre contando esas maneras. La interpretación fue duramente combatida por físicos que dudaban de la existencia de los átomos. La fórmula en la forma S=klogW, con la constante k, la escribió Max Planck, que usó el mismo recuento en 1900 para la radiación de un cuerpo caliente; está grabada en la tumba de Boltzmann, en el cementerio central de Viena.
10.5 Ejercicios
Ejercicio 10.1★
Cuatro osciladores comparten cuatro cuantos. Enumérense las distribuciones, dese el peso de cada una y compruébese que suman el número de maneras de colocar cuatro cuantos indistinguibles en cuatro osciladores, (37). ¿Qué distribuciones son las más probables?
Solución
Solución de Ejercicio 10.1.
Se escribe cada distribución como los cuantos que tienen los cuatro osciladores, de mayor a menor. “4, 0, 0, 0”: 4!/(3!1!)=4; “3, 1, 0, 0”: 4!/(2!1!1!)=12; “2, 2, 0, 0”: 4!/(2!2!)=6; “2, 1, 1, 0”: 4!/(1!2!1!)=12; “1, 1, 1, 1”: 1. Total: 35 =(37). Las más probables son “3, 1, 0, 0” y “2, 1, 1, 0” (12 cada una); la segunda, con poblaciones 1, 2, 1 para 0, 1, 2 cuantos, ya disminuye con la energía como lo hace la distribución de Boltzmann para números grandes.
Ejercicio 10.2★
Dos niveles no degenerados están separados 2.5kJ/mol. Calcúlese la razón de sus poblaciones a 298.15K y a 1000K. ¿Cuál es el límite a temperatura muy alta?
Solución
Solución de Ejercicio 10.2.
e−2500/(8.314×298.15)=e−1.009=0.365; a 1000K, e−0.301=0.740. A temperatura muy alta, la razón tiende a 1 (poblaciones iguales, nunca una inversión).
Ejercicio 10.3★
Calcúlese la longitud de onda térmica de un átomo de argón a 298.15K y su función de partición de traslación en un volumen de 1dm3.
Con B0=1.990cm−1 (NX2) y 10.440cm−1 (HX35X2235Cl), calcúlense θR y la función de partición de rotación de alta temperatura de cada molécula a 298.15K.
Los números de onda fundamentales de IX2 y NX2 son 213.27cm−1 y 2329.92cm−1. Calcúlense θV, qV a 298.15K y la fracción de moléculas que no están en v=0.
Calcúlese la función de partición electrónica a 298.15K del NO (dos niveles doblemente degenerados separados 119.73cm−1) y del átomo de cloro (nivel fundamental 2P3/2, 2P1/2 a 882.35cm−1). ¿Qué fracción de las moléculas de NO está en el nivel superior? ¿Hacia qué tiende qE(NO) a alta temperatura?
Solución
Solución de Ejercicio 10.6.
NO: qE=2+2e−119.73/207.22=2+2×0.561=3.12; fracción superior: 1.12/3.12=0.36. A alta temperatura, qE→4 (dos niveles igualmente poblados). Cl: qE=4+2e−882.35/207.22=4+2×0.0142=4.03.
Ejercicio 10.7★★
A partir de qT=V/Λ3, dedúzcanse la energía interna y la capacidad calorífica a volumen constante de un mol de gas ideal monoatómico, y evalúese U−U(0) a 298.15K.
Solución
Solución de Ejercicio 10.7.
lnq=lnV+23lnT+cte, luego U−U(0)=NkT2×2T3=23NkT; para un mol, 23RT=3.72kJ/mol a 298.15K, y CV=23R=12.47JK−1mol−1.
Ejercicio 10.8★★
Úsese la ecuación de Sackur–Tetrode para calcular la entropía molar estándar del argón a 298.15K; compárese con el valor tabulado, 154.846JK−1mol−1. ¿Cuánto cambia si la presión se divide por 10?
Solución
Solución de Ejercicio 10.8.
kT/p∘=4.116×10−26m3, Λ3=4.093×10⁻³³m3, razón 1.006×10⁷: Sm=8.3145×(16.124+2.5)=154.85JK−1mol−1, el valor tabulado hasta la última cifra. Dividir p por 10 añade Rln10=19.14JK−1mol−1.
Ejercicio 10.9★★
Calcúlese la contribución de rotación a la entropía molar estándar de HX35X2235Cl a 298.15K (θR=15.02K).
Tratando J como continuo, demuéstrese que el nivel de rotación más poblado de una molécula lineal está cerca de Jmax=T/2θR−21. Evalúese para HCl (θR=15.02K) y CO (θR=2.766K) a 300K. ¿Por qué las dos ramas de una banda infrarroja son más intensas a unas pocas rayas del centro?
Solución
Solución de Ejercicio 10.10.
dJd[(2J+1)e−θJ(J+1)/T]=[2−(2J+1)2θ/T]e−θJ(J+1)/T=0 da 2J+1=2T/θ, es decir, Jmax=T/2θ−21. HCl: 2.66, luego J=3; CO: 6.86, luego J=7. La intensidad de una raya de la rama P o R sigue la población de su nivel inferior, que es máxima en Jmax, a unas pocas rayas del hueco del centro de la banda.
Ejercicio 10.11★★★
La fórmula de Euler–Maclaurin da ∑J≥0f(J)≈∫0∞f(J)dJ+21f(0)−121f′(0). Aplíquese a f(J)=(2J+1)e−θJ(J+1)/T y demuéstrese que qR≈T/θ+31. ¿Para qué temperaturas es correcta T/θ al 1 %? ¿Es aceptable para HX2 (B0=59.32cm−1) a 298.15K?
Solución
Solución de Ejercicio 10.11.
∫0∞fdJ=T/θ, f(0)=1, f′(0)=2−θ/T. Por tanto, qR≈T/θ+21−61+12Tθ≈T/θ+31. El error relativo de T/θ es de alrededor de θ/3T: inferior al 1 % cuando T>33θ. Para HX2, θ=1.4388×59.32=85.3K: a 298.15K el error es del 10 %, no aceptable (y la restricción sobre J debida al espín nuclear también debe tratarse exactamente, Capítulo 11).
Ejercicio 10.12★★★
Demuéstrese que la entropía molar de vibración tiende a cero cuando T≪θV y a R[1+ln(T/θV)] cuando T≫θV. Evalúense la expresión exacta y este límite para IX2 (θV=306.9K) a 298.15K, y coméntese.
Solución
Solución de Ejercicio 10.12.
Para x=θV/T→∞, x/(ex−1)→0 y ln(1−e−x)→0: S→0. Para x→0, x/(ex−1)≈1−x/2 y −ln(1−e−x)≈−lnx+x/2: S→R(1−lnx)=R[1+ln(T/θV)]. IX2, x=1.029: valor exacto R(0.5721+0.4420)=8.43JK−1mol−1; límite R(1−0.0289)=8.07JK−1mol−1. Incluso con T≈θV, el límite clásico solo se queda un 4 % por debajo.
10.6 Problema: contar la entropía del nitrógeno
Problema 10.1
Problema de fin de semana — contar la entropía del nitrógeno: las contribuciones de traslación, rotación, vibración y electrónica a su entropía estándar, calculadas a partir de su espectro y comparadas con la tabla
El nitrógeno es el gas principal del aire. Su entropía molar estándar a 298.15K se calcula aquí a partir de su masa molar, 28.014g/mol, y de sus constantes espectroscópicas: Be=1.998241cm−1, αe=0.017318cm−1, ωe=2358.57cm−1, ωexe=14.324cm−1; su término electrónico fundamental es 1Σg+. Presión estándar p∘=1bar; k=1.380649×10⁻²³J/K, h=6.62607015×10⁻³⁴Js.
Sin tener en cuenta los pesos de espín nuclear, ¿qué nivel de rotación es el más poblado?
Parte III — Vibración y estados electrónicos.
Calcúlese el cuanto de vibración G(1)−G(0).
Calcúlese θV.
Calcúlese qV a 298.15K.
¿Qué fracción de las moléculas está en v=1?
Calcúlese la entropía molar de vibración.
¿Cuál es la contribución electrónica? ¿Por qué pueden ignorarse los estados electrónicos excitados?
Parte IV — Suma y comparación.
Súmense las contribuciones.
Compárese con el valor tabulado, 191.609JK−1mol−1.
¿En qué medidas se basa el valor calorimétrico de una tabla?
¿Por qué pueden las tablas dejar fuera el espín nuclear?
Enúnciese el resultado: la entropía molar estándar del nitrógeno a 298.15K calculada a partir de sus constantes espectroscópicas.
Solución
Solución de Problema 10.1.
1.m=28.014×10⁻³/6.02214×1023=4.652×10−26kg. 2.Λ=h/2πmkT=1.910×10−11m (19.1pm). 3.kT/p∘=1.380649×10−23×298.15/105=4.116×10−26m3. 4.qT/N=4.116×10−26/(1.910×10−11)3=5.905×106: unos seis millones de estados de traslación por molécula, de modo que dos moléculas casi nunca comparten uno y Q=qN/N! es válida. 5.SmT=R(ln5.905×106+25)=8.3145×18.091=150.42JK−1mol−1. 6.+Rln2=5.76JK−1mol−1, es decir, 156.18. 7.B0=1.998241−0.008659=1.989582cm−1. 8.θR=1.438777×1.989582=2.8626K. 9.σ=2: los dos núcleos son idénticos; dar la vuelta a la molécula de extremo a extremo da una orientación indistinguible, y la simetría de intercambio de los núcleos solo permite, para cada estado de espín nuclear, la mitad de los niveles de rotación. 10.qR=298.15/(2×2.8626)=52.08. 11. Sí: T/θR=104, un error de alrededor del 0.3 % en qR y mucho menor en la entropía. 12.SmR=R(ln52.08+1)=8.3145×4.9527=41.18JK−1mol−1. 13.Jmax=298.15/5.725−0.5=6.72: J=7 (población 0.0839, justo por encima de 0.0831 para J=6). 14.2358.57−2×14.324=2329.92cm−1. 15.θV=1.438777×2329.92=3352K. 16.x=3352.2/298.15=11.24; qV=1/(1−e−11.24)=1.000013. 17.e−11.24/qV=1.3×10−5. 18.SmV=R[11.24e−11.24+e−11.24]=0.0013JK−1mol−1, despreciable. 19.g0=1 (1Σ): Rln1=0. Los estados electrónicos excitados están varios electronvoltios más arriba, más de cien veces kT: sus factores de Boltzmann son completamente despreciables. 20.150.42+41.18+0.00+0=191.60JK−1mol−1. 21. La diferencia es de 0.01JK−1mol−1, del orden de las aproximaciones hechas (rotor rígido, separación de los movimientos). 22. Las capacidades caloríficas del sólido medidas desde unos pocos kelvin (extrapoladas como T3 por debajo), las entalpías de la transición sólido–sólido, de fusión y de vaporización divididas por sus temperaturas, la capacidad calorífica del gas, y una corrección por la no idealidad. 23. Los núcleos se conservan en toda reacción, de modo que su entropía de espín es la misma a ambos lados y se cancela; la calorimetría tampoco la ve, ya que los espines nucleares siguen desordenados en el cristal hasta las temperaturas más bajas medidas. 24.S∘(NX2,298.15K)=191.6JK−1mol−1 a partir de las constantes espectroscópicas, de los cuales 150.4 proceden de la traslación y 41.2 de la rotación.