Química universitaria — tercer año · Bachelor Year 3
12Teorías de la velocidad de reacción
En 2017 se aprobó un medicamento cuya única diferencia con otro más antiguo es que los seis átomos de hidrógeno de sus dos grupos metoxi son átomos de deuterio. El hígado degrada el fármaco cortando exactamente esos enlaces C–H, y un enlace C–D se corta varias veces más despacio: la molécula pesada permanece más tiempo en la sangre y se toma en dosis menores y menos frecuentes. Nada en la ley de Arrhenius explica por qué un neutrón en un núcleo habría de frenar una reacción. Este capítulo deduce las constantes de velocidad a partir de las propiedades moleculares: primero a partir de las colisiones, después a partir de la forma de la superficie de energía potencial y de las funciones de partición de la teoría del estado de transición, que predice la magnitud de esos efectos isotópicos; termina con las reacciones en disolución, en las que el disolvente impone un límite de velocidad.
Lo que ya sabes
El volumen del primer año definió la constante de velocidad, la ley de Arrhenius con su energía de activación y su factor preexponencial, las etapas elementales, el estado de transición, el perfil energético a lo largo de la coordenada de reacción y el postulado de Hammond. El volumen del segundo año definió la fuerza iónica y los coeficientes de actividad, con la ley límite de Debye–Hückel ( en agua a ), y ajustó rectas por mínimos cuadrados. El Capítulo 3 introdujo las superficies de energía potencial; los Capítulos 10 y 11 calcularon constantes de equilibrio a partir de funciones de partición y de energías de punto cero. De la física: la distribución de Maxwell–Boltzmann de las velocidades moleculares y la ley de Fick de la difusión.
12.1 Teoría de las colisiones
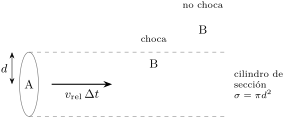
Dos moléculas de un gas solo pueden reaccionar si se encuentran. Se modelizan como esferas duras de diámetros y : chocan cuando sus centros pasan a menos de uno del otro.
Definición 12.1 (Sección eficaz de colisión, factor estérico)
La sección eficaz de colisión de dos moléculas es el área del disco, perpendicular a su velocidad relativa, por cuyo interior debe pasar el centro de una para que choque con la otra. El factor estérico es la razón entre el factor preexponencial medido de una reacción y el que predice la teoría de las colisiones.
Teorema 12.2 (Constante de velocidad de la teoría de las colisiones)
Si toda colisión cuya energía cinética según la línea de los centros supera un umbral (por mol) conduce a reacción, la constante de velocidad de productos es
Demostración parcial. En un tiempo , una molécula A barre un volumen y choca con las moléculas B que contiene: la frecuencia de colisiones por unidad de volumen es , con la velocidad relativa media dada por la distribución de Maxwell–Boltzmann (que se admite de la física, con la masa reducida). Ponderar cada colisión por su velocidad y conservar aquellas cuya energía según la línea de los centros supera el umbral deja la fracción de la frecuencia de colisiones (la integración sobre el parámetro de impacto se admite). Convertir las densidades numéricas en concentraciones molares multiplica por . ∎
Como , la energía de activación vale , próxima al umbral. El factor preexponencial es del orden de para las moléculas pequeñas. Los factores medidos suelen ser mucho menores: para las moléculas que deben encontrarse con una orientación particular, y la sección eficaz no tiene un valor único para las moléculas reales, que no son esferas duras. La teoría de las colisiones da el orden de magnitud y la dependencia con la temperatura; no puede dar , que requiere la superficie de energía potencial.
12.2 Superficies de energía potencial
La reacción es la más sencilla que existe. Para una aproximación colineal, la energía depende de dos distancias, y , y puede dibujarse como un mapa.
Definición 12.3 (Punto de silla, camino de energía mínima)
Un punto de silla de una superficie de energía potencial es un punto en el que el gradiente se anula y la energía es máxima en una dirección y mínima en todas las demás. El camino de energía mínima es el camino de máxima pendiente que baja del punto de silla a los valles de los reactivos y de los productos; su longitud medida a lo largo de él es la coordenada de reacción, y el punto de silla es el estado de transición.
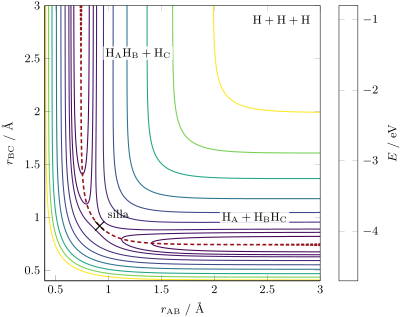
El camino sale del valle de los reactivos, donde se mantiene cerca de la longitud de enlace de mientras A se acerca, cruza el punto de silla y desciende al valle de los productos. En el punto de silla, ambos enlaces están estirados hasta : el enlace antiguo está medio roto y el nuevo medio formado, y el coste energético de este compromiso es la barrera. Para la reacción simétrica, el punto de silla está sobre la diagonal; para una reacción exotérmica se desplaza hacia el valle de los reactivos (una barrera temprana, un estado de transición parecido a los reactivos, como dice el postulado de Hammond), y para una endotérmica, hacia el valle de los productos (una barrera tardía). La posición decide qué energía ayuda: la energía de traslación, dirigida según el valle de entrada, lleva a las moléculas por encima de una barrera temprana; una barrera tardía, tras un recodo, se cruza más fácilmente con energía de vibración en el enlace que se rompe. Son las reglas de Polanyi, confirmadas por experimentos de haces moleculares.
12.3 Teoría del estado de transición
Definición 12.4 (Complejo activado)
El complejo activado de una etapa elemental es el conjunto de las configuraciones del sistema reaccionante situadas en una fina rebanada en torno al punto de silla, perpendicular al camino de energía mínima; se trata como una especie , con su propia función de partición.
Definición 12.5 (Teoría del estado de transición, coeficiente de transmisión)
La teoría del estado de transición supone que los complejos activados están en equilibrio con los reactivos, que todo complejo que cruza la región del punto de silla hacia los productos acaba formándolos y que el movimiento a lo largo de la coordenada de reacción es una traslación libre. El coeficiente de transmisión corrige los complejos que vuelven a cruzar hacia los reactivos.
Teorema 12.6 (Ecuación de Eyring)
Para una etapa elemental productos,
donde es la función de partición del complejo activado sin el movimiento según la coordenada de reacción, las son funciones de partición molares por unidad de volumen, y es la altura del nivel de punto cero del complejo por encima del de los reactivos. En forma termodinámica, con y la molecularidad ,
Este enunciado es la ecuación de Eyring; es la constante de Boltzmann, escrita así para no confundirla con .
Demostración. Cuasiequilibrio: , con a partir de las funciones de partición (Teorema 11.10, escrito con concentraciones). De las vibraciones del complejo, una es el movimiento a lo largo de la coordenada de reacción: una vibración muy laxa de frecuencia , cuya función de partición es (el límite de alta temperatura de la Proposición 10.16); por tanto, . Los complejos cruzan hacia los productos con la frecuencia de este movimiento, de modo que la velocidad es : la incógnita se cancela. Escribir y da la segunda forma, con añadido para los recruces. ∎
El factor vale a : la velocidad de una etapa unimolecular sin barrera ni pérdida de entropía. Todo lo específico de la reacción reside en las magnitudes de activación.
Definición 12.7 (Energía de Gibbs, entalpía y entropía de activación)
La energía de Gibbs de activación , la entalpía de activación y la entropía de activación de una etapa elemental son la energía de Gibbs, la entalpía y la entropía estándar de formación del complejo activado (sin su movimiento según la coordenada de reacción) a partir de los reactivos, definidas por la ecuación de Eyring.
Proposición 12.8 (Energía de activación y entalpía de activación)
Para una reacción en disolución, ; para una reacción bimolecular en fase gaseosa, .
Demostración. , y const: cuando los parámetros de activación no varían con . En disolución, este es el resultado. En fase gaseosa, la relación de van ’t Hoff para escrita en concentraciones hace intervenir la energía interna, con : para , . ∎
La entropía de activación permite leer la estructura del estado de transición. Dos moléculas que se combinan en un solo complejo pierden libertad de traslación y de rotación: es muy negativa, de a , para las etapas asociativas y los estados de transición cíclicos. Una molécula que afloja un enlace camino de la disociación gana libertad: .
Proposición 12.9 (Errores típicos de una recta ajustada)
Para una recta de mínimos cuadrados a través de puntos cuyas tienen errores independientes de la misma varianza, estimada por , la pendiente y la ordenada en el origen tienen los errores típicos
Demostración. , con , es una combinación lineal de independientes de varianza : su varianza es . Del mismo modo, , y y no están correlacionadas (su covarianza es ), luego . Sustituir por su estimación (el divisor tiene en cuenta los dos parámetros ajustados, y se admite) da el resultado. ∎
Método 12.10 (Una gráfica de Eyring con incertidumbres)
- Medir a cinco o más temperaturas repartidas en un intervalo de 30 a .
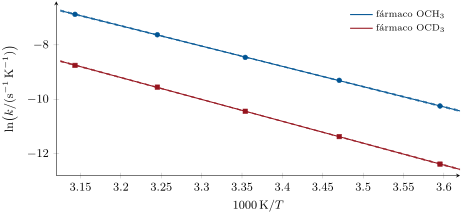
- Representar en función de y ajustar la recta de mínimos cuadrados .
- y ( con en ).
- Sus errores típicos son y ; un intervalo de confianza del 95 % los multiplica por la de Student con grados de libertad (3.18 para cinco puntos).
- La ordenada en el origen está muy fuera del intervalo medido, en : es siempre mucho menos precisa que , y los dos errores están correlacionados.
12.4 Efectos isotópicos cinéticos
Definición 12.11 (Efectos isotópicos cinéticos)
El efecto isotópico cinético de una etapa es la razón de sus constantes de velocidad para dos isotopólogos, casi siempre . Es un efecto isotópico cinético primario cuando el enlace con el átomo sustituido se forma o se rompe en la etapa, y un efecto isotópico cinético secundario cuando no.
Proposición 12.12 (Efecto isotópico cinético primario máximo)
Si la vibración de tensión de un enlace X–H se convierte en la coordenada de reacción, de modo que su energía de punto cero se pierde en el estado de transición mientras todas las demás contribuciones son las mismas para H y D,
Demostración. La superficie de energía potencial es la misma para ambos isotopólogos (los electrones no ven el neutrón). En el reactivo, la tensión X–H contiene de energía de punto cero; en el estado de transición, este modo se ha convertido en la coordenada de reacción y no contiene ninguna. La barrera medida entre los niveles de punto cero es, por tanto, más baja para H en y para D en : , y la ecuación de Eyring da la razón cuando los demás factores se cancelan. El número de onda de una tensión es proporcional a (Capítulo 6). ∎
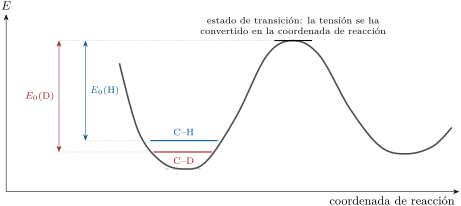
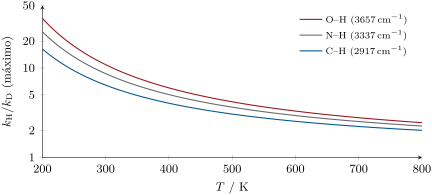
El valor máximo para C–H a temperatura ambiente, de alrededor de 7, es una referencia. Los efectos observados de 2 a 7 indican que el enlace C–H se rompe en la etapa determinante de la velocidad; los valores menores, que el estado de transición conserva parte de la tensión (transferencias de hidrógeno asimétricas, tempranas o tardías), o que la etapa no es la más lenta. Los valores muy superiores a 7 a temperatura ambiente no pueden proceder de las energías de punto cero: revelan el efecto túnel (Capítulo 1), que una partícula de masa doble realiza mucho menos. Los efectos secundarios, debidos a cambios en las vibraciones de flexión de los enlaces C–H vecinos del centro reactivo, son pequeños, típicamente de 0.8 a 1.2 por deuterio; permiten distinguir, por ejemplo, un carbono que se vuelve trigonal (de sp a sp, ) de uno que se vuelve tetraédrico ().
Método 12.13 (Medir un efecto isotópico cinético por competición)
- Llevar a cabo la reacción con una mezcla de los dos isotopólogos, o con una molécula que lleve H en un sitio y D en otro equivalente.
- Detenerla a baja conversión y medir la razón de los productos de H y de D por espectrometría de masas o RMN.
- La razón de productos, corregida por la razón de partida, es ; ambos isotopólogos ven exactamente las mismas condiciones, lo que hace el método más preciso que dos medidas de velocidad separadas.
12.5 Reacciones en disolución
En un líquido, una molécula no vuela libremente entre colisiones: traquetea en una jaula de vecinas, chocando con ellas muchas veces antes de alejarse por difusión. Dos reactivos que se encuentran permanecen juntos durante muchas colisiones: un encuentro.
Definición 12.14 (Control por difusión y por activación, efecto jaula)
Una reacción en disolución está controlada por la difusión cuando la reacción en cada encuentro es rápida, de modo que su velocidad es la velocidad a la que los reactivos se juntan por difusión; está controlada por la activación cuando solo una pequeña fracción de los encuentros conduce a reacción. El efecto jaula es el confinamiento de un par de moléculas por el disolvente que las rodea, que las hace chocar repetidamente durante un mismo encuentro.
Proposición 12.15 (Límite de Smoluchowski)
La constante de velocidad de una reacción controlada por la difusión entre esferas que reaccionan a la distancia es . Con la relación de Stokes–Einstein para esferas de radio en un disolvente de viscosidad , y con ,
Demostración parcial. Se fija A en el origen; B difunde con el coeficiente de difusión relativo y se destruye en . En el régimen estacionario, el flujo radial a través de toda esfera es el mismo, (ley de Fick, de la física); integrando desde , donde , hasta el infinito, donde , se obtiene , la velocidad por molécula A. Con Stokes–Einstein (que se admite), , y . ∎
Ejemplo 12.16 (Límites de velocidad en agua y en hexano)
A , el agua () da ; el hexano (), . Ninguna reacción bimolecular entre moléculas neutras de tamaño ordinario es más rápida; las constantes medidas próximas a estos valores (la extinción de estados excitados, la recombinación de radicales) corresponden a reacciones controladas por la difusión. Los iones de carga opuesta se atraen y pueden ir más deprisa.
Los iones en disolución añaden una contribución electrostática a la activación: el estado de transición de dos iones tiene carga , y su coeficiente de actividad difiere del producto de los suyos.
Definición 12.17 (Efecto salino cinético)
El efecto salino cinético es la variación de la constante de velocidad de una reacción entre iones con la fuerza iónica de la disolución.
Proposición 12.18 (Ecuación de Brønsted–Bjerrum)
Para una etapa entre iones de cargas y en disolución acuosa diluida,
donde es la constante de velocidad a fuerza iónica nula.
Demostración. En la teoría del estado de transición, el equilibrio con el complejo activado se escribe con actividades: , luego . Con la ley límite: . ∎
Los iones del mismo signo reaccionan más deprisa al añadir sal (la atmósfera iónica apantalla su repulsión), y los de signos opuestos más despacio; un reactivo neutro no presenta efecto salino primario: una gráfica de en función de a baja fuerza iónica mide el producto de las cargas de las especies que reaccionan.
Método 12.19 (Lo que dicen los parámetros de activación sobre un mecanismo)
- muy negativa: una etapa asociativa, un estado de transición ordenado o cíclico, o uno que ordena el disolvente (creación de cargas); positiva: una etapa disociativa.
- Un primario de 2 a 7: el enlace con H se rompe en la etapa determinante de la velocidad; por encima de unos 10 a temperatura ambiente: efecto túnel.
- La pendiente de en función de : el producto de las cargas que se encuentran en la etapa determinante de la velocidad.
- Una constante de velocidad próxima a que varía como : control por difusión.
En el laboratorio — Una celda con camisa para un estudio de Eyring
La reacción se sigue por su absorbancia en una celda de espectrofotómetro cuya camisa alimenta un baño termostatizado; un termopar en una celda de referencia comprueba la temperatura con una precisión de . De cinco a siete temperaturas, cada una medida por triplicado, dan una gráfica de Eyring; las disoluciones se equilibran en el portaceldas antes de mezclarlas, ya que una reacción iniciada a una temperatura incorrecta sesga los primeros puntos.
Historia — Eyring, Evans y Polanyi, 1935
En 1935, Henry Eyring, en Princeton, y Meredith Gwynne Evans y Michael Polanyi, en Mánchester, publicaron independientemente la teoría del complejo activado. Eyring había calculado con Polanyi en Berlín, en 1931, la primera superficie de energía potencial de , mediante un método semiempírico del tipo usado para la figura de este capítulo. La teoría se recibió con suspicacia: una revista rechazó primero el artículo de Eyring por considerarlo poco sólido, y solo se publicó después de que otros físicos lo avalaran.
12.6 Ejercicios
Ejercicio 12.1 ★
Para se toma (datos del ejercicio). Calcúlense a (), el factor preexponencial de la teoría de las colisiones y el factor estérico, dado el valor medido por molécula.
Solución
Solución de Ejercicio 12.1.
. . Valor medido: , luego : menos de una colisión de cada cien tiene la orientación adecuada (el O del NO debe encontrar un O terminal del ).
Ejercicio 12.2 ★
Una reacción en disolución tiene hacia . ¿Cuánto vale ? ¿Y para una reacción bimolecular en fase gaseosa con la misma ?
Solución
Solución de Ejercicio 12.2.
en disolución; para una reacción bimolecular en fase gaseosa.
Ejercicio 12.3 ★
Predígase el signo de para: una cicloadición de Diels–Alder; la pérdida unimolecular de de un azocompuesto; una reacción entre dos moléculas neutras que crea dos iones en un disolvente polar.
Solución
Solución de Ejercicio 12.3.
Diels–Alder: muy negativa (dos moléculas forman un solo complejo cíclico). Pérdida de : positiva (un enlace se afloja y se gana libertad). Creación de iones en un disolvente polar: negativa, las cargas que se desarrollan ordenan el disolvente a su alrededor.
Ejercicio 12.4 ★
Calcúlese la constante de velocidad controlada por la difusión en agua y en hexano a . ¿Qué disolvente permite encuentros más rápidos, y por qué?
Solución
Solución de Ejercicio 12.4.
Agua: ; hexano: . El hexano, tres veces menos viscoso: las moléculas difunden tres veces más deprisa.
Ejercicio 12.5 ★★
Una reacción de primer orden tiene a y a . Calcúlense y , y para comparar.
Solución
Solución de Ejercicio 12.5.
; . (a ). a la temperatura media.
Ejercicio 12.6 ★★
Calcúlese el efecto isotópico primario máximo para la transferencia de un protón O–H a (, masas reducidas con O = 16, H = 1, D = 2).
Solución
Solución de Ejercicio 12.6.
, , razón de números de onda : . .
Ejercicio 12.7 ★★
Una transferencia enzimática de hidrógeno desde un carbono presenta a . Compárese con el máximo debido a las energías de punto cero ( y ) y conclúyase.
Solución
Solución de Ejercicio 12.7.
Máximo: . Un valor de 40 no puede proceder de las energías de punto cero: el hidrógeno atraviesa la barrera por efecto túnel, cosa que el deuterio, el doble de pesado, hace mucho menos.
Ejercicio 12.8 ★★
Predígase el efecto de elevar la fuerza iónica de 0 a 0.010 sobre la velocidad de: la oxidación de por (etapa determinante entre estos dos iones); la reacción de con ; la reacción de con . Dese el factor cuando lo haya ().
Solución
Solución de Ejercicio 12.8.
e : , : se multiplica por 1.6. Éster y : un compañero neutro, sin efecto. y : , se multiplica por .
Ejercicio 12.9 ★★
La reacción es muy exotérmica. ¿Dónde está su barrera sobre la superficie de energía potencial? Para la reacción inversa, ¿qué forma de energía, aportada a los reactivos, la favorece más?
Solución
Solución de Ejercicio 12.9.
Temprana, en el valle de entrada (un estado de transición parecido a los reactivos, según el postulado de Hammond). La reacción inversa, endotérmica, tiene una barrera tardía en su propio camino: la energía de vibración en el enlace H–F es la que mejor la favorece.
Ejercicio 12.10 ★★★
Un ajuste por mínimos cuadrados de en función de con cinco puntos da K con y con . Dense y con sus errores típicos e intervalos de confianza del 95 % ().
Solución
Solución de Ejercicio 12.10.
, con un error típico de e intervalo del 95 % de .
con un error típico de e intervalo del 95 % de .
Ejercicio 12.11 ★★★
Partiendo de la ecuación de Eyring, demuéstrese que para una etapa unimolecular y que . Dedúzcase para a , y compárese con los a de las rupturas de enlace sencillas.
Solución
Solución de Ejercicio 12.11.
A partir de ,
Entonces . Con : , el orden de los factores observados; los valores superiores indican una positiva, un estado de transición laxo.
Ejercicio 12.12 ★★★
Aplíquese la teoría del estado de transición a dos átomos sin estructura A y B cuyo complejo activado es una diatómica de longitud de enlace (sin vibración restante una vez eliminada la coordenada de reacción, rotación con ). Demuéstrese que da la constante de velocidad de la teoría de las colisiones con .
Solución
Solución de Ejercicio 12.12.
Con funciones de partición moleculares por unidad de volumen: para A, B y el complejo (masa ), y para el complejo (). La razón de traslación es , luego
por par de moléculas; multiplicar por da el Teorema 12.2 con .
12.7 Problema: un medicamento más pesado
Problema 12.1
Problema de fin de semana — un medicamento más pesado: energías de punto cero de las tensiones C–H y C–D, el efecto isotópico máximo a la temperatura corporal, el periodo de semieliminación de un fármaco deuterado y un análisis de Eyring de ambos compuestos
Un fármaco se elimina del organismo por dos vías: el 75 % de su aclaramiento, por la O-desmetilación de sus dos grupos , en la que la ruptura de un enlace C–H es determinante de la velocidad, y el 25 % por vías que no afectan a estos enlaces; su periodo de semieliminación es de (datos del problema). Su análogo lleva dos grupos . Se modelizan las tensiones C–H y C–D con las tensiones simétricas de () y de (). Constantes de velocidad de primer orden de la etapa de desmetilación medidas con una preparación de enzimas hepáticas (datos del problema):
| / K | 278.15 | 288.15 | 298.15 | 308.15 | 318.15 |
| / | 0.00989 | 0.0263 | 0.0632 | 0.150 | 0.328 |
| / | 0.00117 | 0.00333 | 0.00874 | 0.0219 | 0.0503 |
Parte I — Energías de punto cero.
- Calcúlense las masas reducidas de C–H y C–D (C = 12, H = 1.00783, D = 2.01410).
- Predígase el número de onda de C–D a partir del de C–H y compárese con el valor medido, .
- Calcúlense las energías de punto cero de las dos tensiones y su diferencia, en y en (números de onda medidos).
- ¿Qué le ocurre a la vibración de tensión del enlace que se rompe en el estado de transición?
- Dedúzcase la diferencia entre las barreras para H y para D.
Parte II — El efecto isotópico.
- Calcúlese el máximo a .
- Calcúlese a .
- ¿Por qué se llama máximo?
- ¿Contribuyen mucho los otros dos átomos de deuterio de cada grupo ?
- ¿Qué indica sobre el mecanismo un valor medido próximo a 7 a ?
Parte III — Periodos de semieliminación.
- ¿Cómo depende el periodo de semieliminación de la constante de velocidad del aclaramiento total?
- Escríbase la constante de velocidad total del fármaco H como la suma de sus dos vías, en fracciones.
- ¿Cuánto se frena la vía de desmetilación en el fármaco D?
- Calcúlese .
- Calcúlese el periodo de semieliminación del fármaco D.
- Calcúlese la razón de los periodos de semieliminación.
- ¿Cuál sería si todo el aclaramiento pasara por la desmetilación?
- ¿Qué cambia para el paciente un periodo de semieliminación más largo?
Parte IV — Un análisis de Eyring.
- ¿Qué representación de los datos es lineal según la ecuación de Eyring?
- Ajústese para el fármaco H: y con sus errores típicos.
- Hágase lo mismo para el fármaco D.
- Calcúlese y su error típico.
- ¿Es igual a la diferencia de energías de punto cero de la pregunta 3?
- ¿Qué indican las dos entropías de activación?
- Enúnciese el resultado: la razón predicha de los periodos de semieliminación de los dos fármacos a .
Solución
Solución de Problema 12.1.
1. ; . 2. , un 1.5 % por encima del valor medido, 2109 (anarmonicidad y acoplamiento de los cuatro enlaces de ). 3. y ; diferencia: . 4. Se convierte en la coordenada de reacción: su energía de punto cero desaparece. 5. La barrera es más alta para D en . 6. . 7. . 8. En un estado de transición real, parte de la energía de punto cero de la tensión sobrevive en otros modos, lo que reduce el efecto; las energías de punto cero por sí solas no pueden superar este valor (el efecto túnel sí). 9. Poco: son efectos secundarios, del orden del 10 % por deuterio como mucho. 10. Que el enlace C–H se rompe en la etapa determinante de la velocidad, con la tensión totalmente convertida en la coordenada de reacción. 11. Eliminación de primer orden: , inversamente proporcional a ella. 12. : desmetilación y otras vías. 13. Se divide por 6.5. 14. . 15. . 16. 2.7. 17. 6.5, el efecto isotópico completo. 18. Dosis menores o menos frecuentes, y concentraciones más estables en la sangre. 19. en función de . 20. , . 21. , . 22. (). 23. Sí: 4.83 queda holgadamente dentro de un error típico. El efecto isotópico se explica por completo por las energías de punto cero, sin indicio de efecto túnel. 24. Son iguales dentro de sus errores: el estado de transición tiene la misma estructura para ambos isotopólogos, como se supuso en la Parte I. 25. a : frente a .
Términos definidos en este capítulo
- Complejo activado
- Sección eficaz de colisión, factor estérico
- Control por difusión y por activación, efecto jaula
- Energía de Gibbs, entalpía y entropía de activación
- Efectos isotópicos cinéticos
- Efecto salino cinético
- Punto de silla, camino de energía mínima
- Teoría del estado de transición, coeficiente de transmisión