Universitaire scheikunde — jaar 1 · Bachelor Year 1
8Chemische kinetiek: snelheidswetten
Melk blijft een week goed in de koelkast en een dag op een tafel in de zomer. Op de doos van een geneesmiddel staat “bewaren beneden ” en een vervaldatum twee of drie jaar verder, die de fabrikant onmogelijk rechtstreeks heeft kunnen waarnemen. Evenwichtsconstanten zeggen waar een reactie eindigt; ze zeggen niets over hoe lang het duurt om daar te komen. Dat is het domein van de chemische kinetiek. Dit hoofdstuk definieert de snelheid van een reactie, de snelheidswetten die haar uitdrukken in concentraties, de geïntegreerde vormen die de concentraties op elk tijdstip voorspellen, de experimentele methoden waarmee een snelheidswet bepaald wordt, en de wet van Arrhenius, die het effect van de temperatuur beschrijft — het werktuig waarmee de houdbaarheid van een geneesmiddel in enkele weken experimenten voorspeld wordt.
Wat je al weet
Boek 1 (jaar 12) voerde de vormings- en verdwijningssnelheid van een deeltje in, de kinetische factoren (concentratie, temperatuur, katalysator) en de halveringstijd van een eerste-ordereactie. De voortgang van een reactie werd gedefinieerd in Definitie 7.6.
8.1 De snelheid van een reactie
Definitie 8.1 (Reactiesnelheid, vormings- en verdwijningssnelheid)
Voor een reactie die plaatsvindt in een gesloten reactor met constant volume is de reactiesnelheid
in . De vormingssnelheid van een reactieproduct is ; de verdwijningssnelheid van een beginstof is .
Propositie 8.2 (Eén snelheid voor alle deeltjes)
De reactiesnelheid hangt niet af van het deeltje dat gekozen wordt om de reactie te volgen: voor is
Bewijs. met constant, dus . ∎
Voorbeeld 8.3 (Ontleding van distikstofpentoxide)
Voor de reactie geldt . Stikstofdioxide ontstaat vier keer zo snel als dizuurstof, en distikstofpentoxide verdwijnt twee keer zo snel als dizuurstof ontstaat.
8.2 Snelheidswetten en ordes
Definitie 8.4 (Snelheidswet, ordes, snelheidsconstante)
Een snelheidswet drukt de snelheid uit als functie van de concentraties. Een reactie heeft een orde wanneer haar snelheidswet de vorm heeft
de exponenten , , … zijn de partiële ordes ten opzichte van A, B, …, hun som is de totale orde, en is de snelheidsconstante, die alleen van de temperatuur afhangt. Ordes worden experimenteel bepaald; ze hoeven niet gelijk te zijn aan de stoichiometrische coëfficiënten, en ze kunnen gebroken of nul zijn.
Opmerking 8.5 (Eenheden van )
Omdat in uitgedrukt wordt, is in voor orde 0, in voor orde 1, in voor orde 2, en in het algemeen in voor totale orde . De eenheid van verraadt de totale orde.
Opmerking 8.6 (Reacties zonder orde)
Niet elke reactie heeft een orde. De snelheid van sommige reacties is een breuk met concentraties in de noemer, of hangt af van de concentratie van een reactieproduct. Zulke snelheidswetten worden verklaard door het mechanisme van de reactie (Hoofdstuk 9). Een reactie kan ook alleen aan het begin een orde hebben: de beginsnelheidswet.
8.3 Geïntegreerde snelheidswetten en halveringstijden
Definitie 8.7 (Halveringstijd)
De halveringstijd van een beginstof is de tijd waarna de helft van haar beginhoeveelheid verbruikt is.
Stelling 8.8 (Geïntegreerde snelheidswetten)
Voor een reactie met snelheid , met :
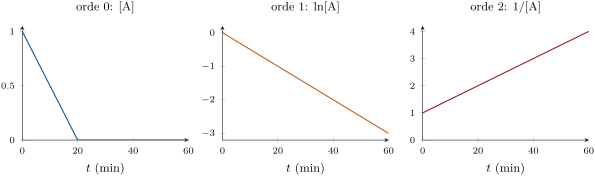
| orde | geïntegreerde wet | lineaire grafiek | halveringstijd |
|---|---|---|---|
| 0 | tegen | ||
| 1 | tegen | ||
| 2 | tegen |
Bewijs. Schrijf , dus . Orde 0: , dus (geldig tot ). Orde 1: is een lineaire differentiaalvergelijking van de eerste orde met als oplossing . Orde 2: ; integreren van 0 tot geeft , dus . Halveringstijden: stel in elke wet en los op naar . ∎
Propositie 8.9 (De halveringstijdtest)
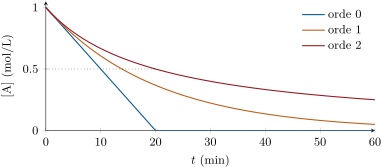
De halveringstijd is dan en slechts dan onafhankelijk van de beginconcentratie als de reactie van orde 1 is. Hij is evenredig met voor orde 0 en met voor orde 2. Een eerste-ordereactie verliest in elke volgende halveringstijd de helft van wat er nog over is: na halveringstijden blijft een fractie over.
Bewijs. Voor orde geeft scheiding van variabelen , wat van afhangt tenzij ; voor is . Voor orde 1 geldt op elk tijdstip , omdat . ∎
8.4 Een snelheidswet bepalen
Methode 8.10 (De integratiemethode)
Zo test je een orde met metingen : zet , en uit tegen ; de grafiek die een rechte is, geeft de orde, en haar richtingscoëfficiënt geeft (respectievelijk , of ).
Methode 8.11 (De halveringstijdmethode)
Meet de halveringstijd voor meerdere beginconcentraties: constant, orde 1; evenredig met , orde 0; evenredig met , orde 2. Vergelijk in één enkel experiment de tijden om van naar en van naar te gaan: gelijke tijden betekenen orde 1.
Definitie 8.12 (Beginsnelheid)
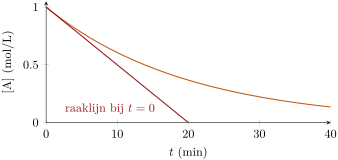
De beginsnelheid is de snelheid bij , afgelezen als de richtingscoëfficiënt van de raaklijn in de oorsprong aan de kromme , gedeeld door de stoichiometrische coëfficiënt. Op dat moment zijn de concentraties de bekende beginconcentraties en speelt geen enkel reactieproduct een rol.
Methode 8.13 (De methode van de beginsnelheden)
Voor : voer experimenten uit waarin alleen verandert; dan is , en is de richtingscoëfficiënt van tegen gelijk aan . In de praktijk vermenigvuldigt een verdubbeling van de beginsnelheid met . Doe hetzelfde voor B.
Definitie 8.14 (Isolatiemethode, schijnbare orde)
Bij de isolatiemethode worden alle beginstoffen op één na in grote overmaat gebracht (tien keer of meer). Hun concentraties blijven praktisch constant, en met : de reactie gedraagt zich alsof ze van schijnbare orde is, met de schijnbare snelheidsconstante . Men spreekt ook van ontaarding van de orde.
In het laboratorium — Een reactie in de tijd volgen
Een snelheidswet wordt opgebouwd uit concentraties die gemeten worden terwijl de reactie loopt. Als een beginstof of een reactieproduct gekleurd is, registreert een spectrofotometer de absorbantie, die evenredig is met de concentratie ervan (Lambert-Beer, Hoofdstuk 17); als er ionen ontstaan of verdwijnen, volgt een conductometer het geleidingsvermogen; als er in een gesloten vat een gas ontstaat, volgt een manometer de druk. Anders worden op bekende tijdstippen monsters genomen, wordt de reactie gestopt (afgeschrikt) door afkoeling of verdunning, en wordt elk monster getitreerd. De temperatuur van het vat wordt met een thermostaatbad constant gehouden, omdat er sterk van afhangt.
8.5 De temperatuur: de wet van Arrhenius
Definitie 8.15 (Activeringsenergie)
De activeringsenergie van een reactie met snelheidsconstante wordt gedefinieerd door
in . Als onafhankelijk is van , geeft integratie , waarin de constante , met de eenheid van , de pre-exponentiële factor is.
Stelling 8.16 (Wet van Arrhenius)
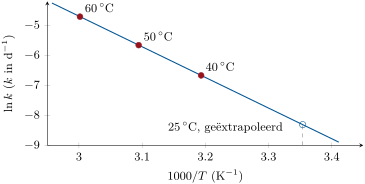
Voor de meeste reacties volgt de snelheidsconstante, over een gematigd temperatuurgebied, de wet van Arrhenius
met en onafhankelijk van : is een lineaire functie van met richtingscoëfficiënt .
Bewijs. Op dit niveau zonder bewijs aangenomen. ∎
Opmerking 8.17 (De betekenis van )
De wet is empirisch. Haar interpretatie — alleen de botsingen tussen moleculen die minstens een energie van de orde van meebrengen, leiden tot reactie, en de fractie van zulke botsingen varieert als — wordt geschetst met de energieprofielen van het volgende hoofdstuk en kwantitatief gemaakt door de theorieën van de reactiesnelheid in het deel van jaar 3.
Methode 8.18 ( bepalen)
Zet, uitgaande van snelheidsconstanten bij meerdere temperaturen, uit tegen (in kelvin): de richtingscoëfficiënt is , het snijpunt met de verticale as . Met slechts twee temperaturen is
Voorbeeld 8.19 (Een vuistregel)
Voor vermenigvuldigt een stijging van 25 naar de constante met . De bekende regel “tien graden meer, twee keer zo snel” geldt rond kamertemperatuur voor reacties met een activeringsenergie van ongeveer ; voor een grotere is de factor groter.
Geschiedenis — Arrhenius, 1889
De Zweedse chemicus Svante Arrhenius, die in 1889 de inversie van sucrose door zuren bestudeerde, stelde voor dat slechts een kleine fractie van de moleculen, die in een “geactiveerde” toestand, reageert, en dat die fractie met de temperatuur toeneemt als . Het idee, eerst omstreden, werd het fundament van de chemische kinetiek. Arrhenius kreeg in 1903 de Nobelprijs voor Scheikunde, voor zijn theorie van de elektrolytische dissociatie.
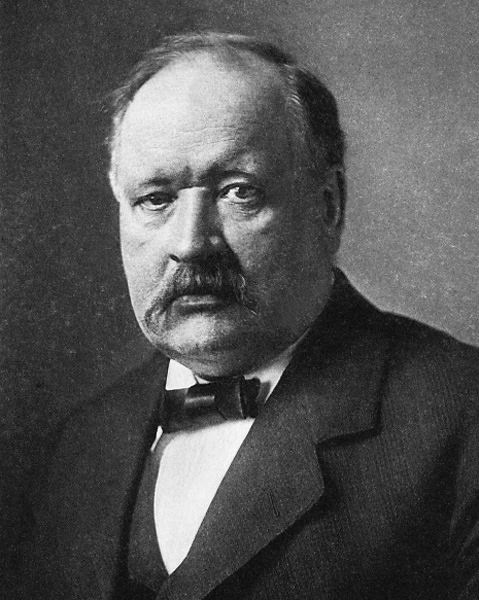
8.6 Oefeningen
Oefening 8.1 ★
Voor bij constant volume ontstaat stikstofdioxide met . Geef de reactiesnelheid, de vormingssnelheid van dizuurstof en de verdwijningssnelheid van .
Oplossing
Oplossing van Oefening 8.1.
; dizuurstof wordt met dezelfde snelheid gevormd, ; verdwijnt met .
Oefening 8.2 ★
Geef de eenheid van de snelheidsconstante voor de totale ordes 0, 1, 2 en 3, met concentraties in en tijden in seconden.
Oplossing
Oplossing van Oefening 8.2.
Orde 0: ; orde 1: ; orde 2: ; orde 3: .
Oefening 8.3 ★
Een eerste-ordereactie heeft . Bereken haar halveringstijd en de fractie die na overblijft.
Oplossing
Oplossing van Oefening 8.3.
. Na is : er blijft 16.5 % over.
Oefening 8.4 ★
Wanneer de beginconcentratie van een beginstof gehalveerd wordt, verdubbelt haar halveringstijd. Wat is de orde? En als de halveringstijd gehalveerd wordt?
Oplossing
Oplossing van Oefening 8.4.
Een halveringstijd die evenredig is met betekent orde 2. Als het halveren van de halveringstijd halveert, is : orde 0.
Oefening 8.5 ★★
De concentratie van een beginstof () wordt gemeten: bij , 10, 20, 30 en is , 0.0741, 0.0549, 0.0407 en . Bepaal de orde en de snelheidsconstante.
Oplossing
Oplossing van Oefening 8.5.
is niet lineair in (verliezen 0.0259, 0.0192, 0.0142, 0.0106). , , , , : het daalt met 0.300 per , een rechte. Orde 1, .
Oefening 8.6 ★★
Voor is voor ; als verdubbeld wordt; als verdubbeld wordt. Bepaal de partiële ordes, de snelheidswet en de snelheidsconstante.
Oplossing
Oplossing van Oefening 8.6.
Een verdubbeling van vermenigvuldigt met : orde 2 in . Een verdubbeling van vermenigvuldigt ze met 2: orde 1 in . met .
Oefening 8.7 ★★
De snelheidswet van is . Met en verdwijnt volgens een eerste-ordekinetiek met een schijnbare constante van . Verklaar en bereken .
Oplossing
Oplossing van Oefening 8.7.
is in honderdvoudige overmaat: zijn concentratie blijft , en met . Dus .
Oefening 8.8 ★★
Een snelheidsconstante is bij en bij . Bereken de activeringsenergie en de snelheidsconstante bij .
Oplossing
Oplossing van Oefening 8.8.
. Bij : , .
Oefening 8.9 ★★
De reactie heeft de snelheidswet met . Bereken, uitgaande van , de halveringstijd en de concentratie na .
Oplossing
Oplossing van Oefening 8.9.
Hier is : , . Bij : , .
Oefening 8.10 ★★★
Toon voor een eerste-ordereactie aan dat de tijd die nodig is om een fractie van de beginstof te verbruiken is. Vergelijk de tijden voor 50 %, 75 %, 90 % en 99.9 %, uitgedrukt in halveringstijden.
Oplossing
Oplossing van Oefening 8.10.
geeft , en in halveringstijden : 1 voor 50 %, 2 voor 75 %, 3.32 voor 90 %, 9.97 voor 99.9 %: ongeveer tien halveringstijden voordat de reactie “af” is.
Oefening 8.11 ★★★
Een huidpleister geeft een geneesmiddel af met een constante snelheid van zolang zijn reservoir, aanvankelijk , niet leeg is. Schrijf de wet van de resterende hoeveelheid op, geef de orde, de halveringstijd en de tijd waarna de pleister uitgeput is. Waarom past een kinetiek van orde nul bij een geneesmiddelenpleister?
Oplossing
Oplossing van Oefening 8.11.
(, ): orde 0. Halveringstijd ; leeg na . De dosis die per uur wordt afgegeven, hangt niet af van wat er nog over is: een gelijkmatige toevoer, en dat is precies het doel van een pleister.
Oefening 8.12 ★★★
Toon aan dat de regel “tien graden meer, twee keer zo snel” tussen en overeenkomt met . Welke factor geeft dezelfde activeringsenergie tussen en ?
Oplossing
Oplossing van Oefening 8.12.
. Tussen 273.15 en : : dezelfde activeringsenergie geeft bij lagere temperatuur een grotere factor.
8.7 Probleem: de houdbaarheid van een geneesmiddel
Probleem 8.1
Weekendprobleem — een versnelde stabiliteitstest: eerste-ordeafbraak bij 60 °C, drie temperaturen, de arrheniusgrafiek, en de houdbaarheid bij kamertemperatuur
Om de houdbaarheid van een tablet te voorspellen (de tijd waarna 10 % van het werkzame bestanddeel afgebroken is), bewaart een laboratorium monsters bij hoge temperatuur en meet het het percentage bestanddeel dat overblijft. Bij :
| tijd (dagen) | 0 | 10 | 20 | 30 | 40 |
| resterend bestanddeel (%) | 100.0 | 91.4 | 83.5 | 76.3 | 69.8 |
Bij 40 en zijn de gevonden snelheidsconstanten en . Neem en één maand .
Deel I — De orde bij 60 °C.
- Bereken het verlies over elk interval van 10 dagen. Is de reactie van orde 0?
- Bereken op elk tijdstip. Wat besluit je?
- Leid de snelheidsconstante af.
- Bereken de halveringstijd bij .
- Welk percentage blijft over na 60 dagen bij ?
- Bereken bij .
Deel II — Houdbaarheid en orde.
- Toon aan dat voor een eerste-ordeafbraak .
- Druk uit als fractie van de halveringstijd.
- Waarom hangt niet af van de dosis van de tablet?
- Waarom meten laboratoria de afbraak bij hoge temperatuur en niet bij ?
- Als de afbraak van orde 2 was in het bestanddeel, zou een tablet die twee keer zo sterk is dan langer of minder lang houdbaar zijn? Verklaar.
Deel III — De arrheniusgrafiek.
- Zet en voor de drie temperaturen in een tabel.
- Bereken de richtingscoëfficiënt van de rechte door de punten bij 40 en .
- Leid de activeringsenergie af.
- Controleer dat het punt bij op de rechte ligt.
- Bereken de pre-exponentiële factor .
- Met welke factor neemt de snelheid toe tussen 25 en ? Vergelijk met de vuistregel.
Deel IV — Kamertemperatuur.
- Extrapoleer de snelheidsconstante naar .
- Bereken bij , in maanden.
- Een doos wordt drie dagen vergeten in een auto bij . Welke fractie van het bestanddeel gaat verloren?
- Verklaar het voorschrift “bewaren beneden ”.
- Extrapoleer de snelheidsconstante naar .
- Bereken de houdbaarheid bij , in dagen en in maanden.
Oplossing
Oplossing van Probleem 8.1.
1. Verliezen van 8.6, 7.9, 7.2 en 6.5 procentpunt: niet constant, dus niet van orde 0. 2. : 4.605, 4.515, 4.425, 4.335, 4.245; het daalt met 0.090 per 10 dagen: een rechte, orde 1. 3. . 4. . 5. . 6. . 7. Er blijft 90 % over: , dus . 8. . 9. Bij orde 1 hangt de resterende fractie alleen af van , niet van de beginhoeveelheid. 10. Bij duurt de afbraak jaren; verwarmen versnelt ze (Arrhenius), zodat ze in weken gemeten kan worden. 11. Bij orde 2 is de halveringstijd : een tablet die twee keer zo sterk is, zou relatief twee keer zo snel afbreken en minder lang houdbaar zijn. 12. (): , , ; : , , . 13. Richtingscoëfficiënt . 14. . 15. Voorspeld: , gemeten : op de rechte. 16. . 17. : meer dan de factor 2 van de regel, omdat groter is dan . 18. . 19. , 8.0 maanden. 20. . 21. De houdbaarheid daalt snel met de temperatuur (8 maanden bij tegen 14 bij ): de vervaldatum geldt alleen beneden . 22. . 23. , dat is 14 maanden: de datum die op de doos gedrukt staat, verkregen uit zes weken metingen.