Universitaire scheikunde — jaar 3 · Bachelor Year 3
12Theorieën van reactiesnelheden
In 2017 werd een geneesmiddel goedgekeurd dat alleen van een ouder middel verschilt doordat de zes waterstofatomen van zijn twee methoxygroepen deuteriumatomen zijn. De lever breekt het middel af door precies die bindingen C–H te verbreken, en een binding C–D wordt meerdere keren trager verbroken: het zware molecuul blijft langer in het bloed, en wordt in kleinere, minder frequente doses ingenomen. Niets in de wet van Arrhenius verklaart waarom een neutron in een kern een reactie zou vertragen. Dit hoofdstuk leidt snelheidsconstanten af uit moleculaire eigenschappen: eerst uit botsingen, daarna uit de vorm van het potentiaalenergieoppervlak en de toestandssommen van de overgangstoestandstheorie, die de grootte van zulke isotoopeffecten voorspelt; het eindigt met reacties in oplossing, waar het oplosmiddel een snelheidslimiet oplegt.
Wat je al weet
Het deel van jaar 1 definieerde de snelheidsconstante, de wet van Arrhenius met haar activeringsenergie en pre-exponentiële factor, elementaire stappen, de overgangstoestand, het energieprofiel langs de reactiecoördinaat en het postulaat van Hammond. Het deel van jaar 2 definieerde ionsterkte en activiteitscoëfficiënten, met de limietwet van Debye-Hückel ( in water bij ), en paste kleinstekwadratenrechten aan. Hoofdstuk 3 voerde potentiaalenergieoppervlakken in; Hoofdstukken 10 en 11 berekenden evenwichtsconstanten uit toestandssommen en nulpuntsenergieën. Uit de natuurkunde: de maxwell-boltzmannverdeling van de moleculaire snelheden, en de wet van Fick voor diffusie.
12.1 Botsingstheorie
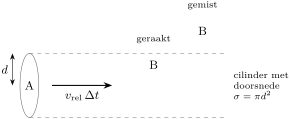
Twee moleculen in een gas kunnen alleen reageren als ze elkaar ontmoeten. Stel ze voor als harde bollen met diameters en : ze botsen wanneer hun middelpunten elkaar tot op naderen.
Definitie 12.1 (Botsingsdoorsnede, sterische factor)
De botsingsdoorsnede van twee moleculen is de oppervlakte van de schijf, loodrecht op hun relatieve snelheid, waarbinnen het middelpunt van het ene moet passeren om het andere te raken. De sterische factor is de verhouding van de gemeten pre-exponentiële factor van een reactie tot de factor die de botsingstheorie voorspelt.
Stelling 12.2 (Snelheidsconstante volgens de botsingstheorie)
Als elke botsing waarvan de kinetische energie langs de verbindingslijn van de middelpunten een drempel (per mol) overschrijdt, tot reactie leidt, is de snelheidsconstante van producten
Gedeeltelijk bewijs. In een tijd doorloopt een molecuul A een volume en raakt het de moleculen B die erin zitten: de botsingsfrequentie per volume-eenheid is , met de gemiddelde relatieve snelheid die de maxwell-boltzmannverdeling geeft (uit de natuurkunde overgenomen, met de gereduceerde massa). Elke botsing wegen met haar snelheid en alleen die behouden waarvan de energie langs de verbindingslijn van de middelpunten de drempel overschrijdt, laat de fractie van de botsingsfrequentie over (de integratie over de botsingsparameter wordt aangenomen). Het omzetten van aantaldichtheden in molaire concentraties vermenigvuldigt met . ∎
Omdat , is de activeringsenergie gelijk aan , dicht bij de drempel. De pre-exponentiële factor is van de orde van voor kleine moleculen. Gemeten factoren zijn vaak veel kleiner: voor moleculen die elkaar in een bepaalde oriëntatie moeten ontmoeten, en de doorsnede heeft geen eenduidige waarde voor echte moleculen, die geen harde bollen zijn. De botsingstheorie geeft de grootteorde en de temperatuurafhankelijkheid; ze kan niet geven, want daarvoor is het potentiaalenergieoppervlak nodig.
12.2 Potentiaalenergieoppervlakken
De reactie is de eenvoudigste die er bestaat. Bij een collineaire nadering hangt de energie af van twee afstanden, en , en kan ze als een kaart getekend worden.
Definitie 12.3 (Zadelpunt, pad van minimale energie)
Een zadelpunt van een potentiaalenergieoppervlak is een punt waar de gradiënt nul is, en de energie maximaal is in één richting en minimaal in alle andere. Het pad van minimale energie is het pad van steilste daling vanaf het zadelpunt naar het dal van de beginstoffen en dat van de producten; de lengte gemeten langs dat pad is de reactiecoördinaat, en het zadelpunt is de overgangstoestand.
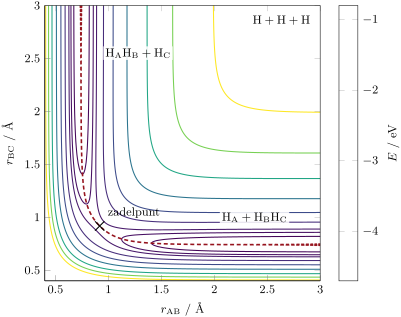
Het pad klimt uit het dal van de beginstoffen, waar dicht bij de bindingslengte van blijft terwijl A nadert, kruist het zadelpunt, en daalt af in het dal van de producten. Bij het zadelpunt zijn beide bindingen uitgerekt tot : de oude binding is half verbroken en de nieuwe half gevormd, en de energiekost van dit compromis is de barrière. Voor de symmetrische reactie ligt het zadelpunt op de diagonaal; voor een exotherme reactie schuift het naar het dal van de beginstoffen (een vroege barrière, een overgangstoestand die op de beginstoffen lijkt, zoals het postulaat van Hammond zegt), voor een endotherme naar het dal van de producten (een late barrière). De positie bepaalt welke energie helpt: translatie-energie, gericht langs het ingangsdal, brengt de moleculen over een vroege barrière; een late barrière, om een hoek heen, wordt gemakkelijker genomen met vibratie-energie in de binding die verbroken wordt. Dit zijn de regels van Polanyi, bevestigd door experimenten met moleculaire bundels.
12.3 Overgangstoestandstheorie
Definitie 12.4 (Geactiveerd complex)
Het geactiveerd complex van een elementaire stap is de verzameling configuraties van het reagerende systeem in een dunne laag rond het zadelpunt, loodrecht op het pad van minimale energie; het wordt behandeld als een deeltje , met een eigen toestandssom.
Definitie 12.5 (Overgangstoestandstheorie, transmissiecoëfficiënt)
De overgangstoestandstheorie neemt aan dat de geactiveerde complexen in evenwicht zijn met de beginstoffen, dat elk complex dat het gebied van het zadelpunt in de richting van de producten doorkruist, die ook vormt, en dat de beweging langs de reactiecoördinaat een vrije translatie is. De transmissiecoëfficiënt corrigeert voor de complexen die terugkeren naar de beginstoffen.
Stelling 12.6 (Vergelijking van Eyring)
Voor een elementaire stap producten is
waarin de toestandssom is van het geactiveerde complex zonder de beweging langs de reactiecoördinaat, de molaire toestandssommen per volume-eenheid zijn, en de hoogte is van het nulpuntsniveau van het complex boven dat van de beginstoffen. In thermodynamische vorm, met en de moleculariteit ,
Deze uitspraak is de vergelijking van Eyring; is de boltzmannconstante, zo geschreven om verwarring met te vermijden.
Bewijs. Quasi-evenwicht: , met uit de toestandssommen (Stelling 11.10, geschreven met concentraties). Van de vibraties van het complex is er één de beweging langs de reactiecoördinaat: een zeer slappe vibratie met frequentie , waarvan de toestandssom is (de hogetemperatuurlimiet van Propositie 10.16); dus . De complexen steken naar de producten over met de frequentie van deze beweging, zodat de snelheid is: de onbekende valt weg. Schrijven van en geeft de tweede vorm, met ingevoegd voor het terugkeren. ∎
De factor is bij : de snelheid van een monomoleculaire stap zonder barrière en zonder entropieverlies. Alles wat specifiek is voor de reactie, zit in de activeringsgrootheden.
Definitie 12.7 (Gibbsenergie, enthalpie en entropie van activering)
De gibbsenergie van activering , activeringsenthalpie en activeringsentropie van een elementaire stap zijn de standaardgibbsenergie, -enthalpie en -entropie van de vorming van het geactiveerde complex (zonder zijn beweging langs de reactiecoördinaat) uit de beginstoffen, gedefinieerd door de vergelijking van Eyring.
Propositie 12.8 (Activeringsenergie en activeringsenthalpie)
Voor een reactie in oplossing is ; voor een bimoleculaire gasreactie .
Bewijs. , en const: wanneer de activeringsparameters niet met variëren. In oplossing is dat het resultaat. In de gasfase bevat de betrekking van Van ’t Hoff voor , geschreven in concentraties, de inwendige energie, met : voor is . ∎
De activeringsentropie leest de structuur van de overgangstoestand. Twee moleculen die tot één complex samengaan, verliezen translatie- en rotatievrijheid: is sterk negatief, tot , voor associatieve stappen en cyclische overgangstoestanden. Een molecuul dat op weg naar dissociatie een binding losser maakt, wint vrijheid: .
Propositie 12.9 (Standaardfouten van een aangepaste rechte)
Voor een kleinstekwadratenrechte door punten waarvan de onafhankelijke fouten met dezelfde variantie dragen, geschat door , hebben helling en afsnijding de standaardfouten
Bewijs. , met , is een lineaire combinatie van onafhankelijke met variantie : haar variantie is . Evenzo is , en en zijn ongecorreleerd (hun covariantie is ), zodat . Het vervangen van door zijn schatting (de deler houdt rekening met de twee aangepaste parameters, hier aangenomen) geeft het resultaat. ∎
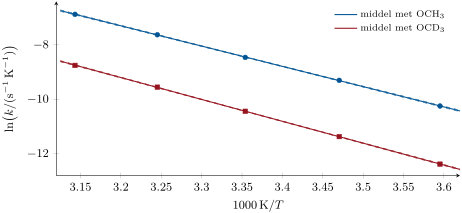
Methode 12.10 (Een eyringgrafiek met onzekerheden)
- Meet bij vijf of meer temperaturen, gespreid over 30 tot .
- Zet uit tegen en pas de kleinstekwadratenrechte aan.
- en ( met in ).
- Hun standaardfouten zijn en ; een betrouwbaarheidsinterval van 95 % vermenigvuldigt ze met de van Student voor vrijheidsgraden (3.18 voor vijf punten).
- De afsnijding ligt ver buiten het gemeten bereik, bij : is altijd veel minder nauwkeurig dan , en de twee fouten zijn gecorreleerd.
12.4 Kinetische isotoopeffecten
Definitie 12.11 (Kinetische isotoopeffecten)
Het kinetisch isotoopeffect van een stap is de verhouding van zijn snelheidsconstanten voor twee isotopologen, meestal . Het is een primair kinetisch isotoopeffect wanneer de binding met het gesubstitueerde atoom in de stap gevormd of verbroken wordt, een secundair kinetisch isotoopeffect wanneer dat niet zo is.
Propositie 12.12 (Maximaal primair kinetisch isotoopeffect)
Als de strekvibratie van een binding X–H de reactiecoördinaat wordt, zodat haar nulpuntsenergie in de overgangstoestand verloren gaat terwijl alle andere bijdragen voor H en D dezelfde zijn, is
Bewijs. Het potentiaalenergieoppervlak is voor beide isotopologen hetzelfde (de elektronen zien het neutron niet). In de beginstof bevat de strekvibratie X–H aan nulpuntsenergie; in de overgangstoestand is deze trilling de reactiecoördinaat geworden en bevat ze niets. De barrière, gemeten tussen nulpuntsniveaus, is daardoor voor H lager met en voor D met : , en de vergelijking van Eyring geeft de verhouding wanneer de andere factoren wegvallen. Het golfgetal van een strekvibratie is evenredig met (Hoofdstuk 6). ∎
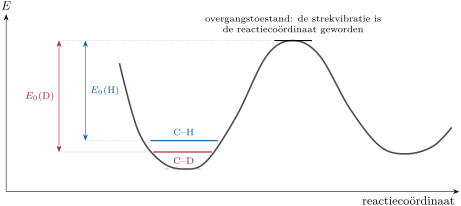
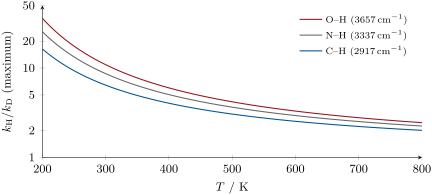
De maximale waarde voor C–H bij kamertemperatuur, ongeveer 7, is een ijkpunt. Waargenomen effecten van 2 tot 7 wijzen erop dat de binding C–H in de snelheidsbepalende stap verbroken wordt; kleinere waarden erop dat de overgangstoestand een deel van de strekvibratie behoudt (asymmetrische, vroege of late waterstofoverdrachten), of dat de stap niet de traagste is. Waarden die bij kamertemperatuur veel groter zijn dan 7, kunnen niet van nulpuntsenergieën komen: ze verraden tunneling (Hoofdstuk 1), die een deeltje met de dubbele massa veel minder vertoont. Secundaire effecten, afkomstig van veranderingen van de buigvibraties van bindingen C–H naast het reactiecentrum, zijn klein, meestal 0.8 tot 1.2 per deuteriumatoom; ze onderscheiden bijvoorbeeld een koolstofatoom dat trigonaal wordt (sp naar sp, ) van een dat tetraëdrisch wordt ().
Methode 12.13 (Een kinetisch isotoopeffect meten door competitie)
- Voer de reactie uit op een mengsel van de twee isotopologen, of op een molecuul met H op één plaats en D op een equivalente plaats.
- Stop bij een lage omzetting en meet de verhouding van de producten met H en met D door massaspectrometrie of NMR.
- De productverhouding, gecorrigeerd voor de beginverhouding, is ; beide isotopologen ondergaan precies dezelfde omstandigheden, wat de methode nauwkeuriger maakt dan twee afzonderlijke snelheidsmetingen.
12.5 Reacties in oplossing
In een vloeistof vliegt een molecuul tussen twee botsingen niet vrij rond: het rammelt in een kooi van buren, waartegen het vele keren botst voordat het wegdiffundeert. Twee beginstoffen die elkaar ontmoeten, blijven gedurende vele botsingen samen: een ontmoeting.
Definitie 12.14 (Diffusie- en activeringscontrole, kooieffect)
Een reactie in oplossing is diffusiegecontroleerd wanneer de reactie bij elke ontmoeting snel is, zodat haar snelheid de snelheid is waarmee de beginstoffen naar elkaar toe diffunderen; ze is activeringsgecontroleerd wanneer slechts een kleine fractie van de ontmoetingen tot reactie leidt. Het kooieffect is de opsluiting van een paar moleculen door het omringende oplosmiddel, waardoor ze tijdens één ontmoeting herhaaldelijk botsen.
Propositie 12.15 (Limiet van Smoluchowski)
De snelheidsconstante van een diffusiegecontroleerde reactie tussen bollen die reageren op de afstand is . Met de betrekking van Stokes-Einstein voor bollen met straal in een oplosmiddel met viscositeit , en met , is
Gedeeltelijk bewijs. Leg A vast in de oorsprong; B diffundeert met de relatieve diffusiecoëfficiënt en wordt vernietigd bij . In de stationaire toestand is de radiale flux door elke bol dezelfde, (wet van Fick, uit de natuurkunde); integreren van , waar , tot oneindig, waar , geeft , de snelheid per molecuul A. Met Stokes-Einstein (aangenomen) is , en . ∎
Voorbeeld 12.16 (Snelheidslimieten in water en in hexaan)
Bij geeft water () ; hexaan () . Geen enkele bimoleculaire reactie tussen neutrale moleculen van gewone grootte is sneller; gemeten constanten in de buurt van deze waarden (het uitdoven van aangeslagen toestanden, de recombinatie van radicalen) zijn diffusiegecontroleerd. Ionen met tegengestelde lading trekken elkaar aan en kunnen sneller gaan.
Ionen in oplossing voegen een elektrostatische bijdrage toe aan de activering: de overgangstoestand van twee ionen heeft lading , en zijn activiteitscoëfficiënt verschilt van het product van de hunne.
Definitie 12.17 (Kinetisch zouteffect)
Het kinetisch zouteffect is de verandering van de snelheidsconstante van een reactie tussen ionen met de ionsterkte van de oplossing.
Propositie 12.18 (Vergelijking van Brønsted-Bjerrum)
Voor een stap tussen ionen met ladingen en in verdunde waterige oplossing is
waarin de snelheidsconstante bij ionsterkte nul is.
Bewijs. In de theorie van de overgangstoestand wordt het evenwicht met het geactiveerde complex geschreven met activiteiten: , dus . Met de limietwet: . ∎
Ionen met hetzelfde teken reageren sneller wanneer er zout toegevoegd wordt (de ionenatmosfeer schermt hun afstoting af), ionen met tegengestelde tekens trager, en een neutrale beginstof vertoont geen primair zouteffect: een grafiek van tegen bij lage ionsterkte meet het product van de ladingen van de reagerende deeltjes.
Methode 12.19 (Wat activeringsparameters over een mechanisme zeggen)
- sterk negatief: een associatieve stap, een geordende of cyclische overgangstoestand, of een die het oplosmiddel ordent (ontstaan van lading); positief: een dissociatieve stap.
- Een primaire van 2 tot 7: de binding met H wordt in de snelheidsbepalende stap verbroken; boven ongeveer 10 bij kamertemperatuur: tunneling.
- De helling van tegen : het product van de ladingen die elkaar in de snelheidsbepalende stap ontmoeten.
- Een snelheidsconstante rond die varieert als : diffusiecontrole.
In het laboratorium — Een dubbelwandige cel voor een eyringstudie
De reactie wordt gevolgd via haar absorbantie in een cel van een spectrofotometer waarvan de mantel gevoed wordt door een thermostaatbad; een thermokoppel in een referentiecel controleert de temperatuur tot op . Vijf tot zeven temperaturen, elk in drievoud gemeten, geven een eyringgrafiek; de oplossingen worden vóór het mengen in de houder op temperatuur gebracht, want een reactie die bij de verkeerde temperatuur start, vertekent de eerste punten.
Geschiedenis — Eyring, Evans en Polanyi, 1935
In 1935 publiceerden Henry Eyring, in Princeton, en Meredith Gwynne Evans en Michael Polanyi, in Manchester, onafhankelijk van elkaar de theorie van het geactiveerde complex. Eyring had in 1931 met Polanyi in Berlijn het eerste potentiaalenergieoppervlak voor berekend, met een semi-empirische methode van het soort dat voor de figuur van dit hoofdstuk gebruikt werd. De theorie werd met argwaan ontvangen: een tijdschrift wees het artikel van Eyring eerst af als ondeugdelijk, en het werd pas gepubliceerd nadat andere natuurkundigen ervoor ingestaan hadden.
12.6 Oefeningen
Oefening 12.1 ★
Neem voor (gegevens van de oefening). Bereken bij (), de pre-exponentiële factor volgens de botsingstheorie, en de sterische factor, gegeven de gemeten per molecuul.
Oplossing
Oplossing van Oefening 12.1.
. . Gemeten: , dus : minder dan één botsing op honderd heeft de juiste oriëntatie (de O van NO moet een eindstandige O van ontmoeten).
Oefening 12.2 ★
Een reactie in oplossing heeft rond . Hoe groot is ? En voor een bimoleculaire gasreactie met dezelfde ?
Oplossing
Oplossing van Oefening 12.2.
in oplossing; voor een bimoleculaire gasreactie.
Oefening 12.3 ★
Voorspel het teken van voor: een diels-aldercycloadditie; het monomoleculaire verlies van uit een azoverbinding; een -reactie tussen twee neutrale moleculen die twee ionen vormt in een polair oplosmiddel.
Oplossing
Oplossing van Oefening 12.3.
Diels-alder: sterk negatief (twee moleculen vormen één cyclisch complex). Verlies van : positief (een binding wordt losser, er wordt vrijheid gewonnen). Ionen die ontstaan in een polair oplosmiddel: negatief, de ladingen in opbouw ordenen het oplosmiddel om zich heen.
Oefening 12.4 ★
Bereken de diffusiegecontroleerde snelheidsconstante in water en in hexaan bij . Welk oplosmiddel laat snellere ontmoetingen toe, en waarom?
Oplossing
Oplossing van Oefening 12.4.
Water: ; hexaan . Hexaan, drie keer minder viskeus: de moleculen diffunderen drie keer sneller.
Oefening 12.5 ★★
Een eersteordereactie heeft bij en bij . Bereken en , en ter vergelijking .
Oplossing
Oplossing van Oefening 12.5.
; . (bij ). bij de gemiddelde temperatuur.
Oefening 12.6 ★★
Bereken het maximale primaire isotoopeffect voor de overdracht van een proton O–H bij (, gereduceerde massa’s met O = 16, H = 1, D = 2).
Oplossing
Oplossing van Oefening 12.6.
, , verhouding van de golfgetallen : . .
Oefening 12.7 ★★
Een enzymatische waterstofoverdracht vanaf koolstof vertoont bij . Vergelijk met het maximum uit nulpuntsenergieën ( en ) en trek een besluit.
Oplossing
Oplossing van Oefening 12.7.
Maximum . Een waarde van 40 kan niet van nulpuntsenergieën komen: het waterstofatoom tunnelt door de barrière, wat deuterium, twee keer zo zwaar, veel minder doet.
Oefening 12.8 ★★
Voorspel het effect van een verhoging van de ionsterkte van 0 naar 0.010 op de snelheid van: de oxidatie van door (snelheidsbepalende stap tussen deze twee ionen); de reactie van met ; de reactie van met . Geef de factor waar er een is ().
Oplossing
Oplossing van Oefening 12.8.
en : , : vermenigvuldigd met 1.6. Ester en : één partner neutraal, geen effect. en : , vermenigvuldigd met .
Oefening 12.9 ★★
De reactie is sterk exotherm. Waar ligt haar barrière op het potentiaalenergieoppervlak? Welke vorm van energie, toegevoerd aan de beginstoffen, bevordert de omgekeerde reactie het best?
Oplossing
Oplossing van Oefening 12.9.
Vroeg, in het ingangsdal (een overgangstoestand die op de beginstoffen lijkt, volgens het postulaat van Hammond). De omgekeerde reactie, die endotherm is, heeft op haar eigen pad een late barrière: vibratie-energie in de binding H–F bevordert haar het best.
Oefening 12.10 ★★★
Een kleinstekwadratenaanpassing van tegen over vijf punten geeft K met en met . Geef en met hun standaardfouten en betrouwbaarheidsintervallen van 95 % ().
Oplossing
Oplossing van Oefening 12.10.
, met standaardfout en interval van 95 % .
met standaardfout en interval van 95 % .
Oefening 12.11 ★★★
Toon aan, vertrekkend van de vergelijking van Eyring, dat voor een monomoleculaire stap en dat . Leid af voor bij , en vergelijk met de tot van eenvoudige bindingsbreuken.
Oplossing
Oplossing van Oefening 12.11.
Uit volgt
Dan is . Met : , de grootteorde van de waargenomen factoren; grotere waarden betekenen een positieve , een losse overgangstoestand.
Oefening 12.12 ★★★
Pas de overgangstoestandstheorie toe op twee structuurloze atomen A en B waarvan het geactiveerde complex een diatomisch molecuul is met bindingslengte (geen vibratie meer over na het wegnemen van de reactiecoördinaat, rotatie met ). Toon aan dat ze de snelheidsconstante van de botsingstheorie geeft met .
Oplossing
Oplossing van Oefening 12.12.
Met moleculaire toestandssommen per volume-eenheid: voor A, B en het complex (massa ), en voor het complex (). De verhouding van de translatiefactoren is , dus
per paar moleculen; vermenigvuldigen met geeft Stelling 12.2 met .
12.7 Probleem: een zwaarder geneesmiddel
Probleem 12.1
Weekendprobleem — een zwaarder geneesmiddel: nulpuntsenergieën van de strekvibraties C–H en C–D, het maximale isotoopeffect bij lichaamstemperatuur, de halveringstijd van een gedeutereerd geneesmiddel, en een eyringanalyse van beide verbindingen
Een geneesmiddel wordt langs twee wegen uit het lichaam verwijderd: 75 % van zijn klaring door de O-demethylering van zijn twee -groepen, waarin de verbreking van een binding C–H snelheidsbepalend is, en 25 % langs wegen die deze bindingen niet raken; zijn halveringstijd is (gegevens van het probleem). Zijn analoog draagt twee -groepen. Modellen voor de strekvibraties C–H en C–D: de symmetrische strekvibraties van () en (). Snelheidsconstanten van de eerste orde van de demethyleringsstap, gemeten met een preparaat van leverenzymen (gegevens van het probleem):
| / K | 278.15 | 288.15 | 298.15 | 308.15 | 318.15 |
| / | 0.00989 | 0.0263 | 0.0632 | 0.150 | 0.328 |
| / | 0.00117 | 0.00333 | 0.00874 | 0.0219 | 0.0503 |
Deel I — Nulpuntsenergieën.
- Bereken de gereduceerde massa’s van C–H en C–D (C = 12, H = 1.00783, D = 2.01410).
- Voorspel het golfgetal van C–D uit dat van C–H en vergelijk met de gemeten .
- Bereken de nulpuntsenergieën van de twee strekvibraties en hun verschil, in en (gemeten golfgetallen).
- Wat gebeurt er in de overgangstoestand met de strekvibratie van de binding die verbroken wordt?
- Leid het verschil tussen de barrières voor H en D af.
Deel II — Het isotoopeffect.
- Bereken de maximale bij .
- Bereken ze bij .
- Waarom heet dit een maximum?
- Dragen de twee andere deuteriumatomen van elke -groep veel bij?
- Wat zegt een gemeten waarde rond 7 bij over het mechanisme?
Deel III — Halveringstijden.
- Hoe hangt de halveringstijd af van de totale klaringsconstante?
- Schrijf de totale snelheidsconstante van het H-middel als de som van zijn twee wegen, in fracties.
- Met hoeveel wordt de demethyleringsweg vertraagd in het D-middel?
- Bereken .
- Bereken de halveringstijd van het D-middel.
- Bereken de verhouding van de halveringstijden.
- Hoe groot zou ze zijn als de hele klaring via demethylering verliep?
- Wat verandert een langere halveringstijd voor de patiënt?
Deel IV — Een eyringanalyse.
- Welke grafiek van de gegevens is volgens de vergelijking van Eyring lineair?
- Pas ze aan voor het H-middel: en met hun standaardfouten.
- Doe hetzelfde voor het D-middel.
- Bereken en de standaardfout ervan.
- Is het gelijk aan het verschil in nulpuntsenergie van vraag 3?
- Wat zeggen de twee activeringsentropieën?
- Formuleer het resultaat: de voorspelde verhouding van de halveringstijden van de twee geneesmiddelen bij .
Oplossing
Oplossing van Probleem 12.1.
1. ; . 2. , 1.5 % boven de gemeten 2109 (anharmoniciteit en de koppeling van de vier bindingen van ). 3. en ; verschil . 4. Ze wordt de reactiecoördinaat: haar nulpuntsenergie verdwijnt. 5. De barrière is voor D hoger. 6. . 7. . 8. In een echte overgangstoestand blijft een deel van de nulpuntsenergie van de strekvibratie in andere trillingen bestaan, wat het effect verkleint; nulpuntsenergieën alleen kunnen deze waarde niet overschrijden (tunneling wel). 9. Weinig: het zijn secundaire effecten, hoogstens van de orde van 10 % per deuteriumatoom. 10. Dat de binding C–H in de snelheidsbepalende stap verbroken wordt, met de strekvibratie volledig omgezet in de reactiecoördinaat. 11. Eliminatie van de eerste orde: , omgekeerd evenredig ermee. 12. , demethylering en de andere wegen. 13. Gedeeld door 6.5. 14. . 15. . 16. 2.7. 17. 6.5, het volledige isotoopeffect. 18. Kleinere of minder frequente doses, en stabielere spiegels in het bloed. 19. tegen . 20. , . 21. , . 22. (). 23. Ja: 4.83 ligt ruim binnen één standaardfout. Het isotoopeffect wordt volledig verklaard door de nulpuntsenergieën, zonder spoor van tunneling. 24. Ze zijn gelijk binnen hun fouten: de overgangstoestand heeft voor beide isotopologen dezelfde structuur, zoals in Deel I aangenomen. 25. bij : tegenover .