Universitaire scheikunde — jaar 3 · Bachelor Year 3
3Computationele chemie: Hartree-Fock en DFT
Het heliumhydride-ion, , geldt als het eerste molecuul dat ontstond toen het jonge heelal afkoelde: een heliumatoom dat een proton vasthoudt. Het werd in 1925 gemaakt in een gasontladingsbuis in het laboratorium, maar er werd decennialang tevergeefs naar gezocht in de ruimte, tot zijn rotatielijn in 2019 werd waargenomen in een planetaire nevel. Zijn bindingslengte, zijn vibratiefrequenties en de golflengten van zijn lijnen waren toen al lang bekend — uit berekeningen. Een computerprogramma dat de schrödingervergelijking van de elektronen bij benadering oplost, kan de vorm, de energie en het spectrum voorspellen van een molecuul dat niemand ooit in een fles heeft gestopt. Dit hoofdstuk legt uit hoe zulke programma’s werken, van de scheiding van kernen en elektronen tot de hartree-focktheorie en de dichtheidsfunctionaaltheorie, en waarvoor hun getallen wel en niet te vertrouwen zijn.
Wat je al weet
Hoofdstuk 1 gaf de hamiltonoperator, de schrödingervergelijking en het waterstofatoom; Hoofdstuk 2 de slaterdeterminant en de uitwisselingsintegraal. Het deel van jaar 2 bouwde moleculaire orbitalen als lineaire combinaties van atoomorbitalen (LCAO), met overlap-, coulomb- en resonantie-integralen en een seculiere determinant, en loste de hückelmethode op; het gebruikte ook foto-elektronspectra om orbitaalenergieën zichtbaar te maken.
3.1 Born-Oppenheimer en het potentiaalenergieoppervlak
De hamiltonoperator van een molecuul bevat de kinetische energieën van zijn kernen en elektronen en al hun coulombwisselwerkingen. Kernen zijn minstens 1836 keer zwaarder dan elektronen: bij dezelfde krachten bewegen ze veel trager, en de elektronen passen zich vrijwel onmiddellijk aan elke positie van de kernen aan.
Definitie 3.1 (Born-oppenheimerbenadering)
In de born-oppenheimerbenadering wordt de elektronische schrödingervergelijking opgelost voor kernen die vastgehouden worden op de posities ,
en bewegen de kernen vervolgens in de potentiaal , de elektronische energie plus de afstoting van de kernen.
Definitie 3.2 (Potentiaalenergieoppervlak, stationair punt, geometrieoptimalisatie)
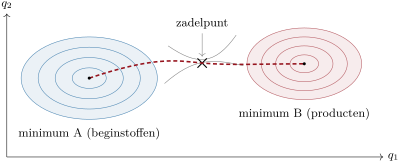
Het potentiaalenergieoppervlak (PES) van een molecuul is de functie van zijn kerncoördinaten. Een stationair punt is een punt waar alle eerste afgeleiden van nul zijn; een minimum is een evenwichtsgeometrie. Het zoeken van zo’n minimum vanuit een beginstructuur, door de krachten te volgen, is een geometrieoptimalisatie.
Voor een diatomisch molecuul is het PES een kromme ; voor een triatomisch molecuul een functie van drie coördinaten; voor atomen van . De massa van de kernen komt niet voor in : , en delen hetzelfde PES, dezelfde bindingslengte en krachtconstante, en verschillen alleen in de manier waarop de kernen erop bewegen (nulpuntsenergie, Hoofdstuk 1).
Propositie 3.3 (Frequenties uit de hessematrix)
Nabij een minimum is , met de hessematrix . In massagewogen coördinaten geven de eigenwaarden van de massagewogen hessematrix de harmonische hoekfrequenties van de normaaltrillingen. In een minimum zijn alle positief (zes ervan, of vijf voor een lineair molecuul, zijn nul: translaties en rotaties); in een zadelpunt van de eerste orde is er precies één negatief.
Gedeeltelijk bewijs. Voor een diatomisch molecuul is met , en de oscillator van Hoofdstuk 1 geeft . In het algemeen worden de klassieke vergelijkingen , in massagewogen coördinaten , met de symmetrische matrix ; haar eigenvectoren oscilleren onafhankelijk met . Een negatieve geeft een imaginaire frequentie: in die richting daalt de energie, een maximum. De normaaltrillingen van Hoofdstuk 5 zijn deze eigenvectoren. ∎
3.2 Het variatieprincipe
De elektronische schrödingervergelijking kan voor geen enkel molecuul met meer dan één elektron exact opgelost worden. Benaderingen worden beoordeeld aan de hand van één stelling.
Stelling 3.4 (Het variatieprincipe)
Voor elke normeerbare proeffunctie die aan de randvoorwaarden van het probleem voldoet, geldt
waarin de laagste eigenwaarde van is; gelijkheid geldt alleen als een eigenfunctie van de grondtoestand is. Dit is het variatieprincipe.
Bewijs. Ontwikkel naar de orthonormale eigenfuncties van (Stelling 1.4). Dan is , omdat elke ; gelijkheid vereist telkens wanneer . ∎
Hoe lager de energie van een proeffunctie, hoe beter ze is; elke aanpasbare parameter wordt vastgelegd door te minimaliseren.
Propositie 3.5 (Helium met een afgeschermde lading)
Voor helium geeft de proeffunctie (in atomaire eenheden: lengten in , energieën in ) , minimaal voor , met .
Bewijs. Voor één elektron in is en ; de afstoting van twee elektronen in dezelfde -functie is (een standaardintegraal, hier aangenomen). Dus , en geeft . ∎
Voorbeeld 3.6 (Hoe goed is dat?)
De totale energie van helium is min de som van zijn twee ionisatie-energieën, . De functie met één parameter ligt () te hoog: elk elektron ziet een kern die door het andere afgeschermd is tot , zoals de regels van Slater suggereren, maar de elektronen ontwijken elkaar ook op een manier die geen product van twee functies kan beschrijven.
Propositie 3.7 (Lineaire variatie)
Voor een proeffunctie opgebouwd uit vaste functies, met en , zijn de stationaire waarden van de wortels van , en de laagste wortel is een bovengrens voor .
Bewijs. (reële coëfficiënten). Differentieer naar en stel : voor elke . Een oplossing die niet nul is, vereist een determinant die nul is. De laagste wortel is voor zijn eigenvector, dus . ∎
De hückelmethode uit het deel van jaar 2 is deze propositie met -orbitalen en empirische . Elke methode hieronder is hetzelfde idee met betere functies en betere matrixelementen.
3.3 Basissets
Definitie 3.8 (Basisset, minimale basisset, slater- en gaussorbitalen)
Een basisset is de verzameling vaste functies , gecentreerd op de atomen, waaruit moleculaire orbitalen opgebouwd worden. Een minimale basisset heeft één functie per bezette atoomorbitaal (één voor H, vijf voor C). Een slaterorbitaal (STO) heeft de radiale vorm ; een gaussorbitaal (GTO) heeft de vorm maal een polynoom in , , . Een gecontraheerde gaussfunctie is een vaste combinatie van primitieve gaussfuncties.
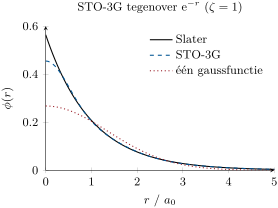
Slaterfuncties hebben de juiste vorm (een knik in de kern, een exponentiële staart), maar hun tweeëlektronintegralen over meerdere centra zijn zeer duur; gaussfuncties hebben de verkeerde vorm, maar het product van twee gaussfuncties op verschillende centra is een gaussfunctie op een punt daartussen, zodat elke integraal herleid wordt tot een gesloten formule. Contracties combineren het beste van beide: in de basis STO-3G wordt elke slaterfunctie vervangen door een vaste som van drie gaussfuncties die erop zijn aangepast.
Voorbeeld 3.9 (De STO-3G-functie van waterstof)
De -functie van waterstof in STO-3G is , waarin de genormeerde gaussfunctie is (exponenten in ). Ze bootst een slaterfunctie met exponent na — een waterstofatoom dat een beetje samengedrukt is, zoals in moleculen. Haar overlap met de exacte -functie met dezelfde exponent is ; alleen de knik in de kern en de verre staart worden gemist (figuur hieronder).
Definitie 3.10 (Gesplitste-valentiebasisset, polarisatie- en diffuse functies)
Een gesplitste-valentiebasisset beschrijft elke valentieorbitaal met twee (of meer) functies van verschillende grootte, zodat de orbitaal in een molecuul kan groeien of krimpen. Een polarisatiefunctie heeft een hogere dan de bezette orbitalen ( op H, op C) en laat de dichtheid van het atoom wegschuiven; een diffuse functie heeft een kleine exponent en beschrijft anionen en zwakke wisselwerkingen ver van de kernen.
Een naam als 6-31G(d) zegt: zes primitieven voor elke kernfunctie, de valentie gesplitst in een contractie van drie en één enkele primitieve, en -polarisatiefuncties op de zware atomen. De resultaten convergeren naar de basissetlimiet naarmate de basis groeit; een berekening is maar zo goed als haar basis.
3.4 Hartree-focktheorie
De eenvoudigste antisymmetrische golffunctie van elektronen is één slaterdeterminant. De hartree-focktheorie zoekt de beste.
Definitie 3.11 (Hartree-fockmethode, fockoperator, zelfconsistent veld)
De hartree-fockmethode benadert de grondtoestand door de slaterdeterminant met de laagste energie. Haar orbitalen zijn eigenfuncties van de fockoperator
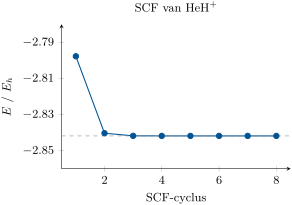
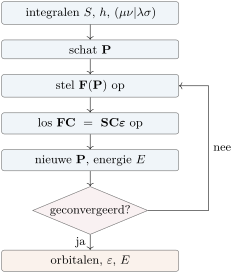
in het geval van gesloten schillen: is de kinetische energie en de aantrekking door de kernen van één elektron, de afstoting door de ladingswolk van orbitaal , en de uitwisselingsoperator, waarvan de verwachtingswaarden de uitwisselingsintegralen van Hoofdstuk 2 zijn. Omdat afhangt van de orbitalen die hij bepaalt, worden de vergelijkingen iteratief opgelost tot de orbitalen niet meer veranderen: een zelfconsistent veld (SCF).
Stelling 3.12 (Vergelijkingen van Roothaan-Hall)
Als elke orbitaal in een basis geschreven wordt, , worden de hartree-fockvergelijkingen voor gesloten schillen het matrixeigenwaardeprobleem
met de dichtheidsmatrix en de tweeëlektronintegralen (atomaire eenheden).
Gedeeltelijk bewijs. De energie van de determinant is , een kwadratische functie van de coëfficiënten. Minimaliseer haar onder de voorwaarden dat de orbitalen orthonormaal blijven, , met een lagrangemultiplicator voor elke voorwaarde: de stationariteitsvoorwaarden zijn , waarbij de multiplicatoren een matrix vormen die diagonaal gemaakt kan worden door een rotatie van de bezette orbitalen onder elkaar. De algebra wordt hier aangenomen. ∎
Methode 3.13 (De SCF-procedure)
- Bereken eenmalig de integralen , en .
- Schat de dichtheidsmatrix (bijvoorbeeld uit de eigenvectoren van alleen, de “core”-schatting).
- Stel op uit ; los op (orthogonaliseer met en diagonaliseer daarna).
- Vul de laagste orbitalen, met twee elektronen elk; vorm de nieuwe en de energie.
- Herhaal vanaf stap 3 tot de energie en minder dan een drempelwaarde veranderen.
Voorbeeld 3.14 ( in de minimale basis)
Met één STO-3G-functie per atoom ligt de bindende orbitaal vast door de symmetrie, , en heeft de SCF maar één stap nodig. Bij is de overlap en de energie ; het minimum ligt bij (, tegenover de gemeten ) en . De figuur hieronder vergelijkt de kromme met de echte, opgebouwd uit gemeten spectroscopische gegevens en de dissociatie-energie (een morsekromme, Hoofdstuk 6).
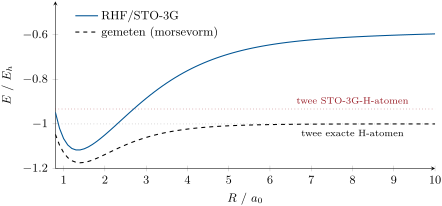
Propositie 3.15 (Waarom beperkte Hartree-Fock faalt bij dissociatie)
In de minimale basis is de RHF-golffunctie van , op de normering na, : op elke afstand half covalent en half ionair (). Bij grote nadert haar energie het gemiddelde van twee neutrale atomen en een ionenpaar, niet de energie van twee atomen.
Bewijs. Werk uit: de twee kruistermen plaatsen één elektron op elk atoom, de twee kwadratische termen beide op hetzelfde atoom, met gelijke gewichten, wat ook is. De determinant kan deze gewichten niet veranderen. ∎
Definitie 3.16 (Elektronencorrelatie, correlatie-energie)
Elektronencorrelatie is het deel van het wederzijds ontwijken van de elektronen dat niet door één enkele determinant beschreven wordt (waarin elektronen met tegengestelde spin onafhankelijk van elkaar bewegen in elkaars gemiddelde veld). De correlatie-energie is de exacte energie min de hartree-fockenergie in een volledige basis; ze is altijd negatief.
De correlatie-energie bedraagt ongeveer per elektronenpaar, één procent van een totale energie, maar vergelijkbaar met de energie van een reactie: methoden die haar toevoegen (configuratie-interactie, storingstheorie, coupled cluster) kosten veel meer dan Hartree-Fock, waarvan de rekenkost al ruwweg met de vierde macht van het aantal basisfuncties groeit.
Stelling 3.17 (Stelling van Koopmans)
In de hartree-focktheorie is de energie die nodig is om een elektron uit de bezette orbitaal te verwijderen, terwijl alle andere orbitalen bevroren blijven, gelijk aan . De gemeten ionisatie-energieën zijn dus bij benadering de tegengestelden van de orbitaalenergieën: dit is de stelling van Koopmans.
Bewijs. De energie van een determinant met gesloten schillen is , en . Verwijder één elektron uit zonder de orbitalen te veranderen: de verloren termen zijn , de wisselwerkingen van dat elektron met alle andere, , plus met zijn vroegere partner — in totaal precies . Dus . ∎
Voorbeeld 3.18 ( ioniseren)
Bij is de STO-3G-orbitaalenergie van gelijk aan : Koopmans voorspelt , tegenover de gemeten . De bevroren orbitalen overschatten de energie van het ion (dat zou relaxeren), de ontbrekende correlatie werkt in de andere richting; bij valentie-ionisaties heffen de twee fouten elkaar grotendeels op, en daarom kunnen de foto-elektronspectra uit het deel van jaar 2 met orbitaaldiagrammen gelezen worden.
3.5 Dichtheidsfunctionaaltheorie en wat een berekening vertelt
De golffunctie van elektronen hangt af van coördinaten; de elektronendichtheid van drie.
Definitie 3.19 (Elektronendichtheid, dichtheidsfunctionaaltheorie)
De elektronendichtheid is het aantal elektronen per volume-eenheid in , gesommeerd over alle elektronen: . De dichtheidsfunctionaaltheorie (DFT) berekent de energie van de grondtoestand als een functionaal van . In de praktijk wordt opgebouwd uit kohn-shamorbitalen, de orbitalen van fictieve onafhankelijke elektronen met dezelfde dichtheid als de echte, en worden alle effecten van uitwisseling en correlatie samengebracht in een uitwisselings-correlatiefunctionaal .
Stelling 3.20 (Hohenberg-Kohn)
De dichtheid van de grondtoestand van een systeem van elektronen bepaalt de externe potentiaal (de kernen) op een constante na, en dus de hamiltonoperator en elke eigenschap van de grondtoestand; en de energiefunctionaal van de dichtheid is minimaal bij de echte dichtheid.
Bewijs. Op dit niveau zonder bewijs aangenomen. ∎
Het bewijs hoort thuis in meer gevorderde cursussen. Het garandeert dat er een exacte functionaal bestaat, niet hoe die eruitziet: elke praktische functionaal is een benadering, gekozen uit een hiërarchie — lokale dichtheid, gradiëntcorrecties, hybriden die er wat hartree-fockuitwisseling bij mengen — en geijkt op referentiegegevens. De kohn-shamvergelijkingen worden opgelost met dezelfde SCF-lus als Hartree-Fock, tegen een vergelijkbare kost, maar bevatten correlatie; daarom werd DFT het werkpaard van de chemie.
Methode 3.21 (Een berekening lezen)
- Controleer dat de SCF geconvergeerd is en dat de geometrieoptimalisatie eindigde met krachten onder de drempelwaarde.
- Voer een frequentieberekening uit op hetzelfde niveau: alleen reële frequenties betekent een minimum; één imaginaire frequentie, een overgangsstructuur, waarvan de normaaltrilling de beweging over de barrière is.
- Vergelijk gelijksoortige grootheden: energieverschillen tussen structuren die op één niveau berekend zijn, nooit absolute energieën van verschillende niveaus.
- Vergelijk met het experiment en ken daarbij de typische fouten van het niveau: harmonische frequenties worden meestal geschaald met een factor 0.9 tot 0.97; bindingslengten kloppen tot op ongeveer 1 pm met een hybride functionaal en een gepolariseerde basis; reactie-energieën in het beste geval tot op enkele .
Methode 3.22 (Een theorieniveau kiezen)
Geometrieën en frequenties van organische moleculen: een hybride functionaal met een gepolariseerde gesplitste-valentiebasis. Zwakke wisselwerkingen: voeg een dispersiecorrectie en diffuse functies toe. Reactiebarrières en nauwkeurige energetica: gecorreleerde golffunctiemethoden op DFT-geometrieën, zover het budget toelaat. Grote systemen (eiwitten, oppervlakken): een klein gebied dat kwantummechanisch behandeld wordt binnen een klassiek krachtveld. Test het gekozen niveau altijd op een verwant molecuul waarvan het antwoord bekend is.
In het laboratorium — Een computationeel experiment
Een berekening wordt uitgevoerd als een experiment en vastgelegd in het labjournaal: het programma en zijn versie, de methode, de basis, de convergentiedrempels, de beginstructuur, en de uitvoerbestanden die als ruwe gegevens bewaard worden. Een typische reeks is: het molecuul bouwen, de geometrie optimaliseren op een bescheiden niveau, de frequenties berekenen om een minimum te bevestigen, en daarna de energie berekenen op een hoger niveau bij die geometrie.
Geschiedenis — Een molecuul dat eerst door berekening bekend was
werd in 1925 in het laboratorium gemaakt. Zijn eigenschappen werden vanaf de jaren 1930 in detail berekend, en er werd voorspeld dat het overvloedig voorkomt in sommige astrofysische gassen; maar zijn eerste rotatielijn ligt in het verre infrarood en wordt door de atmosfeer geabsorbeerd. In 2019 detecteerde een vliegend observatorium het in de planetaire nevel NGC 7027, bij de frequentie die berekeningen en laboratoriumspectra hadden voorspeld.
3.6 Oefeningen
Oefening 3.1 ★
Neem voor het waterstofatoom de proeffunctie . In atomaire eenheden is . Bepaal de beste en de bijbehorende energie; vergelijk met .
Oplossing
Oplossing van Oefening 3.1.
geeft en , 15 % boven de exacte : één enkele gaussfunctie heeft noch de knik noch de staart van de -functie.
Oefening 3.2 ★
Hoeveel basisfuncties gebruikt een berekening op benzeen in de basis STO-3G? En in 6-31G(d), met zes cartesische -functies per koolstofatoom en twee -functies per waterstofatoom?
Oplossing
Oplossing van Oefening 3.2.
STO-3G: 5 functies per C (, , drie ) en 1 per H: . 6-31G(d): per C 1 (kern) + (gesplitste valentie) + 6 () ; per H 2: .
Oefening 3.3 ★
Leg uit waarom en dezelfde bindingslengte en dezelfde krachtconstante hebben, maar verschillende vibratiegolfgetallen. Welke verhouding verwacht je?
Oplossing
Oplossing van Oefening 3.3.
De elektronische hamiltonoperator bevat geen kernmassa’s: binnen de born-oppenheimerbenadering zijn het PES, en dus en , hetzelfde. hangt af van de gereduceerde massa, die verdubbelt: verhouding (gemeten 1.413).
Oefening 3.4 ★
Een frequentieberekening op een structuur met formule geeft 17 reële frequenties en één imaginaire frequentie, . Wat voor stationair punt is dit? Hoeveel frequenties verwachtte je in totaal?
Oplossing
Oplossing van Oefening 3.4.
Acht atomen geven vibraties: 17 reële en één imaginaire. Eén negatieve eigenwaarde van de hessematrix: een zadelpunt van de eerste orde, een overgangsstructuur (hier bijvoorbeeld van een rotatie of een eliminatie).
Oefening 3.5 ★★
Bereken met de beste variatie-energie van helium in en in eV, en de fout ervan ten opzichte van de exacte . Welke fractie van de totale energie is die fout?
Oplossing
Oplossing van Oefening 3.5.
, . Fout , dus 1.9 % van de totale energie — maar groter dan veel reactie-energieën.
Oefening 3.6 ★★
Twee basisfuncties geven , , , . Los de seculiere vergelijking op. Ligt de laagste wortel onder ?
Oplossing
Oplossing van Oefening 3.6.
, dus : en . Ja: het bijmengen van de tweede functie verlaagt de energie onder , zoals het variatieprincipe toelaat.
Oefening 3.7 ★★
Een hartree-fockberekening op benzeen in STO-3G duurt 10 minuten. Schat de rekentijd in 6-31G(d), aannemend dat de kost evenredig is met de vierde macht van het aantal basisfuncties.
Oplossing
Oplossing van Oefening 3.7.
: ongeveer 640 minuten, zo’n 11 uur.
Oefening 3.8 ★★
De STO-3G-orbitaalenergie van bij is . Geef de schatting van Koopmans voor de ionisatie-energie in eV en vergelijk met . Noem twee redenen waarom ze verschillen, en de richting van elk effect.
Oplossing
Oplossing van Oefening 3.8.
, 0.30 eV boven de gemeten waarde. Bevroren orbitalen: het echte ion relaxeert en ligt lager, dus de waarde van Koopmans is te hoog. Ontbrekende correlatie: het neutrale molecuul (twee elektronen) heeft meer correlatie-energie dan het ion (één elektron), wat de echte waarde groter maakt. Hier wint de eerste fout.
Oefening 3.9 ★★
In STO-3G is de energie van één waterstofatoom en de RHF-energie van bij . Hoeveel ligt de RHF-energie op die afstand boven die van twee atomen, in eV? Verklaar met de ionaire termen.
Oplossing
Oplossing van Oefening 3.9.
boven twee atomen. De RHF-functie behoudt 50 % , en het scheiden van een proton en een hydride kost het verschil tussen de ionisatie-energie van H en de elektronenaffiniteit van H, dat in de energie meegemiddeld wordt.
Oefening 3.10 ★★★
Schrijf voor met reële functies op en leid de twee seculiere vergelijkingen af door te stellen.
Oplossing
Oplossing van Oefening 3.10.
. Differentiëren naar met geeft , dus ; op dezelfde manier .
Oefening 3.11 ★★★
De RHF/STO-3G-energie van is , en bij , 1.35 en . Schat de krachtconstante met een eindig verschil, zet haar om in (), en bereken het harmonische golfgetal. Vergelijk met .
Oplossing
Oplossing van Oefening 3.11.
. Met is en , 24 % boven de gemeten : een RHF-kromme in een minimale basis is te steil (geen correlatie, een te kleine basis); daarom worden berekende frequenties naar beneden geschaald.
Oefening 3.12 ★★★
Je moet het energieverschil berekenen tussen twee conformeren van een suiker, waarvan bekend is dat ze enkele verschillen, met een intramoleculaire waterstofbrug in een van beide. Kies en verantwoord een methode, een basisset en de controles die je zou uitvoeren.
Oplossing
Oplossing van Oefening 3.12.
Verschillen van enkele waarbij een waterstofbrug betrokken is, vereisen correlatie en dispersie: een hybride functionaal met een dispersiecorrectie, of beter een gecorreleerde golffunctiemethode voor de uiteindelijke energieën, met een gepolariseerde drievoudig gesplitste basis met diffuse functies. Optimaliseer beide conformeren op hetzelfde niveau, bevestig de minima met frequenties (alle reëel), tel de nulpuntsenergieën op, test de basis met één grotere berekening, en vergelijk met een verwant systeem waarvan de conformatie-energie bekend is.
3.7 Probleem: HeH, het eerste molecuul
Probleem 3.1
Weekendprobleem — een hartree-fockberekening in de minimale basis van het heliumhydride-ion: de basis, de core-schatting, de geconvergeerde orbitaal, en de binding van een proton aan helium
wordt berekend bij in de basis STO-3G (exponenten van He 6.3624, 1.1589, 0.31365; van H 3.4253, 0.62391, 0.16886; dezelfde drie coëfficiënten). Functie 1 zit op He, functie 2 op H. Het programma geeft (atomaire eenheden)
de bezette orbitaal , de orbitaalenergieën en , en de SCF-energieën , , , . Een heliumatoom in dezelfde basis heeft . .
Deel I — De basis.
- Wat betekent “STO-3G”?
- Waarom zijn de exponenten van helium groter dan die van waterstof? Controleer dat hun verhouding is.
- Hoeveel basisfuncties, elektronen en bezette orbitalen zijn er?
- Bereken de afstotingsenergie van de kernen.
- Interpreteer .
- Waarom is lager dan ?
Deel II — De core-schatting.
- Schrijf de seculiere vergelijking als een kwadratische vergelijking in .
- Los haar op.
- Waarom is dit slechts een vertrekpunt?
- Geef de formule van de fockmatrix uitgedrukt in , de dichtheidsmatrix en de tweeëlektronintegralen.
- Welke wisselwerkingen tussen elektronen bevat die mist?
- Leg uit waarom de procedure iteratief moet zijn.
Deel III — De geconvergeerde orbitaal.
- Controleer dat genormeerd is.
- De populaties zijn de diagonaalelementen van , op He en op H. Bereken ze.
- Waar zit de positieve lading? Wordt het molecuul beter beschreven als of als ?
- Schat met de stelling van Koopmans de energie die nodig is om een elektron uit te verwijderen.
- Bereken de elektronische energie .
- Hoeveel cycli waren nodig om tot op te convergeren? Waarom daalde de energie bij elke cyclus?
- Met exponenten van helium geschaald naar in plaats van 1.69 geeft hetzelfde programma . Welke basis is beter, en waarom kun je dat zeggen?
- Wat stelt de energie van de virtuele orbitaal, , voor?
Deel IV — De binding van een proton.
- Wat is de energie van een kaal proton? En van ver uit elkaar, in deze basis?
- Bereken de energie die vrijkomt bij op dit niveau, in .
- De gemeten protonaffiniteit van helium is . Becommentarieer.
- De exacte energie van helium is min de som van zijn ionisatie-energieën, 24.5874 en . Bereken haar in , en de fout van het STO-3G-heliumatoom.
- Waarom kan een fout van deze grootte toch bruikbare molecuulgeometrieën opleveren?
- Formuleer het resultaat: de totale RHF/STO-3G-energie van bij .
Oplossing
Oplossing van Probleem 3.1.
1. Elke slaterorbitaal van een minimale basis wordt vervangen door een vaste contractie van drie gaussfuncties die erop aangepast zijn. 2. De heliumkern trekt haar elektronen sterker aan, dus haar -functie is compacter (grotere exponenten). . 3. Twee basisfuncties, twee elektronen, één bezette orbitaal (en één virtuele). 4. . 5. De twee functies overlappen sterk (54 %): de atomen zijn dicht genoeg bij elkaar om een binding te vormen. 6. is de energie van een elektron in de functie van He met beide kernen maar zonder ander elektron; de kern van He (lading 2) houdt het veel steviger vast. 7. : . 8. en . 9. verwaarloost de afstoting tussen de twee elektronen; de core-orbitaal is te gecontraheerd en ligt te laag. 10. , met . 11. De coulombafstoting van elk elektron door de ladingswolk van het andere (en, in het algemeen, de uitwisseling). 12. hangt af van , dat afhangt van de orbitalen die uit volgen: de vergelijkingen zijn niet-lineair en worden opgelost door opeenvolgende benaderingen tot zelfconsistentie bereikt is. 13. . 14. He: ; H: elektron. 15. Ladingen: He , H . De positieve lading zit grotendeels op waterstof: is een proton gebonden aan een heliumatoom, , zoals verwacht, want de ionisatie-energie van He (24.6 eV) is veel groter dan die van H (13.6 eV). 16. . 17. . 18. Drie cycli bereiken . Elke cyclus geeft een determinant waarvan de energie een bovengrens is voor de geconvergeerde hartree-fockenergie (variatieprincipe), en de iteraties verbeteren hem. 19. De basis met geeft de laagste energie en is dus de betere voor dit molecuul (variatieprincipe): de heliumfunctie is in compacter dan in het vrije atoom, waarvan de standaardbasis de overneemt. 20. De lege antibindende -orbitaal; haar energie zou bij benadering min de elektronenaffiniteit van zijn (slecht, in zo’n kleine basis). 21. Nul (geen elektron); . 22. . 23. Ongeveer de helft van de gemeten waarde: een minimale basis kan de dichtheid van helium niet naar het proton toe polariseren (er zijn geen -functies), dus de binding is te zwak. (Correcties voor de nulpuntsenergie en voor zijn daarnaast klein.) 24. ; het STO-3G-atoom ligt () te hoog. 25. Geometrieën hangen af van de manier waarop de energie verandert met ; het grootste deel van de fout, geconcentreerd in de kernschil, is bij elke geometrie vrijwel hetzelfde en valt weg. 26. op RHF/STO-3G-niveau (standaardbasis), bij (en met de klassieke ).
Begrippen gedefinieerd in dit hoofdstuk
- Basisset, minimale basisset, slater- en gaussorbitalen
- Born-oppenheimerbenadering
- Elektronencorrelatie, correlatie-energie
- Elektronendichtheid, dichtheidsfunctionaaltheorie
- Hartree-fockmethode, fockoperator, zelfconsistent veld
- Potentiaalenergieoppervlak, stationair punt, geometrieoptimalisatie
- Gesplitste-valentiebasisset, polarisatie- en diffuse functies