Química universitária — 3.º ano · Bachelor Year 3
11Termodinâmica estatística aplicada
O hidrogênio líquido guardado no tanque mais bem isolado continua a evaporar e, nos primeiros dias depois da liquefação, evapora muito mais depressa do que o calor que entra pelas paredes consegue explicar. O calor vem de dentro do líquido. As moléculas de hidrogênio existem em duas formas, que diferem apenas pela orientação relativa dos spins de seus dois prótons e que se convertem uma na outra muito lentamente; a , a conversão de uma forma na outra libera mais calor do que o necessário para evaporar o líquido. Este capítulo aplica as funções de partição do Capítulo 10 às capacidades caloríficas, a esses isômeros de spin nuclear e à entropia que certos cristais conservam a 0 K, e depois calcula constantes de equilíbrio e efeitos isotópicos apenas a partir de dados espectroscópicos.
O que você já sabe
O Capítulo 10 construiu a função de partição molecular e seus quatro fatores, e deduziu dela , e . O volume do 2.º ano relacionou a constante de equilíbrio padrão à energia de Gibbs padrão de reação, , e estabeleceu a equação de van ’t Hoff; o Capítulo 2 afirmou que uma função de onda muda de sinal quando dois férmions idênticos são permutados; o Capítulo 6 encontrou a alternância 3:1 das intensidades das raias no espectro Raman rotacional de moléculas como . A parte do 9.º ano do volume escolar definiu os isótopos.
11.1 Capacidades caloríficas dos gases
A capacidade calorífica a volume constante é , e, pelo Teorema 10.19, cada tipo de movimento contribui separadamente. Dois limites governam tudo.
Teorema 11.1 (Teorema da equipartição)
Quando os níveis de energia de um movimento são próximos em comparação com , cada termo de sua energia quadrático em uma coordenada ou em um momento contribui com para a energia média de uma molécula, logo com para a capacidade calorífica molar. Esse enunciado é o teorema da equipartição.
Demonstração parcial. No limite clássico, a soma sobre os estados de um movimento torna-se uma integral, e um termo quadrático contribui com o fator , proporcional a . Pelo Teorema 10.19, sua energia média é . Que a integral clássica seja o limite da soma quântica foi mostrado para a translação e a rotação no Capítulo 10; para a vibração, decorre da proposição seguinte quando . ∎
A translação tem três termos quadráticos (); a rotação de uma molécula linear, dois (), a de uma não linear, três (); cada vibração, dois, cinético e potencial (). Uma molécula linear de átomos tende, portanto, a a alta temperatura. O limite quase nunca é atingido para as vibrações à temperatura ambiente.
Proposição 11.2 (Capacidade calorífica vibracional)
Uma vibração harmônica de temperatura característica contribui com, sendo ,
a função de Einstein, que tende a 1 quando e cai exponencialmente, como , quando .
Demonstração. Pela Proposição 10.16, por mol. Derivando em relação a , com , obtém-se . Para , e a razão tende a 1; para grande, ela se comporta como . ∎
Método 11.3 (A capacidade calorífica de um gás a partir de seus modos)
- Translação: , sempre.
- Rotação: (linear) ou (não linear) se , o que vale para todo gás, exceto o hidrogênio, acima de algumas dezenas de kelvins.
- Vibrações: um termo de Einstein por modo normal, com a partir dos números de onda fundamentais; um modo degenerado conta tantas vezes quanto sua degenerescência.
- Some, e para um gás ideal.
Diz-se que um movimento está congelado quando é pequeno diante de sua primeira excitação: ele então não armazena energia e não contribui para . A vibração de () está congelada à temperatura ambiente e ; a de () está meio desperta, a .
11.2 Estatística de spin nuclear
Os dois núcleos de são férmions idênticos. Permutá-los muda o sinal da função de onda total (Capítulo 2); permutá-los equivale a girar a molécula de ponta a ponta, o que multiplica a função de onda rotacional por e a função de spin nuclear por ou .
Teorema 11.4 (Estatística de spin nuclear)
Em uma molécula diatômica homonuclear cujos núcleos têm spin , em um estado eletrônico fundamental , há estados de spin nuclear simétricos e antissimétricos. Para os férmions ( semi-inteiro), os antissimétricos acompanham os pares e os simétricos os ímpares; para os bósons ( inteiro), o contrário. Para (), os níveis pares e ímpares têm pesos de spin 1 e 3; para (), 6 e 3. Quando , só existe uma paridade de : a molécula linear de , com dois núcleos e um estado fundamental simétrico, tem apenas níveis rotacionais pares.
Demonstração parcial. O postulado de simetria (a função de onda total é antissimétrica na permutação de dois férmions idênticos e simétrica para os bósons) é admitido. Os produtos de estados de spin de um núcleo dão estados simétricos com e, para cada um dos pares , uma combinação simétrica e uma antissimétrica: estados simétricos e antissimétricos. Em um estado , as funções eletrônica e vibracional não mudam na permutação, de modo que o produto das funções rotacional e de spin deve ter o sinal global exigido: para os férmions, , o que associa os pares aos estados de spin antissimétricos. Para : 3 simétricos, 1 antissimétrico; para : 6 e 3. ∎
Definição 11.5 (Orto e para-hidrogênio)
O orto-hidrogênio é a forma de com os spins dos dois prótons em um estado simétrico (tripleto), que ocupa apenas os níveis rotacionais ímpares; o para-hidrogênio é a forma com o estado de spin antissimétrico (singleto), que ocupa apenas os níveis pares.
Converter uma forma na outra exige inverter um spin nuclear em relação ao outro, o que as colisões com outras moléculas de hidrogênio quase não fazem: no hidrogênio puro, as duas formas se comportam durante dias como dois gases diferentes. Uma superfície paramagnética, cujo campo magnético não homogêneo age de modo diferente sobre os dois prótons, catalisa a conversão.
Proposição 11.6 (Razão orto–para de equilíbrio)
No equilíbrio, a fração de para-hidrogênio é
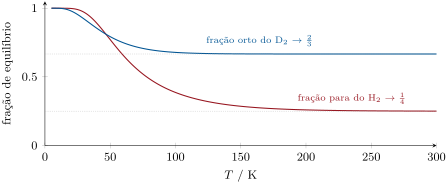
que tende a 1 a 0 K e a a alta temperatura. Para , a forma orto ( par) tende a 1 a 0 K e a a alta temperatura.
Demonstração. A distribuição de Boltzmann sobre todos os estados, com os pesos de spin do Teorema 11.4. A 0 K, só , que é par, está povoado. A alta temperatura, as somas par e ímpar valem cada uma a metade de , e a razão é ; para , . ∎
Para , : a mistura de equilíbrio é metade para a , 99.8 % para no ponto de ebulição, , e 25.07 % à temperatura ambiente. O hidrogênio mantido à temperatura ambiente, chamado hidrogênio normal, é portanto uma mistura 3:1 de orto e para.
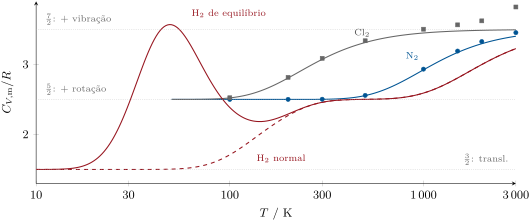
A capacidade calorífica do hidrogênio mostra as consequências. No hidrogênio normal, as moléculas orto e para são dois gases misturados em proporções fixas; cada um tem sua própria escada de níveis, começando em e em , e sua rotação congela separadamente. No hidrogênio de equilíbrio, o aquecimento também converte para em orto, o que absorve energia e dá o pico da figura acima. As primeiras medidas, feitas sem catalisador, seguiram a curva do hidrogênio normal, e foi a interpretação dessa curva como uma mistura 3:1 congelada que revelou pela primeira vez as duas formas.
Observação 11.7
O número de simetria da Proposição 10.15 fica agora justificado. A alta temperatura, cada estado de spin encontra permitida cerca da metade dos níveis rotacionais, de modo que : o fator de spin total é deixado de fora por convenção, e resta .
Definição 11.8 (Entropia residual)
A entropia residual de um cristal é a entropia que ele conserva quando porque suas moléculas permanecem congeladas em um de muitos arranjos de energia igual ou quase igual.
Proposição 11.9 (Entropias residuais do monóxido de carbono e do gelo)
Um cristal de moléculas congelado em arranjos igualmente prováveis tem . O sólido, com cada molécula apontando para um lado ou para o outro, tem . O gelo, com cada oxigênio ligado a dois átomos de hidrogênio e ligado por ligações de hidrogênio a outros dois, tem e .
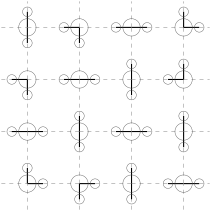
Demonstração. A Definição 10.22 aplicada para . : o dipolo da molécula é tão pequeno que as orientações CO e OC têm quase a mesma energia, e cada uma das moléculas tem duas: , . Gelo (contagem de Pauling): cada um dos átomos de hidrogênio fica sobre uma reta OO, perto de uma extremidade ou da outra: arranjos. Das 16 maneiras de dispor os quatro hidrogênios em torno de um oxigênio, 6 lhe dão exatamente dois hidrogênios próximos (uma molécula de água); tratando os oxigênios como independentes, uma fração dos arranjos satisfaz cada um deles: . ∎
As tabelas citam, para o , a entropia estatística (Capítulo 10); o valor calorimétrico é mais baixo, com uma diferença da ordem de , um pouco menor porque as orientações não são totalmente aleatórias. Para o gelo, a diferença entre a entropia calorimétrica do vapor de água e seu valor estatístico concordou com a contagem de Pauling quando ele a fez, em 1935, confirmando que os prótons do gelo são desordenados. O terceiro princípio, na forma “a entropia de um cristal perfeito é nula a 0 K”, aplica-se aos cristais que chegam de fato a um único arranjo.
11.3 Constantes de equilíbrio a partir das funções de partição
Teorema 11.10 (Constante de equilíbrio a partir das funções de partição)
Para uma reação entre gases ideais,
onde é a função de partição de no volume molar padrão , cada uma contada a partir de seu próprio estado fundamental, e é a energia molar de reação a 0 K, do estado fundamental dos reagentes ao dos produtos.
Demonstração. Pelo Teorema 10.23, um mol de gás ideal a tem , e é a energia de seu estado fundamental em uma escala comum a todas as espécies. Logo , e dá o resultado. ∎
Método 11.11 (Calcular uma constante de equilíbrio a partir de dados espectroscópicos)
- Para cada espécie: , com os números de simetria e as degenerescências eletrônicas.
- a partir das energias de dissociação (medidas a partir do nível vibracional fundamental, de modo que as energias do ponto zero estão incluídas) ou das entalpias de formação a 0 K.
- Multiplique e verifique as unidades: é um número puro, e a pressão padrão entra por meio de .
Exemplo 11.12 (A dissociação do iodo)
Para , a partir das entalpias de formação a 0 K das tabelas termoquímicas. A : para I, , , (o nível fica acima), logo ; para , , e , logo . Então , ; as tabelas dão .
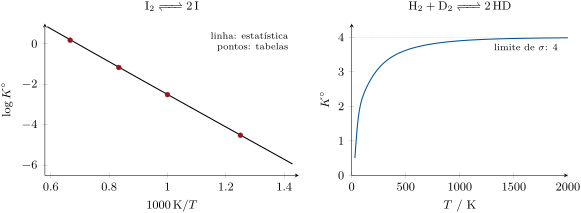
Proposição 11.13 (A troca H + D)
Para , a alta temperatura.
Demonstração. A alta temperatura, os fatores translacional, rotacional e vibracional são , e (a constante de força, propriedade eletrônica, é a mesma para as três moléculas), e . Com , , e , 1, (em unidades da massa do próton, ignorando a pequena diferença entre D e 2H):
Todos os fatores de massa se cancelam exatamente: só restam os números de simetria, . ∎
A , a constante estatística vale 3.26: as energias do ponto zero de , e HD (, e ) dão , um fator ; a rotação, ainda parcialmente quantizada para essas moléculas leves, também importa.
Proposição 11.14 (A equação de van ’t Hoff reencontrada)
A constante de equilíbrio estatística obedece a .
Demonstração. Cada depende de por seus níveis e por : por mol, pelo Teorema 10.19. Logo para gases ideais. ∎
Da inclinação do painel esquerdo da figura, a entalpia de dissociação do iodo perto de é : mais a energia translacional extra de dois átomos em relação a uma molécula, menos a energia rotacional e vibracional desta.
11.4 Efeitos isotópicos
Os isotopólogos têm a mesma estrutura eletrônica, logo a mesma curva de energia potencial e as mesmas constantes de força, mas massas diferentes: seus números de onda vibracionais, suas energias do ponto zero e suas funções de partição diferem, assim como suas constantes de equilíbrio.
Definição 11.15 (Efeito isotópico de equilíbrio, fator de fracionamento, valor )
O efeito isotópico de equilíbrio de uma reação é a razão de suas constantes de equilíbrio com o isótopo leve e com o pesado. O fator de fracionamento entre duas fases ou compostos A e B é , onde é a razão entre o isótopo pesado e o leve (por exemplo, ). O valor de uma amostra é , em por mil (‰).
Proposição 11.16 (Efeitos isotópicos a partir das energias do ponto zero)
Para uma troca a temperaturas em que as vibrações de estiramento estão congeladas, o fator dominante da constante de equilíbrio é
e para um hidrogênio ligado a um átomo pesado. O isótopo pesado se concentra na ligação mais rígida.
Demonstração. O Teorema 11.10 com as energias medidas a partir do fundo das curvas de potencial comuns: é a variação da energia do ponto zero. Os fatores translacional e rotacional quase se cancelam entre duas trocas dos mesmos isótopos em parceiros pesados, e as funções de partição vibracionais valem 1 quando congeladas. Com e para X pesado, , e : negativa, logo , quando X–H é a ligação mais rígida. ∎
O mesmo raciocínio explica o fracionamento dos isótopos do oxigênio entre a água e seu vapor, entre a água e o carbonato de uma concha, ou entre dois minerais: o fator de fracionamento tende a 1 a alta temperatura (assim como tende a seu limite de simetria) e se afasta de 1 quando a temperatura cai. Medido como valores , ele é um termômetro: o O do carbonato das conchas fósseis registra a temperatura da água em que elas cresceram, e o do gelo dos testemunhos polares, a temperatura das nuvens que formaram sua neve.
No laboratório — Um conversor orto–para
Um liquefator de hidrogênio resfria o gás em etapas e, entre as etapas, o faz passar por leitos de um catalisador paramagnético, tipicamente óxido de ferro(III) hidratado. O calor de conversão é então removido em cada temperatura pelo refrigerador, e o líquido que chega ao tanque está próximo de sua composição de equilíbrio, quase inteiramente para. Sem o catalisador, o calor de conversão seria liberado no tanque.
Segurança


Hidrogênio: gás extremamente inflamável, armazenado sob pressão ou como líquido criogênico. Forma misturas explosivas com o ar em uma faixa muito ampla e queima com uma chama quase invisível; o líquido causa queimaduras pelo frio e seu vapor desloca o ar.
História — Os dois hidrogênios, 1927–1929
Werner Heisenberg e Friedrich Hund previram em 1927 que as moléculas de hidrogênio deveriam existir em duas formas que diferem por seus spins nucleares, e David Dennison mostrou no mesmo ano que a intrigante capacidade calorífica do hidrogênio medida abaixo da temperatura ambiente era a de uma mistura 3:1 das duas, congelada em sua composição da temperatura ambiente. Em 1929, Karl Friedrich Bonhoeffer e Paul Harteck adsorveram hidrogênio em carvão à temperatura do ar líquido, dessorveram para-hidrogênio quase puro, reconhecido por sua condutividade térmica diferente, e constataram que ele só voltava à mistura normal muito lentamente.
11.5 Exercícios
Exercício 11.1 ★
Dê o limite de alta temperatura de do (linear, 3 átomos) e diga quais contribuições ainda estão congeladas à temperatura ambiente.
Solução
Solução de Exercício 11.1.
. À temperatura ambiente, a translação e a rotação são clássicas, os dois estiramentos estão congelados e a deformação angular duplamente degenerada, a vibração mais baixa, está parcialmente excitada.
Exercício 11.2 ★
Avalie a função de Einstein em e em .
Solução
Solução de Exercício 11.2.
: . : .
Exercício 11.3 ★
Com para , calcule a fração para de equilíbrio a (só importam e ) e a ().
Solução
Solução de Exercício 11.3.
: . : soma par ; soma ímpar ; .
Exercício 11.4 ★
Explique por que o deutério (spin nuclear 1) dá os pesos orto:para , que forma é estável a 0 K e qual é a razão à temperatura ambiente.
Solução
Solução de Exercício 11.4.
Para , há estados de spin simétricos e antissimétricos; os dêuterons são bósons, logo a função de onda total é simétrica: estados de spin simétricos com par (orto, peso 6), antissimétricos com ímpar (para, peso 3). O orto-deutério, que contém , é estável a 0 K; à temperatura ambiente, orto:para = 2:1.
Exercício 11.5 ★★
As energias do ponto zero de , e HD são 2170.3, 1542.3 e . Calcule para e o fator a . Compare com o valor estatístico completo, 3.26.
Solução
Solução de Exercício 11.5.
; , e . O valor completo, 3.26, é 6 % maior: os fatores translacional, rotacional e vibracional só se cancelam exatamente no limite clássico, e a rotação dessas moléculas leves ainda é parcialmente quantizada a .
Exercício 11.6 ★★
Estime a entropia residual de um cristal de (NNO linear, que pode apontar para um lado ou para o outro) e de (que pode pôr seu D em qualquer uma de quatro posições).
Solução
Solução de Exercício 11.6.
: duas orientações, . : quatro, (limites superiores, atingidos se os arranjos forem aleatórios).
Exercício 11.7 ★★
Calcule a do a a partir de e compare com o valor tabelado .
Solução
Solução de Exercício 11.7.
: função de Einstein ; , , 0.4 % abaixo da tabela (anarmonicidade).
Exercício 11.8 ★★
Calcule a capacidade calorífica vibracional do () a , como fração de seu valor de equipartição.
Solução
Solução de Exercício 11.8.
: , isto é, , 92 % de : a vibração do iodo é quase clássica à temperatura ambiente.
Exercício 11.9 ★★
Uma amostra de água A tem ‰ e uma amostra B, ‰ na mesma escala. Qual é mais rica em ? Calcule o fator de fracionamento .
Solução
Solução de Exercício 11.9.
B é mais rica em . .
Exercício 11.10 ★★★
Na troca (dados do exercício), e , com X e Y pesados. Estime a e diga para onde vai o deutério.
Solução
Solução de Exercício 11.10.
; . O deutério vai preferencialmente para X, a ligação mais rígida, onde a economia de energia do ponto zero é maior.
Exercício 11.11 ★★★
As constantes estatísticas de são a e a . Deduza o médio no intervalo e explique por que ele excede .
Solução
Solução de Exercício 11.11.
. Os dois átomos carregam de entalpia; a molécula, (rotação) mais sua energia vibracional , um pouco menos que : a diferença, cerca de a , soma-se a .
Exercício 11.12 ★★★
Para o para-hidrogênio a baixa temperatura, só importam e . Mostre que sua capacidade calorífica rotacional é com , e avalie-a a ().
Solução
Solução de Exercício 11.12.
Níveis 0 () e (): , , , e . A , : .
11.6 Problema: Armazenar hidrogênio líquido
Problema 11.1
Problema de fim de semana — armazenar hidrogênio líquido: as duas formas de spin nuclear, o calor de sua conversão, a evaporação que ele provoca e o catalisador que a impede
O hidrogênio é liquefeito em seu ponto de ebulição, sob , onde sua entalpia de vaporização é . Níveis rotacionais: com e (). Massa molar . A conversão orto para não catalisada no líquido é tomada como de primeira ordem, (dados do problema).
Parte I — As duas formas.
- Quantos estados de spin nuclear tem um par de prótons? Quantos são simétricos na permutação, quantos antissimétricos?
- Quais estados de spin acompanham os pares, quais os ímpares, e por quê?
- Dê os pesos de spin dos níveis pares e ímpares.
- Mostre que a razão orto:para do hidrogênio à temperatura ambiente é 3:1.
- Calcule a energia de acima de , em e em .
- Calcule a fração para de equilíbrio a .
- A mistura de equilíbrio é metade para a cerca de . Por que essa temperatura é próxima de ?
Parte II — O calor de conversão.
- Qual é a fração orto do hidrogênio recém-liquefeito sem catalisador? Por que ela não muda durante a liquefação?
- Calcule o calor liberado quando um mol dele atinge o equilíbrio a .
- Exprima-o por quilograma.
- Exprima a entalpia de vaporização por quilograma.
- Compare os dois.
- Por que um isolamento melhor do tanque não pode eliminar esse calor?
Parte III — A evaporação.
- Dê a fração orto depois de um tempo no tanque.
- Calcule-a depois de .
- Calcule o calor liberado por mol de líquido nas primeiras .
- Que fração do líquido esse calor evaporaria?
- Repita para uma semana. Por que essa estimativa simples exagera a perda?
- Calcule o tempo de meia-vida da conversão.
Parte IV — O catalisador e a capacidade calorífica.
- Onde, em um liquefator, a conversão deve ocorrer, e por quê?
- O hidrogênio normal a está em equilíbrio orto–para?
- Por que os hidrogênios normal e de equilíbrio têm capacidades caloríficas diferentes entre cerca de 30 e ?
- Leia na figura da capacidade calorífica o máximo de do hidrogênio de equilíbrio e explique por que ele excede .
- Quanto vale a do hidrogênio normal a ?
- Enuncie o resultado: a razão entre o calor de conversão do hidrogênio normal e sua entalpia de vaporização, e seu significado para o tanque.
Solução
Solução de Problema 11.1.
1. : três simétricos (o tripleto), um antissimétrico (o singleto). 2. Os prótons são férmions, logo a função de onda total muda de sinal na permutação; a função rotacional dá : os pares acompanham o singleto antissimétrico (para), os ímpares o tripleto simétrico (orto). 3. Níveis pares 1, níveis ímpares 3. 4. A (), as somas rotacionais par e ímpar são quase iguais; ponderadas por 1 e 3, dão 1:3 (fração para 0.2507). 5. . 6. . 7. Com apenas e 1, metade para significa , : a competição se dá entre o peso 9 de e seu fator de Boltzmann. 8. 0.75. Sem catalisador, a conversão leva dias; a liquefação, horas. 9. . 10. . 11. . 12. O calor de conversão vale 1.17 vez a entalpia de vaporização. 13. Ele é produzido dentro do líquido, e não trazido pelas paredes. 14. , com . 15. . 16. . 17. : 28 % do tanque em um dia. 18. Depois de , , calor de , igual à entalpia de vaporização: nesse modelo, o tanque fica vazio. A estimativa exagera a perda porque as moléculas evaporadas levam consigo seu orto-hidrogênio não convertido; a perda real é menor, mas ainda grande. 19. . 20. No liquefator, sobre leitos de catalisador em temperaturas sucessivas, para que o refrigerador remova o calor de conversão antes de o líquido ser armazenado. 21. Sim: a fração para de equilíbrio a é 0.2507. 22. No hidrogênio normal, as duas formas não podem se interconverter, de modo que a rotação de cada uma congela em sua própria escada de níveis; no hidrogênio de equilíbrio, parte do calor fornecido converte para em orto. 23. Cerca de 3.57, perto de : além de excitar a rotação, o calor converte moléculas de em , acima, uma reação de entalpia positiva. 24. 1.50: a rotação está congelada nas duas formas (para em , orto em ). 25. Calor de conversão / entalpia de vaporização para o hidrogênio normal: só sua conversão poderia evaporar todo o tanque, e é por isso que o hidrogênio é convertido em para antes do armazenamento.