O túmulo de Ludwig Boltzmann, em Viena, traz uma única linha, S=klogW: a entropia de um sistema conta as maneiras pelas quais suas moléculas podem repartir sua energia. A termodinâmica, tal como os volumes do 1.º e do 2.º ano a construíram, nunca precisa de moléculas: ela relaciona entre si calores, entropias e constantes de equilíbrio medidos. A termodinâmica estatística os calcula a partir das próprias moléculas. Seu objeto central é uma única soma sobre os níveis de energia de uma molécula, a função de partição; os níveis vêm da espectroscopia, e a entropia padrão do nitrogênio calculada a partir de seu espectro concorda com o valor tabelado a um centésimo de joule por kelvin e por mol. Este capítulo constrói a função de partição, decompõe-na em suas partes translacional, rotacional, vibracional e eletrônica, e a transforma em energia interna, entropia e energia de Gibbs; o Capítulo 11 a aplica às capacidades caloríficas e às constantes de equilíbrio.
O que você já sabe
O volume do 2.º ano definiu a entropia molar padrão, a energia de Gibbs e o potencial químico, e tabelou entropias obtidas a partir de capacidades caloríficas medidas até baixas temperaturas. O Capítulo 1 deu os níveis de energia de uma partícula na caixa, do oscilador harmônico e do rotor rígido, EJ=hcBJ(J+1) com degenerescência2J+1; o Capítulo 6 mediu B e ν~ para moléculas diatômicas e constatou que, em uma molécula homonuclear como NX2, os spins nucleares tornam desiguais os níveis rotacionais alternados.
10.1 Microestados e a distribuição de Boltzmann
Considere N moléculas idênticas e independentes que podem ocupar níveis de energia ε0=0<ε1<ε2<…, com energia total E. Dizer quantas moléculas estão em cada nível, {n0,n1,…}, descreve uma distribuição; dizer qual molécula está em qual nível descreve muito mais.
Definição 10.1(Microestado, peso estatístico)
Um microestado de um sistema de moléculas é uma especificação completa do estado de cada molécula. O peso estatísticoW de uma distribuição {ni} de N moléculas sobre níveis não degenerados é o número de microestados que a realizam:
W=n0!n1!n2!⋯N!.
Exemplo 10.2(Três quanta entre três osciladores)
Três osciladores compartilham três quanta de energia. A distribuição “um oscilador detém os três” pode ser realizada de 3!/(1!2!)=3 maneiras, “um detém dois, outro um” de 3!=6 maneiras e “cada um detém um” de uma maneira: dez microestados ao todo, e a distribuição mais equilibrada que ainda espalha a energia por vários níveis é a mais provável. Com 1023 moléculas, os pesos ficam tão concentrados que uma distribuição, e as que diferem dela de uma quantidade desprezível, reúnem praticamente todos os microestados.
Observação 10.3
O postulado da termodinâmica estatística é que todos os microestados de um sistema isolado com uma dada energia são igualmente prováveis. O sistema é então encontrado, de modo esmagador, na distribuição de maior peso: encontrá-la é a tarefa desta seção.
Para números grandes, a aproximação de Stirling lnx!≈xlnx−x dá
lnW=NlnN−i∑nilnni.
Definição 10.4(Distribuição de Boltzmann, população)
A populaçãoni/N de um nível é a fração das moléculas que o ocupam. A distribuição de Boltzmann é a distribuição de maior peso de moléculas independentes em equilíbrio térmico à temperatura T, dada pelo teorema abaixo.
Teorema 10.5(A distribuição de Boltzmann)
Para moléculas independentes em equilíbrio à temperatura T, a população de um nível de energia εi e degenerescênciagi é
Nni=qgie−εi/kT,q=i∑gie−εi/kT,
onde k é a constante de Boltzmann. Dois níveis têm populações na razão ninj=gigje−(εj−εi)/kT.
Demonstração parcial. Tome primeiro níveis não degenerados. Maximize lnW sob as duas restrições ∑ini=N e ∑iniεi=E com os multiplicadores de Lagrange α e β: para todo i,
∂ni∂(lnW+αj∑nj−βj∑njεj)=−lnni−1+α−βεi=0,
logo ni=eα−1e−βεi, e a primeira restrição fixa eα−1=N/∑je−βεj. Um nível de degenerescênciagi são gi estados distintos de mesma energia, cada um povoado como acima: sua população é multiplicada por gi. O multiplicador β é identificado por um caso conhecido: para o movimento de translação de um gás ideal (Proposição 10.11 adiante), a distribuição dá uma energia 23N/β, e a energia do gás ideal é 23NkT; logo β=1/kT. Que β seja a mesma grandeza para todo tipo de movimento, e que ela seja a temperatura termodinâmica, é admitido aqui: dois sistemas em contato térmico compartilham o mesmo β, o que é a propriedade que define a temperatura. ∎
Definição 10.6(Função de partição molecular)
A função de partição molecular de uma molécula à temperatura T é a soma
q=nıˊveis∑gie−εi/kT=estados∑e−εs/kT,
com as energias medidas a partir do nível mais baixo, de modo que q≥1.
A função de partição conta os estados termicamente acessíveis: a temperatura muito baixa, só o nível mais baixo contribui e q→g0; a temperatura muito alta, cada estado contribui com cerca de 1 e q cresce sem limite. Daí uma regra prática: os níveis situados muito mais de kT acima do mais baixo estão vazios, os níveis a menos de kT dele estão povoados. A 298.15K, kT corresponde a 207.2cm−1, ou RT=2.479kJ/mol.
Método 10.7(Populações dos níveis a partir das constantes espectroscópicas)
Liste os níveis com suas energias (a partir das constantes, por exemplo hcBJ(J+1)) e degenerescências (2J+1).
Exprima cada energia em unidades de kT; a 298.15K, divida um número de onda por 207.2cm−1.
Forme os termos gie−εi/kT, some-os para obter q e divida. Interrompa a soma quando os termos forem desprezíveis.
Verifique: as populações somam 1; a razão entre duas delas é gigje−(εj−εi)/kT.
Exemplo 10.8(Os níveis rotacionais do cloreto de hidrogênio)
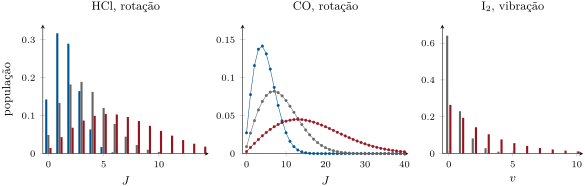
Para HX35X2235Cl, B0=Be−αe/2=10.44cm−1. A 300K, o nível J fica em 10.44J(J+1)cm−1, isto é, 0.0501J(J+1) em unidades de kT. Os termos (2J+1)e−0.0501J(J+1) valem 1, 2.71, 3.70, 3.84, 3.31, 2.45, …; sua soma é q=20.3, e as populações de J=0 a 4 são 0.049, 0.134, 0.182, 0.189 e 0.163: o nível mais povoado é J=3, e não J=0, porque a degenerescência2J+1 cresce enquanto o fator de Boltzmann diminui. É a envoltória da banda de rotação–vibração do Capítulo 6.
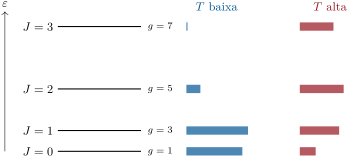
Uma escada de Boltzmann: níveis rotacionais J=0 a 3 (energias 0, 2, 6, 12 vezes hcB, degenerescências2J+1) e suas populações, como comprimentos de barra, a kT=2hcB e a kT=10hcB (somente os quatro níveis). O aquecimento esvazia o nível mais baixo em proveito dos superiores; nas duas temperaturas, as barras somam o mesmo total, o número de moléculas.
10.2 A função de partição molecular
Proposição 10.9(Fatoração)
Se a energia de uma molécula é uma soma de contribuições independentes, ε=εT+εR+εV+εE, sendo cada estado uma combinação qualquer de um estado translacional, um rotacional, um vibracional e um eletrônico, então
q=qTqRqVqE.
Demonstração. A soma sobre todas as combinações da exponencial de uma soma é o produto das somas separadas: ∑a,be−(εa+εb)/kT=(∑ae−εa/kT)(∑be−εb/kT), e o mesmo para quatro fatores. ∎
A separação é uma aproximação: rotação e vibração interagem (a constante αe), e o estado eletrônico fixa as constantes rotacionais e vibracionais. Para uma molécula em seu estado eletrônico fundamental a temperaturas usuais, os erros são de alguns centésimos de joule por kelvin em uma entropia. As populações são então calculadas separadamente para cada tipo de movimento: a fração de moléculas em um nível vibracional v não depende de sua rotação.
10.3 As quatro contribuições
Translação
Definição 10.10(Comprimento de onda térmico)
O comprimento de onda térmico de uma molécula de massa m à temperatura T é Λ=2πmkTh.
Proposição 10.11(Função de partição translacional)
Para uma molécula de massa m livre para se mover em um volume V,
qT=Λ3V.
Demonstração. Em uma dimensão, uma caixa de comprimento L tem os níveis εn=h2n2/8mL2 (n=1,2,…; o deslocamento do ponto zero não altera nada mensurável). Eles estão tão próximos que a soma é uma integral:
As três direções são independentes: qT=qxqyqz=L3/Λ3. A energia média por dimensão é −∂lnqx/∂β com qx∝β−1/2, isto é, 1/2β; três dimensões dão 23kT por molécula, como usado na demonstração do Teorema 10.5. ∎
Exemplo 10.12(Argônio em um frasco)
Para o argônio (M=39.95g/mol) a 298.15K, Λ=16.0pm, um décimo de um diâmetro atômico. Em 1dm3, qT=10−3/(1.600×10−11)3=2.44×1029 estados translacionais estão termicamente acessíveis, muito mais que os 2.4×10²² átomos que o frasco contém a 1bar: cada estado está quase sempre vazio, condição sob a qual as moléculas podem ser contadas como a seguir.
Rotação
Definição 10.13(Temperaturas características)
A temperatura característica de rotação de uma molécula linear de constante rotacionalB é θR=hcB/k; a temperatura característica de vibração de uma vibração de número de onda ν~ é θV=hcν~/k.
Definição 10.14(Número de simetria)
O número de simetriaσ de uma molécula é o número de orientações distintas da molécula rígida que são alcançadas por rotações próprias e são indistinguíveis da orientação de partida (a ordem do subgrupo de rotações de seu grupo pontual): 1 para HCl e CO, 2 para NX2, COX2 e HX2O, 3 para NHX3, 12 para CHX4 e CX6HX6.
Proposição 10.15(Função de partição rotacional)
Para uma molécula linear, qR=∑J(2J+1)e−θRJ(J+1)/T. Quando T≫θR,
qR≈σθRT=σhcBkT,
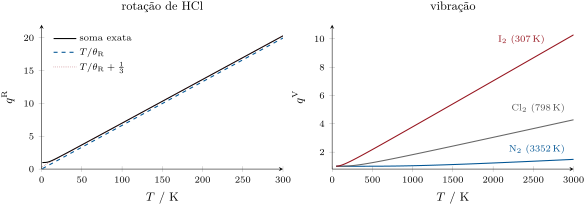
com um erro relativo de cerca de θR/3T para σ=1 (a soma exata é próxima de T/θR+31).
Demonstração parcial. Para T≫θR, muitos níveis contribuem e a soma se torna uma integral. Com x=J(J+1), dx=(2J+1)dJ:
∫0∞(2J+1)e−θRJ(J+1)/TdJ=∫0∞e−θRx/Tdx=θRT.
A correção 31 vem do termo seguinte da fórmula de Euler–Maclaurin (Exercício 10.11). O fator 1/σ é admitido aqui e justificado no Capítulo 11: em uma molécula homonuclear, a simetria da função de onda na permutação dos dois núcleos idênticos só permite a cada estado de spin nuclear uma paridade de J (Capítulo 6), de modo que, em média, metade dos níveis rotacionais falta. Contar os estados rotacionais com σ dessa maneira deixa os estados de spin nuclear fora de q; as tabelas termodinâmicas seguem a mesma convenção, e o fator de spin nuclear se cancela em toda reação química. ∎
Para NX2, B0=1.990cm−1 e θR=2.86K: a 298.15K, qR=298.15/(2×2.863)=52.1. Para HCl, θR=15.0K e qR=19.8 (soma exata 20.2). Só o HX2 (θR=85K) e seus isotopólogos precisam da soma exata à temperatura ambiente. Uma molécula não linear de constantes rotacionaisA, B, C tem qR=σ1(hckT)3/2ABCπ, admitido.
Vibração
Proposição 10.16(Função de partição vibracional)
Para uma vibração harmônica de número de onda ν~, com as energias medidas a partir do nível do ponto zero,
qV=v≥0∑e−vθV/T=1−e−θV/T1.
Ela tende a 1 quando T≪θV e a T/θV quando T≫θV. Uma molécula com vários modos normais tem o produto de um fator desses por modo.
Demonstração. Os níveis ficam vhcν~ acima do nível do ponto zero: a soma é uma série geométrica de razão e−θV/T<1. Quando T≫θV, 1−e−θV/T≈θV/T. Os modos normais são independentes (Proposição 10.9). ∎
Para o quantum vibracional de uma molécula diatômica, este livro toma a fundamental observada G(1)−G(0)=ωe−2ωexe (Capítulo 6); à temperatura ambiente, só os primeiros níveis importam, e é o seu espaçamento que conta. As moléculas rígidas e leves estão congeladas: NX2 tem θV=3352K, qV=1.000013 a 298.15K, e apenas 13 moléculas em um milhão estão em v=1. As pesadas e moles não estão: IX2 tem θV=307K, qV=1.556, e mais de um terço de suas moléculas vibra.
Populações de Boltzmann calculadas a partir das constantes espectroscópicas: níveis rotacionais de HX35X2235Cl (θR=15.0K) e de CO (θR=2.77K; pontos ligados para legibilidade) a 100K (azul), 300K (cinza) e 1000K (vermelho), e níveis vibracionais de IX2 (θV=307K) a 300 e 1000K. As populações rotacionais têm máximo em J>0; as vibracionais sempre diminuem com v, pois os níveis não são degenerados.
Estados eletrônicos
Proposição 10.17(Função de partição eletrônica)
Com os níveis eletrônicos εj (degenerescênciagj) medidos a partir do nível fundamental,
qE=g0+g1e−ε1/kT+⋯
Para a maioria das moléculas, o primeiro nível eletrônico excitado fica dezenas de milhares de números de onda acima e qE=g0: 1 para uma molécula de camadas fechadas, 3 para OX2 (termo fundamental 3Σg−), 2J+1 para um átomo em um nível J.
É a definição aplicada aos níveis eletrônicos; os casos em que níveis baixos importam são os átomos e os radicais com estrutura fina.
Exemplo 10.18(O óxido nítrico e o átomo de cloro)
NO tem um termo fundamental 2Π desdobrado pelo acoplamento spin–órbita em 2Π1/2 (inferior) e 2Π3/2, 119.73cm−1 acima, cada um duplamente degenerado. A 298.15K, qE=2+2e−119.73/207.22=2+2×0.561=3.12: 36 % das moléculas estão na componente superior. O átomo de cloro tem seu nível 2P1/2882.35cm−1 acima do nível fundamental 2P3/2: qE=4+2e−4.258=4.03.
À esquerda: a função de partição rotacional de HCl (θR=15.0K), soma exata contra a forma de alta temperatura; a forma com a correção 31 é indistinguível da soma acima de cerca de 30K. À direita: a função de partição vibracional de três moléculas diatômicas (temperaturas características entre parênteses), 1 enquanto T≪θV, depois próxima de T/θV.
10.4 Das funções de partição à termodinâmica
Teorema 10.19(Energia interna)
Para N moléculas independentes, a energia interna medida a partir de seu valor em T=0 é
U−U(0)=NkT2(∂T∂lnq)V=−N(∂β∂lnq)V.
As contribuições dos quatro tipos de movimento se somam.
Demonstração.U−U(0)=∑iniεi=qN∑igiεie−βεi=−qN∂β∂q; e dβ=−dT/kT2. O volume é mantido fixo porque os níveis translacionais dependem dele. Pela Proposição 10.9, lnq é uma soma de quatro termos. ∎
Para a translação, qT∝T3/2 dá 23NkT; para a rotação de uma molécula linear a alta temperatura, qR∝T dá NkT; uma vibração dá NkθV/(eθV/T−1), que só vale NkT quando T≫θV. A equipartição clássica da energia, 21kT por termo quadrático, é o limite de alta temperatura desses resultados; o Capítulo 11 acompanha as capacidades caloríficas à medida que cada movimento se congela.
Definição 10.20(Função de partição canônica)
A função de partição canônica de um sistema à temperatura T e volume V é a soma Q=∑se−Es/kT sobre todos os estados s do sistema inteiro, de energias Es.
Proposição 10.21(Função de partição canônica de um gás ideal)
Para N moléculas independentes, Q=qN se elas forem distinguíveis (localizadas em um cristal), e Q=qN/N! para um gás ideal de moléculas idênticas.
Demonstração parcial. Um estado do sistema é uma escolha de estado para cada molécula, e as energias se somam: a soma dos produtos é o produto das somas, qN. Em um gás, as moléculas são indistinguíveis: permutá-las dá o mesmo estado do sistema. Quando os estados moleculares são muito mais numerosos que as moléculas (Exemplo 10.12), quase todo termo de qN tem suas N moléculas em estados diferentes e é contado N! vezes. Os casos em que duas moléculas compartilham um estado, que essa contagem trata mal, são desprezíveis, exceto a temperatura muito baixa ou densidade muito alta, onde as estatísticas quânticas assumem (admitido). ∎
Definição 10.22(Entropia estatística)
A entropia estatística de um sistema isolado é S=klnW, onde W é o número de seus microestados; para um sistema à temperatura T, W é o peso da distribuição dominante.
Para um gás ideal, isso dá pV=NkT e G−G(0)=−NkTln(q/N).
Demonstração parcial. Para moléculas distinguíveis que seguem a distribuição de Boltzmann, com ni=Ngie−βεi/q e a fórmula de Stirling, o peso W=N!∏igini/ni! dá
logo klnW=klnqN+(U−U(0))/T; para um gás, qN torna-se qN/N!. A identificação de klnW com a entropia termodinâmica é admitida: ela é aditiva, máxima no equilíbrio para um sistema isolado, e devolve as relações do gás ideal. Então A=U−TS dá a segunda fórmula, p=−(∂A/∂V)T a terceira: com Q=qN/N! e q∝V, p=NkT/V. Por fim, G=A+pV=−kTln(qN/N!)+NkT=−NkTln(q/N), usando lnN!=NlnN−N. ∎
Teorema 10.24(Equação de Sackur–Tetrode)
A entropia molar de um gás ideal monoatômico de massa molar M à temperatura T e pressão p é
Sm=R[ln(pΛ3kT)+25],Λ=2πmkTh,m=NAM.
Demonstração. Com Q=qN/N!, q=V/Λ3 e U−U(0)=23NkT, o Teorema 10.23 dá S=23Nk+Nklnq−k(NlnN−N)=Nk[lnNΛ3V+25]. Para um mol, Nk=R e V/N=kT/p. ∎
Para o argônio a 298.15K e 1bar, kT/p=4.116×10−26m3 e Λ=1.600×10⁻¹¹m: Sm=R(ln1.005×107+2.5)=154.85JK−1mol−1. A entropia padrão tabelada, obtida a partir de capacidades caloríficas medidas até alguns kelvins, é 154.846±0.003: a fórmula não tem nenhum parâmetro ajustável, e contém a constante de Planck. Um átomo mais pesado tem entropia maior (mais estados translacionais com a mesma energia), assim como um gás a pressão mais baixa (mais volume por átomo).
Proposição 10.25(Entropias molares rotacional e vibracional)
Para uma molécula linear com T≫θR, e uma vibração com x=θV/T,
SmR=R[lnσθRT+1],SmV=R[ex−1x−ln(1−e−x)],
e um nível eletrônico fundamental de degenerescênciag0, o único povoado, acrescenta Rlng0.
Demonstração. Para os movimentos internos, o fator 1/N! pertence apenas à translação, de modo que cada modo interno contribui com S=TU−U(0)+Nklnq. Rotação: q=T/σθR e U−U(0)=NkT. Vibração: lnq=−ln(1−e−x) e (U−U(0))/T=Nkx/(ex−1). Eletrônica: q=g0, U−U(0)=0. ∎
Método 10.26(A entropia padrão de um gás a partir de suas constantes)
Translação: Sackur–Tetrode com a massa molar, T=298.15K e p∘=1bar.
Rotação: B0=Be−αe/2, θR=hcB0/k, o número de simetria, e R[ln(T/σθR)+1] (ou a soma exata se T<30θR).
Vibração: um termo por modo normal, com os números de onda fundamentais.
Eletrônica: Rlng0, ou R[lnqE+⟨ε⟩/kT] se existirem níveis baixos.
Some; compare com a tabela, na qual o spin nuclear é deixado de fora da mesma maneira.
gás
ST
SR
SV
SE
soma
tabela
Ar
154.85
0.00
0.00
0.00
154.85
154.85
NX2
150.42
41.18
0.00
0.00
191.60
191.61
CO
150.42
47.23
0.00
0.00
197.65
197.66
HCl
153.71
33.16
0.00
0.00
186.87
186.90
ClX2
162.00
58.65
2.24
0.00
222.89
223.08
IX2
177.91
74.24
8.43
0.00
260.58
260.69
Cl
153.36
0.00
0.00
11.83
165.19
165.19
Entropias molares padrão estatísticas a 298.15K e 1bar, em JK−1mol−1, a partir das constantes espectroscópicas, comparadas com os valores tabelados.
As somas concordam com as tabelas a menos de 0.2 JK−1mol−1, e a alguns centésimos para as moléculas leves. Os pequenos resíduos de ClX2 e IX2 vêm de aproximações feitas neste capítulo: as constantes do isotopólogo principal, o oscilador harmônico para uma molécula com muitos níveis vibracionais povoados. A entropia tabelada do CO é ela própria o valor estatístico: medida por calorimetria, ela sai vários JK−1mol−1 mais baixa, uma discrepância explicada no Capítulo 11.
No laboratório— Medir uma entropia pelo terceiro princípio
A via calorimétrica aquece uma amostra de alguns kelvins até 298.15K em um calorímetro adiabático, medindo sua capacidade calorífica em pequenos passos. A entropia é a soma de ∫CpdT/T sobre cada fase, mais ΔH/T em cada transição (sólido–sólido, fusão, vaporização), mais uma pequena correção para a não idealidade do gás real; abaixo da temperatura mais baixa medida, a Cp de um sólido não metálico é extrapolada como aT3. O terceiro princípio fixa em zero a entropia do cristal perfeito a 0 K. A concordância com o valor estatístico, dentro da incerteza da medida, testa ao mesmo tempo o terceiro princípio e revela os cristais que não são perfeitos a 0 K.
História— Boltzmann, 1877
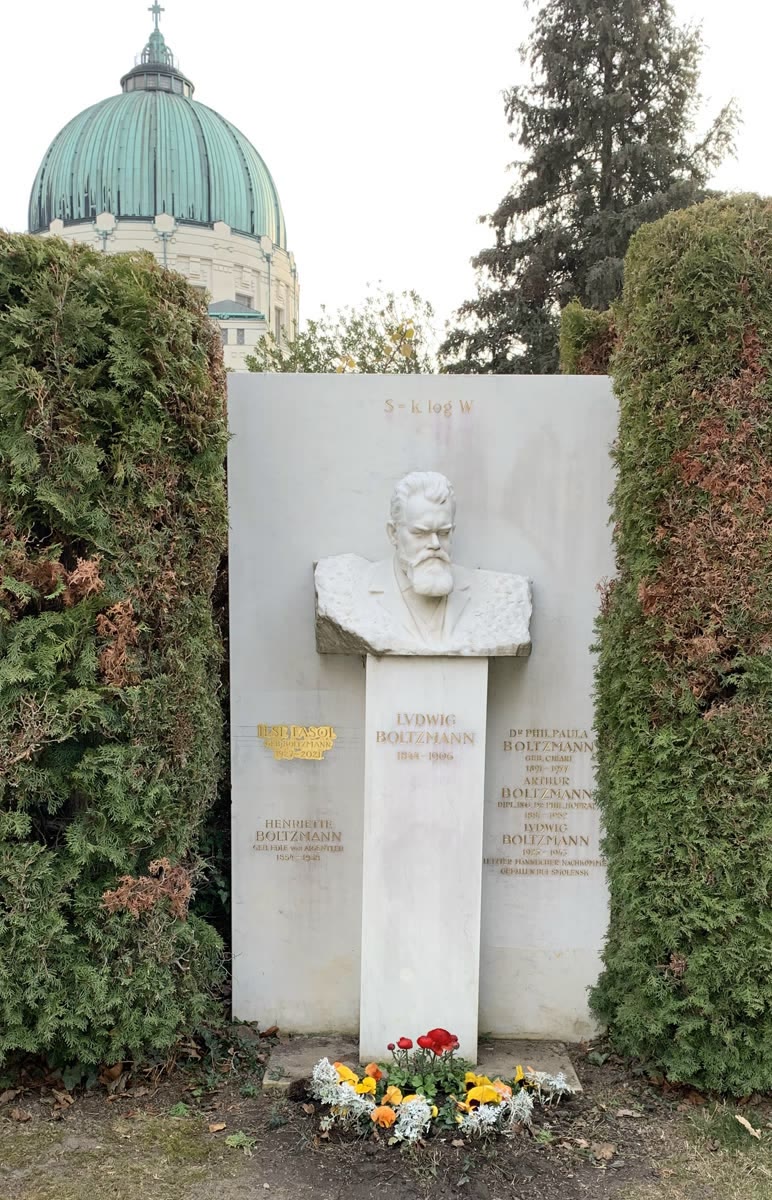
O túmulo de Boltzmann.
Ludwig Boltzmann mostrou em 1877 que a entropia de um gás é proporcional ao logaritmo do número de maneiras pelas quais suas moléculas podem compartilhar a energia, e deduziu a distribuição que leva seu nome contando essas maneiras. A interpretação foi violentamente contestada por físicos que duvidavam da existência dos átomos. A fórmula na forma S=klogW, com a constante k, foi escrita por Max Planck, que usou a mesma contagem em 1900 para a radiação de um corpo quente; ela está gravada no túmulo de Boltzmann, no cemitério central de Viena.
10.5 Exercícios
Exercício 10.1★
Quatro osciladores compartilham quatro quanta. Liste as distribuições, dê o peso de cada uma e verifique que eles somam o número de maneiras de colocar quatro quanta indistinguíveis em quatro osciladores, (37). Quais distribuições são as mais prováveis?
Solução
Solução de Exercício 10.1.
Escreva cada distribuição como os quanta detidos pelos quatro osciladores, do maior para o menor. “4, 0, 0, 0”: 4!/(3!1!)=4; “3, 1, 0, 0”: 4!/(2!1!1!)=12; “2, 2, 0, 0”: 4!/(2!2!)=6; “2, 1, 1, 0”: 4!/(1!2!1!)=12; “1, 1, 1, 1”: 1. Total 35 =(37). As mais prováveis são “3, 1, 0, 0” e “2, 1, 1, 0” (12 cada); a segunda, com populações 1, 2, 1 para 0, 1, 2 quanta, já decresce com a energia, como faz a distribuição de Boltzmann para números grandes.
Exercício 10.2★
Dois níveis não degenerados estão separados por 2.5kJ/mol. Calcule a razão de suas populações a 298.15K e a 1000K. Qual é o limite a temperatura muito alta?
Solução
Solução de Exercício 10.2.
e−2500/(8.314×298.15)=e−1.009=0.365; a 1000K, e−0.301=0.740. A temperatura muito alta, a razão tende a 1 (populações iguais, nunca uma inversão).
Exercício 10.3★
Calcule o comprimento de onda térmico de um átomo de argônio a 298.15K e sua função de partição translacional em um volume de 1dm3.
Os números de onda fundamentais de IX2 e de NX2 são 213.27cm−1 e 2329.92cm−1. Calcule θV, qV a 298.15K e a fração das moléculas que não estão em v=0.
Calcule a função de partição eletrônica a 298.15K do NO (dois níveis duplamente degenerados separados por 119.73cm−1) e do átomo de cloro (nível fundamental 2P3/2, 2P1/2 a 882.35cm−1). Que fração das moléculas de NO está no nível superior? Para que valor tende qE(NO) a alta temperatura?
Solução
Solução de Exercício 10.6.
NO: qE=2+2e−119.73/207.22=2+2×0.561=3.12; fração superior 1.12/3.12=0.36. A alta temperatura, qE→4 (dois níveis igualmente povoados). Cl: qE=4+2e−882.35/207.22=4+2×0.0142=4.03.
Exercício 10.7★★
A partir de qT=V/Λ3, deduza a energia interna e a capacidade calorífica a volume constante de um mol de gás ideal monoatômico, e avalie U−U(0) a 298.15K.
Solução
Solução de Exercício 10.7.
lnq=lnV+23lnT+const, logo U−U(0)=NkT2×2T3=23NkT; para um mol, 23RT=3.72kJ/mol a 298.15K, e CV=23R=12.47JK−1mol−1.
Exercício 10.8★★
Use a equação de Sackur–Tetrode para calcular a entropia molar padrão do argônio a 298.15K; compare com o valor tabelado 154.846JK−1mol−1. Quanto ela muda se a pressão for dividida por 10?
Solução
Solução de Exercício 10.8.
kT/p∘=4.116×10−26m3, Λ3=4.093×10⁻³³m3, razão 1.006×10⁷: Sm=8.3145×(16.124+2.5)=154.85JK−1mol−1, o valor tabelado até o último algarismo. Dividir p por 10 acrescenta Rln10=19.14JK−1mol−1.
Exercício 10.9★★
Calcule a contribuição rotacional para a entropia molar padrão de HX35X2235Cl a 298.15K (θR=15.02K).
Tratando J como contínuo, mostre que o nível rotacional mais povoado de uma molécula linear fica perto de Jmax=T/2θR−21. Avalie-o para HCl (θR=15.02K) e CO (θR=2.766K) a 300K. Por que os dois ramos de uma banda de infravermelho são mais intensos algumas raias longe do centro?
Solução
Solução de Exercício 10.10.
dJd[(2J+1)e−θJ(J+1)/T]=[2−(2J+1)2θ/T]e−θJ(J+1)/T=0 dá 2J+1=2T/θ, isto é, Jmax=T/2θ−21. HCl: 2.66, logo J=3; CO: 6.86, logo J=7. A intensidade de uma raia do ramo P ou R segue a população de seu nível inferior, que tem máximo em Jmax, algumas raias depois da lacuna no centro da banda.
Exercício 10.11★★★
A fórmula de Euler–Maclaurin dá ∑J≥0f(J)≈∫0∞f(J)dJ+21f(0)−121f′(0). Aplique-a a f(J)=(2J+1)e−θJ(J+1)/T e mostre que qR≈T/θ+31. Para que temperaturas T/θ é correto a 1 %? É aceitável para o HX2 (B0=59.32cm−1) a 298.15K?
Solução
Solução de Exercício 10.11.
∫0∞fdJ=T/θ, f(0)=1, f′(0)=2−θ/T. Logo qR≈T/θ+21−61+12Tθ≈T/θ+31. O erro relativo de T/θ é de cerca de θ/3T: abaixo de 1 % quando T>33θ. Para o HX2, θ=1.4388×59.32=85.3K: a 298.15K, o erro é de 10 %, inaceitável (e a restrição imposta a J pelo spin nuclear também precisa ser tratada exatamente, Capítulo 11).
Exercício 10.12★★★
Mostre que a entropia molar vibracional tende a zero quando T≪θV e a R[1+ln(T/θV)] quando T≫θV. Avalie a expressão exata e esse limite para IX2 (θV=306.9K) a 298.15K, e comente.
Solução
Solução de Exercício 10.12.
Para x=θV/T→∞, x/(ex−1)→0 e ln(1−e−x)→0: S→0. Para x→0, x/(ex−1)≈1−x/2 e −ln(1−e−x)≈−lnx+x/2: S→R(1−lnx)=R[1+ln(T/θV)]. IX2, x=1.029: exata R(0.5721+0.4420)=8.43JK−1mol−1; limite R(1−0.0289)=8.07JK−1mol−1. Mesmo para T≈θV, o limite clássico fica apenas 4 % abaixo.
10.6 Problema: Contando a entropia do nitrogênio
Problema 10.1
Problema de fim de semana — contando a entropia do nitrogênio: as contribuições translacional, rotacional, vibracional e eletrônica para sua entropia padrão, calculadas a partir de seu espectro e comparadas com a tabela
O nitrogênio é o principal gás do ar. Sua entropia molar padrão a 298.15K é calculada aqui a partir de sua massa molar, 28.014g/mol, e de suas constantes espectroscópicas: Be=1.998241cm−1, αe=0.017318cm−1, ωe=2358.57cm−1, ωexe=14.324cm−1; seu termo eletrônico fundamental é 1Σg+. Pressão padrão p∘=1bar; k=1.380649×10⁻²³J/K, h=6.62607015×10⁻³⁴Js.
Ignorando os pesos de spin nuclear, qual nível rotacional é o mais povoado?
Parte III — Vibração e estados eletrônicos.
Calcule o quantum vibracional G(1)−G(0).
Calcule θV.
Calcule qV a 298.15K.
Que fração das moléculas está em v=1?
Calcule a entropia molar vibracional.
Qual é a contribuição eletrônica? Por que os estados eletrônicos excitados podem ser ignorados?
Parte IV — Soma e comparação.
Some as contribuições.
Compare com o valor tabelado 191.609JK−1mol−1.
Em que medidas se apoia o valor calorimétrico de uma tabela?
Por que as tabelas podem deixar de fora o spin nuclear?
Enuncie o resultado: a entropia molar padrão do nitrogênio a 298.15K calculada a partir de suas constantes espectroscópicas.
Solução
Solução de Problema 10.1.
1.m=28.014×10⁻³/6.02214×1023=4.652×10−26kg. 2.Λ=h/2πmkT=1.910×10−11m (19.1pm). 3.kT/p∘=1.380649×10−23×298.15/105=4.116×10−26m3. 4.qT/N=4.116×10−26/(1.910×10−11)3=5.905×106: cerca de seis milhões de estados translacionais por molécula, de modo que duas moléculas quase nunca compartilham um e Q=qN/N! vale. 5.SmT=R(ln5.905×106+25)=8.3145×18.091=150.42JK−1mol−1. 6.+Rln2=5.76JK−1mol−1, isto é, 156.18. 7.B0=1.998241−0.008659=1.989582cm−1. 8.θR=1.438777×1.989582=2.8626K. 9.σ=2: os dois núcleos são idênticos; virar a molécula de ponta a ponta dá uma orientação indistinguível, e a simetria de permutação dos núcleos só permite, para cada estado de spin nuclear, metade dos níveis rotacionais. 10.qR=298.15/(2×2.8626)=52.08. 11. Sim: T/θR=104, um erro de cerca de 0.3 % sobre qR e muito menor sobre a entropia. 12.SmR=R(ln52.08+1)=8.3145×4.9527=41.18JK−1mol−1. 13.Jmax=298.15/5.725−0.5=6.72: J=7 (população 0.0839, logo acima de 0.0831 para J=6). 14.2358.57−2×14.324=2329.92cm−1. 15.θV=1.438777×2329.92=3352K. 16.x=3352.2/298.15=11.24; qV=1/(1−e−11.24)=1.000013. 17.e−11.24/qV=1.3×10−5. 18.SmV=R[11.24e−11.24+e−11.24]=0.0013JK−1mol−1, desprezível. 19.g0=1 (1Σ): Rln1=0. Os estados eletrônicos excitados ficam vários elétron-volts acima, mais de cem vezes kT: seus fatores de Boltzmann são totalmente desprezíveis. 20.150.42+41.18+0.00+0=191.60JK−1mol−1. 21. A diferença é de 0.01JK−1mol−1, no nível das aproximações feitas (rotor rígido, separação dos movimentos). 22. Capacidades caloríficas do sólido medidas a partir de alguns kelvins (extrapoladas como T3 abaixo), as entalpias da transição sólido–sólido, de fusão e de vaporização divididas por suas temperaturas, a capacidade calorífica do gás e uma correção de não idealidade. 23. Os núcleos se conservam em toda reação, de modo que sua entropia de spin é a mesma dos dois lados e se cancela; a calorimetria também não a vê, pois os spins nucleares permanecem desordenados no cristal até as temperaturas mais baixas medidas. 24.S∘(NX2,298.15K)=191.6JK−1mol−1 a partir das constantes espectroscópicas, dos quais 150.4 vêm da translação e 41.2 da rotação.