Química universitária — 3.º ano · Bachelor Year 3
13Cinética complexa: cadeias, enzimas e oscilações
Um béquer com uma solução agitada fica incolor, depois âmbar, depois azul, depois incolor de novo, e continua assim durante muitos minutos; despejada em uma placa, a mesma mistura desenha espirais que giram e se deslocam. Quando Boris Belousov descreveu uma reação desse tipo em 1951, seu manuscrito foi recusado: um sistema químico, pensava o revisor, não pode ir e voltar, já que precisa descer em direção ao equilíbrio. Ele desce, sim; só não desce em linha reta. Este capítulo trata de mecanismos com muitas etapas cujos intermediários são regenerados: reações em cadeia e explosões, moléculas que precisam de colisões para se decompor sozinhas, enzimas e as reações oscilantes, com os métodos que acompanham reações rápidas demais para serem misturadas à mão.
O que você já sabe
O volume do 1.º ano definiu um mecanismo de reação como uma sequência de etapas elementares, a etapa determinante da velocidade, as aproximações do pré-equilíbrio e do estado estacionário, e os catalisadores. O volume do 2.º ano designou as etapas de uma cadeia radicalar (iniciação, propagação, terminação), os iniciadores radicalares e o comprimento de cadeia cinético de uma polimerização, e ajustou retas por mínimos quadrados. O Capítulo 12 deu a teoria do estado de transição e o limite de difusão, de cerca de .
13.1 Reações em cadeia
Definição 13.1 (Reação em cadeia, portador de cadeia)
Uma reação em cadeia é uma reação em que intermediários reativos, os portadores de cadeia, são regenerados por um ciclo de etapas de propagação, de modo que um único evento de iniciação converte muitas moléculas de reagente.
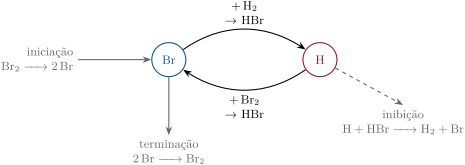
Bodenstein mediu em 1906 a velocidade de e encontrou uma lei que nenhuma etapa isolada poderia produzir: a velocidade cresce como e diminui à medida que o HBr se acumula. O mecanismo foi escrito em 1919:
| iniciação | ||
| propagação | ||
| propagação | ||
| inibição | ||
| terminação |
(as colisões com um terceiro corpo M, que trazem e levam a energia nas etapas de iniciação e de terminação, ficam implícitas).
Teorema 13.2 (A lei de velocidade hidrogênio–bromo)
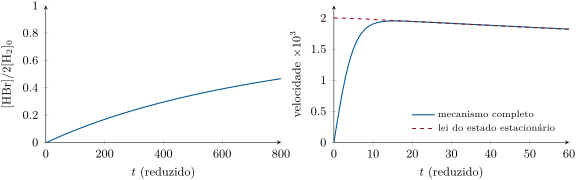
Com a aproximação do estado estacionário para Br e H, a velocidade do mecanismo é
Demonstração. Estado estacionário para H: . Estado estacionário para Br: . Somando as duas equações, os termos de propagação se cancelam: , logo . Então e
usando a primeira equação; substituir dá o resultado. ∎
Método 13.3 (A lei de velocidade de um mecanismo em cadeia)
- Escreva uma equação de estado estacionário para cada portador de cadeia.
- Some-as: as etapas de propagação, que apenas trocam um portador por outro, se cancelam, e resta a iniciação igual à terminação; isso dá a concentração dos portadores.
- Use a equação de um portador para exprimir os demais.
- Escreva a velocidade de formação de um produto a partir das etapas de propagação.
O número de ciclos de propagação por evento de iniciação, aqui , é o comprimento de cadeia cinético do volume do 2.º ano; para a reação hidrogênio–bromo, ele é da ordem de a , conforme as condições. A inibição pelo produto explica por que a velocidade cai mais depressa do que os reagentes são consumidos.
13.2 Cadeias ramificadas e explosões
Definição 13.4 (Ramificação de cadeia, limites de explosão)
A ramificação de cadeia é uma etapa de propagação que produz mais portadores de cadeia do que consome, como , que transforma um portador em dois. Os limites de explosão de uma mistura são as pressões, a uma dada temperatura, nas quais sua reação lenta se transforma em explosão.
Proposição 13.5 (Critério de ramificação)
Sejam portadores criados com a velocidade , multiplicados por ramificação com a constante de velocidade e eliminados por terminação com a constante de velocidade : . Se , tende ao valor estacionário ; se , cresce exponencialmente e a reação explode.
Demonstração. A equação linear tem a solução , que tende a quando ; quando , o expoente é positivo e cresce como sem limite (até os reagentes se esgotarem). ∎
Para misturas de hidrogênio e oxigênio a algumas centenas de graus, cresce com a pressão (é proporcional a ), a terminação nas paredes do recipiente é rápida a baixa pressão (os radicais se difundem facilmente até elas), e a terminação por colisões a três corpos () cresce com o quadrado da pressão. A ramificação vence entre um primeiro limite, fixado pelas paredes, e um segundo limite, fixado pela terminação a três corpos; a uma pressão ainda maior aparece um terceiro limite, onde o calor liberado não consegue mais escapar. Este último é uma explosão térmica, impulsionada pelo crescimento exponencial da velocidade com a temperatura e não pela ramificação; a maioria das explosões industriais é desse tipo.
13.3 Reações unimoleculares
Uma molécula como o ciclopropano se isomeriza sozinha, com cinética de primeira ordem nas pressões usuais; no entanto, a baixa pressão a constante de velocidade cai. A energia necessária vem das colisões.
Definição 13.6 (Mecanismo de Lindemann, região de transição)
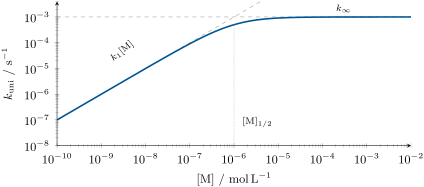
O mecanismo de Lindemann de uma reação unimolecular é a sequência (, ), ativação e desativação por colisão com uma molécula qualquer M, seguida de (). A região de transição é a faixa de pressões em que a constante de velocidade de primeira ordem observada cai de seu valor de alta pressão em direção a um comportamento de segunda ordem.
Teorema 13.7 (Constante de velocidade de Lindemann)
Com a aproximação do estado estacionário para , com
que tende a a alta pressão (primeira ordem) e a a baixa pressão (segunda ordem); ela vale em .
Demonstração. dá e . Se , a desativação supera a reação e está em pré-equilíbrio: . Se , toda molécula ativada reage e a ativação é a etapa determinante: . ∎
13.4 Cinética enzimática
Definição 13.8 (Enzima, sítio ativo, complexo enzima–substrato)
Uma enzima é um catalisador biológico, quase sempre uma proteína, que acelera uma reação específica de seu substrato. O sítio ativo é o bolsão da enzima onde o substrato se liga e reage; a espécie ligada é o complexo enzima–substrato ES.
Definição 13.9 (Constante de Michaelis, velocidade máxima, constantes catalítica e de especificidade)
Para o mecanismo (, , ) com concentração total de enzima , a constante catalítica é , a velocidade máxima é , a constante de Michaelis é , e a constante de especificidade é .
Teorema 13.10 (Equação de Michaelis–Menten)
Quando e ES está em estado estacionário, a velocidade inicial de formação do produto é
Esse enunciado é a equação de Michaelis–Menten.
Demonstração. Estado estacionário: , e (o substrato livre é praticamente todo o substrato, pois ). Logo e . ∎
Observação 13.11
Michaelis e Menten (1913) supuseram, em vez disso, um pré-equilíbrio rápido entre E, S e ES; a mesma equação decorre com substituída pela constante de dissociação , o limite de quando . A constante catalítica é o que os bioquímicos chamam de número de renovação da enzima: o número de moléculas de substrato que um sítio ativo converte por segundo quando saturado.
Em , a velocidade vale ; para , ela vale : a constante de especificidade é a constante de velocidade de segunda ordem da enzima livre com seu substrato, e não pode exceder a velocidade com que eles se encontram, o limite de difusão do Capítulo 12. Algumas enzimas chegam perto; a enzima “média”, em um levantamento de vários milhares, tem de cerca de , umas quatro ordens de grandeza abaixo.
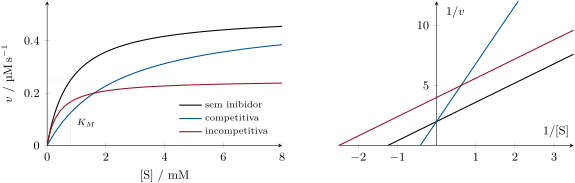
Proposição 13.12 (Forma de Lineweaver–Burk)
A equação de Michaelis–Menten é equivalente a
uma reta de em função de com intercepto , inclinação e intercepto no eixo de .
Demonstração. Inverta: . Em , . ∎
Método 13.13 ( e por mínimos quadrados não lineares)
- Meça velocidades iniciais em concentrações de substrato distribuídas de cerca de a .
- Ajuste diretamente, minimizando (de modo iterativo, partindo dos valores de uma reta de Lineweaver–Burk); as incertezas-padrão vêm dos resíduos e da sensibilidade de a cada parâmetro.
- Use o gráfico de Lineweaver–Burk apenas para ver o padrão: inverter velocidades pequenas amplifica seus erros, de modo que a reta de mínimos quadrados de é dominada pelos pontos menos precisos, e seus parâmetros são enviesados.
Definição 13.14 (Inibição)
Um inibidor I se liga reversivelmente à enzima. Na inibição competitiva, ele se liga apenas à enzima livre, no sítio ativo, com a constante de inibição (constante de dissociação de EI); na inibição incompetitiva, ele se liga apenas a ES, com a constante ; na inibição mista, ele se liga aos dois.
Proposição 13.15 (Leis de velocidade com inibição)
Com e , a velocidade conserva a forma de Michaelis–Menten com: competitiva, , ; incompetitiva, , ; mista, , .
Demonstração. Caso misto (os outros são seus limites e ): a enzima se reparte entre E, EI, ES e ESI com , e o estado estacionário . Logo e ; dividir o numerador e o denominador por dá a forma enunciada. ∎
Método 13.16 (Reconhecer o tipo de inibição)
- Meça em várias concentrações de inibidor e trace as retas de Lineweaver–Burk.
- Retas que se encontram no eixo de (mesma ): competitiva; um grande excesso de substrato vence o inibidor.
- Retas paralelas (inclinação inalterada): incompetitiva.
- Retas que se encontram à esquerda do eixo de : mista.
- Obtenha ajustando as constantes aparentes em função de : para um inibidor competitivo, , uma reta.
13.5 Autocatálise, oscilações e reações rápidas
Definição 13.17 (Reação autocatalítica)
Uma reação autocatalítica é aquela em que um produto catalisa sua própria formação, como em .
Proposição 13.18 (Lei logística)
Para com constante de velocidade e concentrações iniciais e , com ,
uma curva em forma de S que atinge a metade de seu valor final em .
Demonstração. , pois . Separando, , logo , que se rearranja na forma enunciada; quando . ∎
Definição 13.19 (Reação oscilante, ciclo limite)
Uma reação oscilante é aquela em que as concentrações dos intermediários sobem e descem periodicamente enquanto a reação global avança em direção ao equilíbrio. Um ciclo limite é uma trajetória fechada no espaço das concentrações para a qual convergem as trajetórias vizinhas, de modo que a oscilação tem uma amplitude independente do ponto de partida.
Teorema 13.20 (Modelo de Lotka–Volterra)
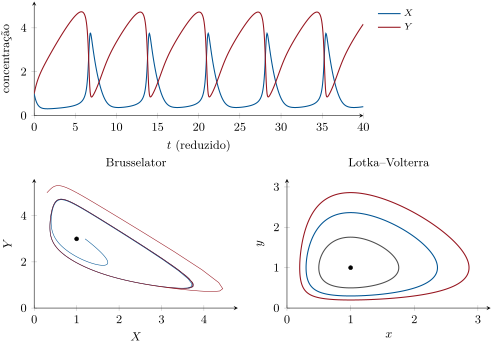
Para o esquema autocatalítico , , com A mantido constante, as concentrações obedecem a , com constantes positivas, e a grandeza
é constante ao longo de cada trajetória: as trajetórias são curvas fechadas em torno do estado estacionário , e as concentrações oscilam com uma amplitude fixada pelo ponto de partida.
Demonstração. . é a soma de duas funções convexas com um único mínimo em , logo suas curvas de nível são curvas fechadas em torno desse ponto; uma trajetória permanece sobre uma delas e, como a velocidade nunca se anula fora dele, percorre-a periodicamente. ∎
As oscilações de Lotka–Volterra são frágeis: cada ponto de partida dá sua própria órbita, e qualquer perturbação leva o sistema a outra. Os osciladores químicos reais têm um ciclo limite, o que exige uma não linearidade que desestabilize o estado estacionário.
Proposição 13.21 (Instabilidade do Brusselator)
O modelo , (concentrações reduzidas, e mantidos constantes) tem o único estado estacionário , que é estável se e instável se ; o sistema se estabelece então em um ciclo limite.
Demonstração. Anulando as duas derivadas: dá , e então . A matriz jacobiana em é
com traço e determinante . Pequenos desvios evoluem como , com os autovalores, cujo produto é o determinante (positivo) e cuja soma é o traço: ambos têm partes reais negativas quando o traço é negativo, e positivas quando ele é positivo. A existência do ciclo limite para (estando as trajetórias confinadas a uma região limitada) é admitida. ∎
Método 13.22 (A estabilidade linear de um estado estacionário)
- Encontre o estado estacionário anulando todas as derivadas temporais.
- Calcule ali a matriz jacobiana das derivadas parciais das velocidades.
- Para duas variáveis: estável se o traço é negativo e o determinante positivo; um estado instável com autovalores complexos () dá oscilações crescentes, candidatas a um ciclo limite.
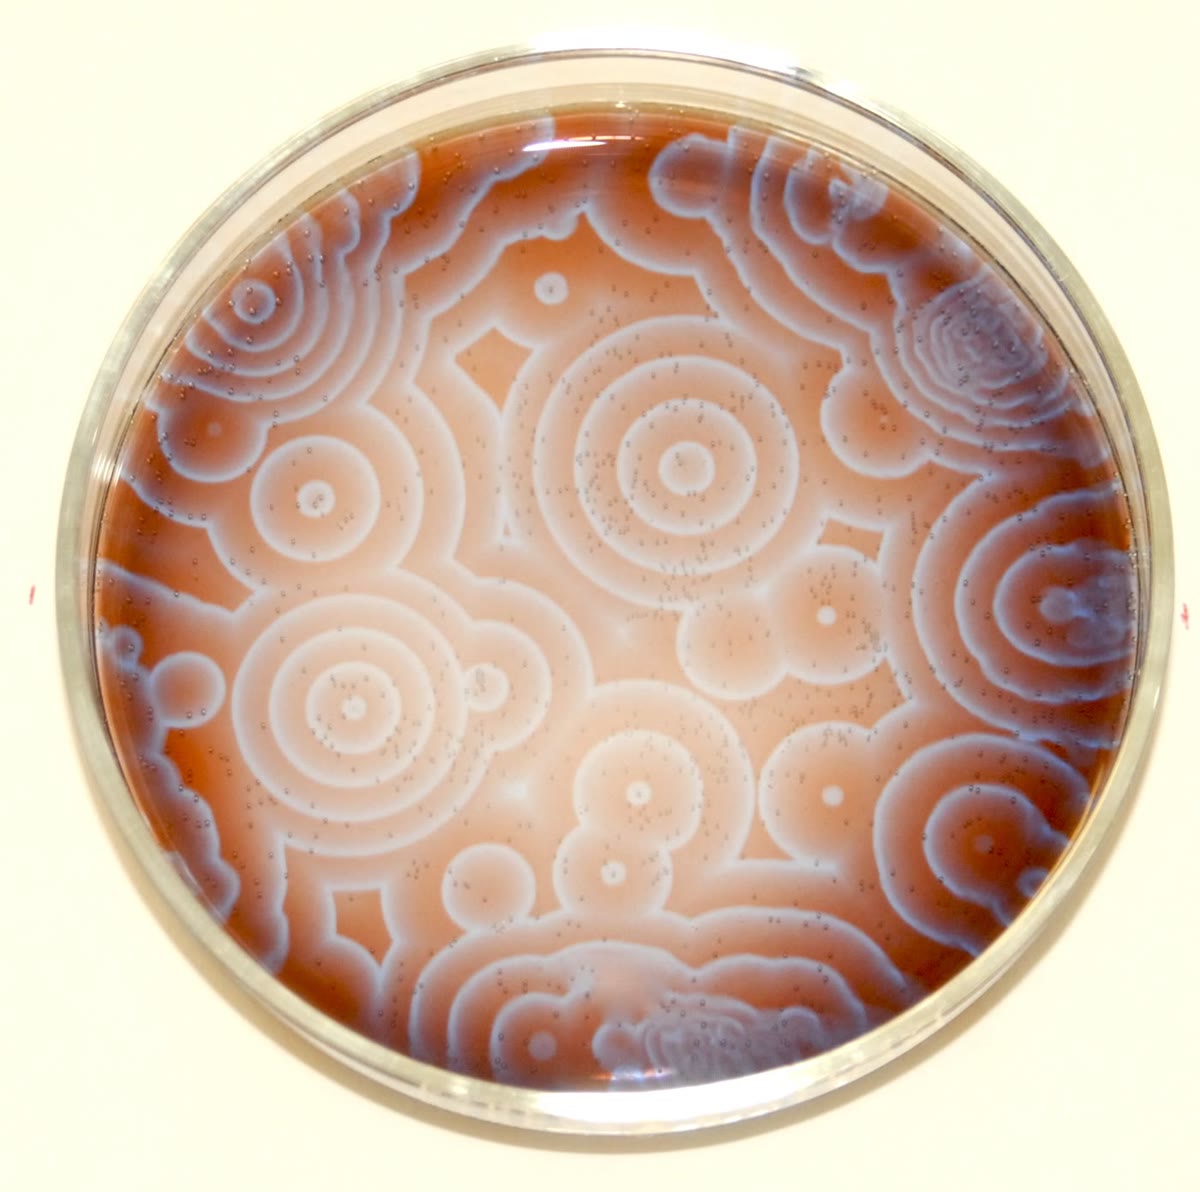
A reação de Belousov–Zhabotinsky, a oxidação do ácido malônico pelo bromato catalisada por cério ou por um indicador ferroína, percorre um ciclo desse tipo: uma produção autocatalítica de se liga quando o brometo cai abaixo de um limiar, oxida o catalisador (a mudança de cor) e se desliga quando o catalisador oxidado regenera o brometo. Sem agitação, em uma camada fina, a oscilação se propaga como ondas.
Definição 13.23 (Método de relaxação, tempo de relaxação química)
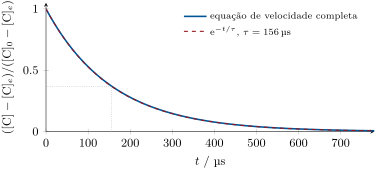
Um método de relaxação perturba bruscamente um sistema em equilíbrio (por um salto de temperatura, de pressão ou de campo elétrico) e acompanha seu retorno ao novo equilíbrio. Para uma pequena perturbação, o desvio decai exponencialmente, com o tempo de relaxação química .
Proposição 13.24 (Tempo de relaxação de uma associação)
Para (, ), depois de uma pequena perturbação,
Demonstração. Escreva , , . Então ; os termos sem se cancelam no equilíbrio e, desprezando : . ∎
Medir em várias concentrações dá uma reta de em função de cuja inclinação é e cujo intercepto é : as duas constantes a partir de experimentos sobre um sistema que nunca se afasta do equilíbrio mais do que alguns por cento. Manfred Eigen mediu assim as reações mais rápidas em solução, entre elas a neutralização de por .
Definição 13.25 (Fluxo interrompido, fotólise por flash)
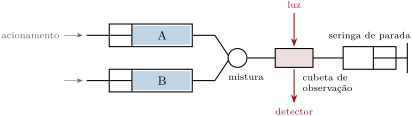
O método de fluxo interrompido mistura duas soluções de reagentes em cerca de um milissegundo, impelindo-as através de um misturador até uma cubeta de observação, depois interrompe o fluxo e registra a absorbância ou a fluorescência. A fotólise por flash cria uma espécie reativa por um pulso de luz curto e intenso e acompanha suas reações com um segundo feixe de luz, retardado.
No laboratório — Uma medida de fluxo interrompido
As duas seringas são carregadas com as soluções de enzima e de substrato no mesmo tampão, termostatizadas e disparadas várias vezes para lavar a cubeta antes dos disparos registrados; cada traço é a média de cinco a dez disparos. O tempo morto, a idade da mistura quando a observação começa, é medido uma vez com uma reação de velocidade conhecida.
Segurança


Bromo: líquido volátil, denso, vermelho-acastanhado; fatal se inalado, provoca queimaduras graves, muito tóxico para os organismos aquáticos. Manipulado apenas na capela, com luvas e proteção facial; mantém-se à mão uma solução de tiossulfato de sódio para reduzir os derramamentos.
História — Bodenstein e Belousov
Max Bodenstein e Samuel Lind mediram a lei de velocidade hidrogênio–bromo em 1906; Jens Christiansen, Karl Herzfeld e Michael Polanyi a explicaram em 1919 com o mecanismo em cadeia deste capítulo. Boris Belousov, bioquímico em Moscou, encontrou sua reação oscilante por volta de 1951, quando procurava um modelo químico de um ciclo metabólico; seu manuscrito foi recusado, e só um breve resumo foi publicado em 1959. Anatol Zhabotinsky retomou a reação nos anos 1960 e a explicou; o mecanismo completo foi estabelecido no início dos anos 1970.
13.6 Exercícios
Exercício 13.1 ★
Para a cadeia , , , , dê o nome de cada etapa e dos portadores de cadeia, e escreva a reação global.
Solução
Solução de Exercício 13.1.
: iniciação; e : propagação; : terminação. Portadores: Cl e H. Reação global (soma das duas etapas de propagação): .
Exercício 13.2 ★
Um sistema de Lindemann tem e (dados do exercício). Calcule e a pressão correspondente a .
Solução
Solução de Exercício 13.2.
; .
Exercício 13.3 ★
Exprima em , e . Que concentração dá 90 % de ?
Solução
Solução de Exercício 13.3.
: , , . Para 90 % de , é preciso .
Exercício 13.4 ★
Uma enzima tem e . Calcule sua constante de especificidade e compare-a com o limite de difusão na água, , e com o valor típico de .
Solução
Solução de Exercício 13.4.
: cerca de 60 000 vezes abaixo do limite de difusão, e próxima do valor típico.
Exercício 13.5 ★★
Propõe-se que a decomposição ocorra por: (); (); (); (). Mostre que a velocidade de formação do metano é .
Solução
Solução de Exercício 13.5.
Estado estacionário para : . Estado estacionário para : . Somando as duas relações, obtém-se: , logo , e .
Exercício 13.6 ★★
Partindo de concentrações iguais de e de , com , por que fator a velocidade caiu quando metade do bromo foi consumida? Que parte da queda se deve à inibição?
Solução
Solução de Exercício 13.6.
Na metade da conversão, , (unidades relativas): . Sem inibição, seria 0.354: a inibição divide a velocidade por mais 1.2.
Exercício 13.7 ★★
Em uma mistura-modelo de hidrogênio e oxigênio (dados do exercício), a ramificação tem a constante de velocidade , a terminação nas paredes e a terminação a três corpos , todas em , com em kPa. Encontre a faixa de pressão em que a mistura explode.
Solução
Solução de Exercício 13.7.
Explosão quando , isto é, , cujas raízes positivas são 2.48 e : a mistura explode entre cerca de 2.5 e (primeiro e segundo limites do modelo).
Exercício 13.8 ★★
As velocidades iniciais são em e em . Encontre e .
Solução
Solução de Exercício 13.8.
: e . Subtraindo: , depois : , .
Exercício 13.9 ★★
Com de um inibidor, a reta de Lineweaver–Burk de uma enzima () encontra a reta sem inibidor no eixo de e corta o eixo de em . Identifique o tipo de inibição e calcule .
Solução
Solução de Exercício 13.9.
Mesmo intercepto no eixo de : competitiva. , logo e .
Exercício 13.10 ★★★
Para com , e , calcule o instante em que metade da quantidade final de X está presente e o instante de velocidade máxima.
Solução
Solução de Exercício 13.10.
: . A velocidade é máxima em : o mesmo instante, o ponto de inflexão da curva em S.
Exercício 13.11 ★★★
Para o Brusselator com , calcule os autovalores da jacobiana no estado estacionário para e , e descreva o comportamento perto do estado estacionário em cada caso.
Solução
Solução de Exercício 13.11.
Traço , determinante 1. : , um foco estável (oscilações amortecidas em direção ao estado estacionário). : , um foco instável: as oscilações crescem até atingirem o ciclo limite.
Exercício 13.12 ★★★
Para com e , e , calcule . Como você obteria as duas constantes de velocidade apenas com medidas de relaxação?
Solução
Solução de Exercício 13.12.
, . Meça em várias concentrações totais: em função de é uma reta de inclinação e intercepto .
13.7 Problema: Uma enzima, um inibidor e uma dose
Problema 13.1
Problema de fim de semana — uma enzima, um inibidor e uma dose: os parâmetros de Michaelis–Menten por mínimos quadrados, a constante de inibição de um inibidor competitivo, a atividade restante a uma dada dose, e uma explosão inicial em fluxo interrompido
Uma enzima ( nos ensaios) hidrolisa seu substrato; velocidades iniciais (dados do problema):
| / mM | 0.10 | 0.20 | 0.40 | 0.80 | 1.60 | 3.20 | 6.40 |
| / | 0.0566 | 0.0981 | 0.169 | 0.247 | 0.340 | 0.397 | 0.447 |
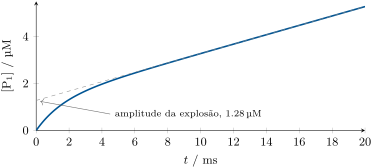
Na presença de um inibidor, ajustes do mesmo tipo dão inalterada e a aparente: 0.79, 1.47, 2.38 e em , 20, 50 e . Um experimento de fluxo interrompido com e substrato saturante dá o traço com explosão inicial da figura da seção 5 (uma explosão de com constante de velocidade , e depois ).
Parte I — e .
- Por que se usam velocidades iniciais?
- Trace o gráfico de Lineweaver–Burk; sua reta de mínimos quadrados dá e . Que pontos a dominam?
- Por que se prefere um ajuste não linear direto?
- O ajuste não linear dá e . Os valores de Lineweaver–Burk são compatíveis com eles?
- Calcule .
- Calcule a constante de especificidade.
- Compare-a com o limite de difusão e com uma enzima típica.
Parte II — O inibidor.
- Que tipo de inibição os dados mostram?
- Escreva em função de .
- A reta de mínimos quadrados de em função de tem intercepto e inclinação . Deduza .
- Sua incerteza-padrão é de . Dê um intervalo de 95 % ( para dois graus de liberdade).
- O que mede?
Parte III — A atividade restante.
- Exprima a fração de atividade restante, , em função de e de .
- Avalie-a em e .
- Em e .
- Em e . Comente.
- Mostre que 90 % de inibição em exige .
- Calcule essa concentração com o ajustado.
Parte IV — A explosão inicial.
- A enzima trabalha em duas etapas, () e depois (). Por que aparece em uma explosão?
- A amplitude da explosão é . Deduza .
- A partir da inclinação estacionária, calcule e compare com a Parte I.
- A constante de velocidade da explosão é . Deduza e .
- Verifique que .
- Enuncie o resultado: a concentração de inibidor que dá 90 % de inibição em .
Solução
Solução de Problema 13.1.
1. No início, é conhecida e o produto, que poderia inibir ou reagir de volta, está ausente. 2. Os pontos de baixa, em e grandes: eles fixam a inclinação, e a inversão amplifica seus erros. 3. Ele pondera cada velocidade tal como foi medida; a reta de Lineweaver–Burk dá parâmetros enviesados. 4. : fica 1.2 incerteza-padrão abaixo de 0.801; : fica 2.2 incertezas-padrão abaixo de 0.502. Os dois são baixos, como se espera do viés. 5. . 6. . 7. Cerca de 60 000 vezes abaixo do limite de difusão; uma enzima típica. 8. Competitiva: inalterada, aparente crescendo com . 9. . 10. . 11. . 12. A constante de dissociação do complexo enzima–inibidor: a concentração de inibidor que ocupa metade da enzima livre. 13. . 14. . 15. . 16. : em concentração alta, o substrato vence a competição com o inibidor. 17. Em , dá . 18. . 19. A primeira etapa é rápida: cada molécula de enzima libera depressa um e fica presa como acil-enzima; depois, só aparece tão depressa quanto a lenta segunda etapa libera a enzima. 20. , logo . 21. , o mesmo valor da Parte I. 22. , . 23. . 24. em .
Termos definidos neste capítulo
- Reação autocatalítica
- Ramificação de cadeia, limites de explosão
- Reação em cadeia, portador de cadeia
- Enzima, sítio ativo, complexo enzima–substrato
- Inibição
- Mecanismo de Lindemann, região de transição
- Constante de Michaelis, velocidade máxima, constantes catalítica e de especificidade
- Reação oscilante, ciclo limite
- Método de relaxação, tempo de relaxação química
- Fluxo interrompido, fotólise por flash