Química universitária — 3.º ano · Bachelor Year 3
19Mecanismos de reação dos complexos
Dissolva um sal de crômio(III) em água marcada com oxigênio-18 e passam-se dias até que a água marcada substitua as moléculas de água ligadas ao metal; com um sal de cobre(II), a troca se completa no tempo da mistura. A reação é a mesma, uma molécula de água deixando um íon metálico e outra tomando seu lugar, mas sua velocidade varia enormemente de um íon para o outro, e o número de elétrons prevê boa parte dessa variação. A maneira como os ligantes são substituídos decide como os fármacos anticâncer de platina são preparados e como agem; a maneira como os elétrons passam entre íons metálicos decide a velocidade da respiração e de toda bateria. Este capítulo trata das duas famílias de reações dos complexos: a substituição e a transferência de elétrons, esta última com a teoria de Rudolph Marcus.
O que você já sabe
O volume do 2.º ano descreveu os complexos, a denticidade dos ligantes, os ligantes em ponte, os isômeros e , a troca de ligantes como etapa elementar e as energias de estabilização do campo cristalino com as configurações de spin alto e baixo; o volume do 1.º ano, os mecanismos com as aproximações do estado estacionário e da etapa determinante. O Capítulo 12 deu a equação de Eyring e o significado de , o Capítulo 15, a transferência de elétrons em um eletrodo, e o Capítulo 18, os termos do campo ligante e o efeito Jahn–Teller.
19.1 Labilidade e inércia
Definição 19.1 (Complexos lábeis e inertes)
Um complexo é lábil se seus ligantes são substituídos rapidamente, e um complexo cineticamente inerte se são substituídos lentamente; seguindo Taube, um complexo é dito lábil quando suas reações com um ligante a e terminam em cerca de um minuto. A labilidade é uma propriedade cinética, sem relação com a estabilidade termodinâmica do complexo.
A troca de água, , é a substituição mais simples e serve de escala. Os íons dos grupos principais trocam mais depressa quando são maiores e menos carregados. Entre os íons de metais de transição, os de configuração () ou de spin baixo (, , ) são inertes, assim como a maioria dos metais da segunda e da terceira séries, ao passo que () e de spin alto (), distorcidos pelo efeito Jahn–Teller, são extremamente lábeis.
Proposição 19.2 (Energia de ativação do campo ligante)
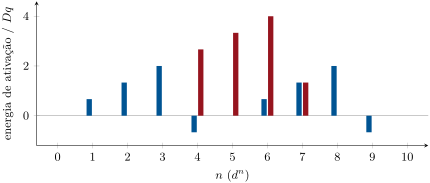
Se uma substituição passa por um estado de transição pentacoordenado piramidal de base quadrada, a perda de estabilização do campo ligante ao chegar ali (a energia de ativação do campo ligante) é, no modelo mais simples, só , máxima para de spin baixo () e depois para e (), nula para , de spin alto e , e negativa para de spin alto e .
Demonstração. Modele cada ligante como elevando um orbital de vezes o quadrado da amplitude angular do orbital em sua direção, normalizada a 1 no eixo do lobo: um ligante axial dá a 1, um equatorial dá a e a ; os orbitais apontam entre os ligantes e não recebem nada. O octaedro dá a e a cada (); a pirâmide de base quadrada, sem um ligante axial, dá a e a . A estabilização de elétrons é sua energia menos vezes a soma dos cinco níveis (o baricentro). Para de spin baixo (): no octaedro, na pirâmide: uma perda de . Para : ; para (): . Para : . ∎
Definição 19.3 (Volume de ativação)
O volume de ativação de uma etapa elementar é a diferença entre o volume parcial molar do complexo ativado e os dos reagentes.
Proposição 19.4 (Dependência de uma constante de velocidade com a pressão)
A temperatura constante, .
Demonstração. Pela equação de Eyring, , e , como para toda energia de Gibbs. ∎
Uma etapa na qual um ligante sai tem ; uma na qual um ligante entra tem . Medido a algumas centenas de megapascals, o volume de ativação é o diagnóstico mais direto de um mecanismo de substituição, menos obscurecido pela solvatação do que a entropia de ativação.
19.2 Mecanismos de substituição
Definição 19.5 (Mecanismos dissociativo, associativo e de intercâmbio)
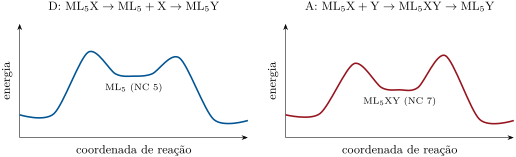
Em um mecanismo dissociativo (D), o ligante de saída parte primeiro, dando um intermediário de número de coordenação menor; em um mecanismo associativo (A), o ligante de entrada se liga primeiro, dando um intermediário de número de coordenação maior; em um mecanismo de intercâmbio (I), os dois ligantes se trocam em uma única etapa, com um caráter de ruptura de ligação () ou de formação de ligação ().
Proposição 19.6 (Leis de velocidade dos mecanismos D e A)
Para : um mecanismo D (, , ; , ) dá
de primeira ordem no complexo e independente de para alto; um mecanismo A por um intermediário heptacoordenado em estado estacionário dá , de primeira ordem em cada um.
Demonstração. D: estado estacionário para , , e . Para alto, . A: (, ), (); o estado estacionário dá . ∎
Na água, o ligante de entrada costuma estar presente em concentração muito menor que o solvente, e a verdadeira primeira etapa é o encontro do complexo com o ligante.
Definição 19.7 (Mecanismo de Eigen–Wilkins)
O mecanismo de Eigen–Wilkins de substituição de um aquacomplexo é um pré-equilíbrio rápido que forma um complexo de esfera externa, no qual o ligante de entrada fica junto ao complexo, fora de sua esfera de coordenação, seguido do intercâmbio, determinante da velocidade, de uma molécula de água por esse ligante.
Teorema 19.8 (Lei de velocidade de Eigen–Wilkins)
Com a constante de equilíbrio de esfera externa e a constante de velocidade de intercâmbio , a constante de velocidade de pseudoprimeira ordem observada com em excesso é
Demonstração. O complexo se distribui entre as formas livre e de esfera externa, , com total ; a velocidade é . ∎
Para baixo, a reação é de segunda ordem com ; , estimada a partir das cargas e da distância de máxima aproximação, é quase a mesma para todos os ligantes de mesma carga, de modo que , a etapa de troca de água, controla a velocidade: a substituição em um aquaíon é quase independente do ligante de entrada, a assinatura de um intercâmbio dissociativo.
Definição 19.9 (Mecanismo da base conjugada)
O mecanismo da base conjugada da hidrólise básica de um aminocomplexo, , é a desprotonação de um ligante amin em um pré-equilíbrio rápido, seguida da perda dissociativa de pela base conjugada amido, cujo ligante labiliza o complexo.
Proposição 19.10 (Lei de velocidade da hidrólise básica)
Com a constante de desprotonação e a constante de velocidade de dissociação da base conjugada, , de segunda ordem para baixo.
Demonstração. Como para a lei de Eigen–Wilkins: o complexo se distribui entre suas formas ácida e de base conjugada na razão , e só a segunda reage. ∎
A lei de velocidade sozinha não distingue esse mecanismo de um ataque direto do ; as evidências são que a hidrólise básica exige um próton N–H (os complexos sem ele não a apresentam) e que os prótons dos ligantes amin trocam com o solvente muito mais depressa que a hidrólise.
Método 19.11 (Diagnosticar um mecanismo de substituição)
- Dependência do grupo de entrada: velocidade independente de Y (ou que satura), dissociativo; velocidade proporcional a e sensível à natureza de Y, associativo.
- Volume de ativação: positivo, dissociativo; negativo, associativo.
- Entropia de ativação: positiva para D, negativa para A (com cautela, pois a solvatação contribui).
- Dependência do grupo de saída: uma velocidade que acompanha a força da ligação M–X indica ruptura de ligação no estado de transição.
Um complexo octaédrico que se substitui por uma pirâmide de base quadrada em geral conserva sua configuração ( continua ); um que passa por uma bipirâmide trigonal, como muitos complexos de cobalto(III) na hidrólise básica, pode dar uma mistura de produtos e .
19.3 Substituição em complexos quadrado-planares e efeito trans
Os complexos quadrado-planares de íons (, , , com ligantes fortes) são coordenativamente insaturados: um ligante de entrada pode se aproximar pela direção axial vazia. Suas substituições são associativas, por um estado de transição pentacoordenado bipiramidal trigonal.
Proposição 19.12 (Lei de velocidade de dois termos)
A substituição em um solvente coordenante S segue com Y em excesso.
Demonstração. Dois caminhos associativos paralelos: o ataque direto de Y () e o ataque do solvente, presente em grande excesso (pseudoprimeira ordem, ), que dá , depois rapidamente convertido por Y. Caminhos paralelos de primeira ordem se somam. ∎
Definição 19.13 (Efeito trans, influência trans)
O efeito trans é a aceleração da substituição de um ligante pelo ligante em posição trans a ele: um efeito cinético, sobre o estado de transição. A influência trans é o enfraquecimento, no estado fundamental, da ligação trans a um ligante, visto nos comprimentos de ligação e nas frequências vibracionais: um efeito termodinâmico.
O efeito trans segue a ordem , , , , , . Os -doadores fortes enfraquecem a ligação trans (influência trans); os -aceptores fortes estabilizam o estado de transição pentacoordenado retirando densidade eletrônica do metal. Ambos aumentam a velocidade.
Método 19.14 (Planejar a síntese de isômeros de platina(II))
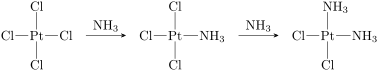
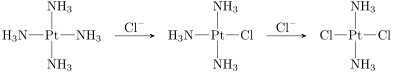
- A cada etapa, o ligante substituído é o que está em trans ao ligante de maior efeito trans presente.
- Ordene as adições de modo que essa regra leve ao isômero desejado.
19.4 Transferência de elétrons
Definição 19.15 (Transferência de elétrons de esfera externa e de esfera interna)
Na transferência de elétrons de esfera externa, o elétron passa entre dois complexos cujas esferas de coordenação permanecem intactas; na transferência de elétrons de esfera interna, ele passa por um ligante que faz ponte entre os dois metais em um complexo binuclear transitório. Uma reação de autotroca é uma transferência de elétrons entre os dois estados de oxidação de um mesmo par, sem mudança química líquida, como .
Henry Taube demonstrou o caminho de esfera interna em 1953 com uma reação escolhida para que o produto contasse sua história. O cobalto(III) é inerte, o cobalto(II) lábil; o crômio(II) é lábil, o crômio(III) inerte. Quando é reduzido por em meio ácido, todo o crômio(III) formado carrega o cloreto, como , mesmo em presença de cloreto livre: o cloreto precisa ter feito ponte entre os dois metais, ter ficado ligado ao crômio(III) inerte assim que o elétron passou e ter sido liberado pelo cobalto(II) lábil.
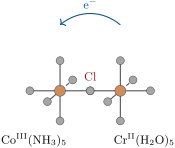
Um elétron salta em cerca de s, muito mais depressa do que os núcleos se movem: pelo princípio de Franck–Condon (Capítulo 7), a transferência só pode ocorrer em uma configuração nuclear em que reagentes e produtos têm a mesma energia. Na autotroca do ferro, as ligações –O são mais curtas que as ligações –O; antes que o elétron possa passar, os dois complexos precisam se distorcer até uma geometria intermediária comum, ao custo de energia.
19.5 Teoria de Marcus
Definição 19.16 (Energia de reorganização)
A energia de reorganização de uma transferência de elétrons é a energia necessária para levar os reagentes, sem transferir o elétron, à configuração nuclear (comprimentos de ligação dos complexos e orientações do solvente ao redor) dos produtos. Ela é a soma de uma parte interna, das ligações, e de uma parte externa, do solvente.
Teorema 19.17 (Equação de Marcus)
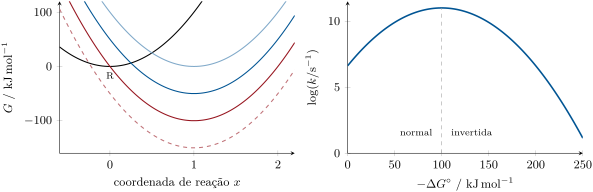
Se as energias de Gibbs dos reagentes e dos produtos são parábolas de mesma curvatura em uma coordenada de reação (0 no equilíbrio dos reagentes, 1 no dos produtos), a energia de Gibbs de ativação de uma transferência de elétrons com energia de Gibbs padrão de reação e energia de reorganização é
Esta é a equação de Marcus.
Demonstração. Escreva e : a curvatura é fixada por , a definição de . A transferência ocorre onde as curvas se cruzam: , logo , e . ∎
Corolário 19.18 (Região invertida)
Com fixo, a velocidade aumenta à medida que a reação se torna mais exergônica até , onde ; além disso, ela volta a diminuir.
Demonstração. é uma parábola em com mínimo, zero, em ; para , ela volta a crescer. ∎
Definição 19.19 (Região invertida)
A região invertida da transferência de elétrons é a faixa de forças motrizes na qual a velocidade diminui à medida que a reação se torna mais exergônica.
Proposição 19.20 (Energia de reorganização de esfera externa)
Para dois reagentes esféricos de raios , a uma distância em um solvente de índice de refração e permissividade relativa , a parte de devida ao solvente é proporcional a .
Demonstração. Admitido neste nível. ∎
A água, muito polar ( grande) mas com um índice de refração comum, dá uma grande reorganização do solvente; os solventes apolares, uma pequena. Reagentes grandes se reorganizam menos: é por isso que as proteínas de transferência de elétrons enterram seus sítios metálicos no interior da proteína.
Teorema 19.21 (Relação cruzada de Marcus)
Para uma reação cruzada de constante de equilíbrio , entre pares cujas constantes de velocidade de autotroca são e ,
com o fator de frequência de colisão; quando não é grande demais. Esta é a relação cruzada de Marcus.
Demonstração parcial. Suponha que a energia de reorganização da reação cruzada seja a média das das autotrocas, (cada reagente contribui com metade da reorganização de sua própria autotroca), e que todas as constantes de velocidade sejam . Então . O primeiro termo dá (pois ), o segundo (com ), o terceiro o fator . ∎
Método 19.22 (Velocidade de uma reação cruzada a partir de dados de autotroca)
- Encontre as constantes de autotroca , dos dois pares.
- Calcule a partir dos potenciais padrão: .
- (com se for muito grande). Uma concordância dentro de um fator de poucas unidades com o valor medido indica um mecanismo de esfera externa.
Marcus publicou a teoria em 1956; a região invertida, de início posta em dúvida, foi observada em 1984 por Gerhard Closs e John Miller em moléculas nas quais doador e aceptor são mantidos a uma distância fixa por um espaçador rígido, de modo que a difusão não pode escondê-la.
No laboratório — Troca de água por RMN de oxigênio-17
A ressonância de oxigênio-17 da água ligada a um íon paramagnético e a da água livre são alargadas pela troca entre elas. Registrar a largura de linha do sinal da água livre em função da temperatura, em uma solução do perclorato do metal enriquecida em , dá a constante de velocidade de troca e, em uma sonda de alta pressão, seu volume de ativação.
Segurança


Tetracloroplatinato(II) de potássio: tóxico por ingestão, provoca lesões oculares graves, sensibilizante respiratório e cutâneo. Os complexos de platina são manipulados com luvas em capela; a cisplatina e seus análogos são fármacos citotóxicos e são manipulados como tais.
História — Taube e Marcus
Henry Taube classificou os complexos em lábeis e inertes em 1952 e, com sua experiência crômio–cobalto de 1953, estabeleceu o mecanismo de esfera interna; recebeu o Prêmio Nobel de Química de 1983. Rudolph Marcus deduziu, a partir de 1956, a teoria da transferência de elétrons que leva seu nome, e recebeu o Prêmio Nobel de Química de 1992.
19.6 Exercícios
Exercício 19.1 ★
Classifique como lábil ou inerte, justificando: , , , , .
Solução
Solução de Exercício 19.1.
Inertes: () e ( de spin baixo), grandes energias de ativação do campo ligante. Lábeis: ( de spin alto) e (), distorcidos por Jahn–Teller, com ligações axiais longas e fracas; (), sem barreira de campo ligante.
Exercício 19.2 ★
Mostre que a lei de velocidade D se reduz a para alto e a quando .
Solução
Solução de Exercício 19.2.
Quando , o denominador é e ; quando , ele é e segue-se a segunda forma (um pré-equilíbrio inibido pelo ligante de saída).
Exercício 19.3 ★
Preveja os sinais de e de para uma substituição D e uma A.
Solução
Solução de Exercício 19.3.
D: e (um ligante sai). A: ambos negativos (um ligante se liga no estado de transição).
Exercício 19.4 ★
Dê os produtos de com dois e de com dois .
Exercício 19.5 ★★
Para uma substituição em um aquaíon, e (dados do exercício). Calcule para e , e seu limite.
Solução
Solução de Exercício 19.5.
; a , ; limite .
Exercício 19.6 ★★
Uma constante de velocidade dobra quando a pressão sobe de 0.1 para a . Calcule e conclua.
Solução
Solução de Exercício 19.6.
: associativo.
Exercício 19.7 ★★
No , a ligação Pt–Cl em trans ao mede e as outras duas (dados do exercício). Interprete e preveja qual cloreto é substituído primeiro.
Solução
Solução de Exercício 19.7.
A fosfina, forte -doadora e -aceptora, enfraquece a ligação em trans a ela (influência trans, ligação mais longa) e a labiliza (efeito trans): esse cloreto é substituído primeiro.
Exercício 19.8 ★★
Liste as evidências experimentais que mostrariam que uma transferência de elétrons é de esfera interna.
Solução
Solução de Exercício 19.8.
O ligante em ponte acaba transferido para o metal oxidado; a velocidade depende fortemente da natureza da ponte potencial; detecta-se um intermediário binuclear; e a velocidade não pode exceder a da substituição necessária para formar a ponte no parceiro lábil.
Exercício 19.9 ★★
Para , calcule para , , e .
Exercício 19.10 ★★★
Dois pares têm constantes de autotroca e , e sua reação cruzada tem (dados do exercício). Estime ().
Solução
Solução de Exercício 19.10.
.
Exercício 19.11 ★★★
Usando o modelo só , calcule as energias de ativação do campo ligante dos íons , e de spin alto e ordene , e pela velocidade de troca de água esperada.
Solução
Solução de Exercício 19.11.
de spin alto: 0; : ; : . Velocidades de troca de água esperadas: , a ordem observada.
Exercício 19.12 ★★★
Por que a região invertida é difícil de observar em reações entre íons que se encontram por difusão em solução, e como as moléculas rígidas doador–aceptor a revelaram?
Solução
Solução de Exercício 19.12.
Para reações muito exergônicas, a velocidade intrínseca excede a velocidade com que os íons se encontram: a constante observada fica no limite de difusão e a diminuição fica escondida. Com doador e aceptor fixos a uma distância definida em uma só molécula, não há etapa de difusão, e uma série de aceptores de força motriz crescente mostrou a velocidade subindo, passando por um máximo e caindo.
19.7 Problema: Fazer cisplatina, e não transplatina
Problema 19.1
Problema de fim de semana — fazer cisplatina, e não transplatina: o íon platina(II) quadrado-planar, uma síntese planejada com o efeito trans, a aquação do fármaco e por que ele é ativado dentro das células
A cisplatina, -, é preparada a partir de . Dados do problema: a , a primeira aquação, , tem constante de velocidade e constante de equilíbrio ; a concentração de cloreto é de cerca de no plasma sanguíneo e de dentro das células.
Parte I — A platina(II).
- Dê o número de elétrons de .
- Por que seus complexos são quadrado-planares e diamagnéticos?
- Por que suas substituições são associativas?
- Escreva a lei de velocidade de dois termos e explique seus dois termos.
- O fármaco é lábil ou inerte na escala de tempo de um dia?
Parte II — A síntese.
- O que dá com dois ? Por quê?
- Essa rota direta dá um produto impuro. A rota de Dhara converte primeiro em com excesso de KI. Por que o iodeto é útil?
- A adição de dá -. Explique a estereoquímica.
- Os iodetos são então removidos com nitrato de prata em água. O que se forma?
- A adição de KCl dá a cisplatina. Por que a configuração não muda?
- Como você prepararia a transplatina?
- Por que a transplatina não serve como fármaco, embora também reaja?
Parte III — A aquação.
- Calcule a meia-vida da primeira aquação.
- Calcule a fração aquada após em uma solução sem cloreto.
- Por que o aquacomplexo é a forma reativa em relação ao DNA?
- A aquação é dissociativa ou associativa? Qual seria seu volume de ativação?
- Por que uma solução injetável do fármaco é preparada em soro fisiológico?
Parte IV — Plasma e célula.
- Escreva a fração de equilíbrio do aquacomplexo em função de .
- Calcule-a no plasma.
- Calcule-a dentro de uma célula.
- Calcule a razão.
- Por que, então, o fármaco age sobretudo dentro das células?
- Que outros ligantes dentro de uma célula podem se ligar à platina e desativar o fármaco?
- Por que os dois ligantes amin permanecem ligados o tempo todo?
- Enuncie o resultado: a razão entre a fração de aquacomplexo dentro de uma célula e a fração no plasma.
Solução
Solução de Problema 19.1.
1. . 2. O campo forte de um íon deixa o orbital , que aponta para os quatro ligantes, muito alto: os oito elétrons se emparelham nos quatro orbitais mais baixos. 3. O complexo tem 16 elétrons de valência e um sítio axial livre: o ligante de entrada se liga primeiro, por um estado de transição pentacoordenado. 4. : um caminho do solvente (ataque do solvente, depois substituição rápida por Y) e um caminho direto. 5. A substituição leva horas (Parte III): inerte na escala dos minutos, não na de um dia. 6. Cisplatina, porque o segundo substitui um cloreto em trans a um cloreto (efeito trans ); também se formam subprodutos. 7. O iodeto tem um efeito trans maior que o cloreto, o que torna o efeito diretor mais limpo e mais rápido. 8. No , é o iodeto em trans a um iodeto que é labilizado, não o que está em trans ao : a segunda amônia entra em cis à primeira. 9. O iodeto de prata precipita e o - permanece em solução. 10. O cloreto substitui as duas moléculas de água em suas próprias posições; os ligantes amin não são tocados. 11. A partir de e dois cloretos. 12. Suas duas posições reativas são opostas: ela não pode se ligar a duas bases vizinhas da mesma fita de DNA, a lesão pela qual a cisplatina age. 13. . 14. . 15. A água é um grupo de saída muito melhor que o cloreto: o aquacomplexo é substituído rapidamente pelo nitrogênio de uma base do DNA. 16. Associativa, como todas as substituições da platina(II): volume de ativação negativo. 17. A alta concentração de cloreto desloca o equilíbrio de volta para a forma dicloro, mantendo o fármaco intacto até que ele chegue às células. 18. . 19. . 20. . 21. 15. 22. Só dentro das células uma fração apreciável existe na forma de aquacomplexo reativo. 23. Os ligantes de enxofre, como a glutationa e a cisteína e a metionina das proteínas, que se ligam fortemente à platina, um metal mole. 24. A amônia se liga fortemente à platina e fica em trans ao cloreto, um ligante de pequeno efeito trans: as ligações com os ligantes amin não são labilizadas. 25. Cerca de 15 vezes mais fármaco está na forma aqua reativa dentro de uma célula do que no plasma.