Química universitária — 3.º ano · Bachelor Year 3
3Química computacional: Hartree–Fock e DFT
Acredita-se que o íon hidreto de hélio, , tenha sido a primeira molécula formada quando o Universo jovem esfriou: um átomo de hélio segurando um próton. Ele foi produzido em um tubo de descarga de laboratório em 1925, mas procurado no espaço sem sucesso durante décadas, até que sua raia rotacional foi detectada em uma nebulosa planetária em 2019. Àquela altura, seu comprimento de ligação, suas frequências vibracionais e os comprimentos de onda de suas raias eram conhecidos havia muito tempo — por cálculo. Um programa de computador que resolve, de modo aproximado, a equação de Schrödinger dos elétrons pode prever a forma, a energia e o espectro de uma molécula que ninguém pôs em um frasco. Este capítulo explica como funcionam esses programas, da separação entre núcleos e elétrons à teoria de Hartree–Fock e à teoria do funcional da densidade, e para que seus números merecem ou não confiança.
O que você já sabe
O Capítulo 1 deu o hamiltoniano, a equação de Schrödinger e o átomo de hidrogênio; o Capítulo 2, o determinante de Slater e a integral de troca. O volume do 2.º ano construiu orbitais moleculares como combinações lineares de orbitais atômicos (CLOA), com integrais de sobreposição, de Coulomb e de ressonância e um determinante secular, e resolveu o método de Hückel; usou também espectros de fotoelétrons para ver as energias orbitais.
3.1 Born–Oppenheimer e a superfície de energia potencial
O hamiltoniano de uma molécula contém as energias cinéticas de seus núcleos e elétrons e todas as suas interações coulombianas. Os núcleos são pelo menos 1836 vezes mais pesados que os elétrons: para as mesmas forças, eles se movem muito mais devagar, e os elétrons se ajustam quase instantaneamente a cada posição dos núcleos.
Definição 3.1 (Aproximação de Born–Oppenheimer)
Na aproximação de Born–Oppenheimer, a equação de Schrödinger eletrônica é resolvida para núcleos mantidos fixos nas posições ,
e os núcleos se movem então no potencial , a energia eletrônica mais a repulsão entre os núcleos.
Definição 3.2 (Superfície de energia potencial, ponto estacionário, otimização de geometria)
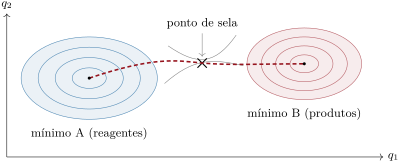
A superfície de energia potencial (SEP) de uma molécula é a função de suas coordenadas nucleares. Um ponto estacionário é um ponto em que todas as derivadas primeiras de se anulam; um mínimo é uma geometria de equilíbrio. Procurar um mínimo a partir de uma estrutura inicial, seguindo as forças , é uma otimização de geometria.
Para uma molécula diatômica, a SEP é uma curva ; para uma triatômica, uma função de três coordenadas; para átomos, de . A massa dos núcleos não entra em : , e compartilham a mesma SEP, o mesmo comprimento de ligação e a mesma constante de força, e diferem apenas no modo como os núcleos se movem sobre ela (energia do ponto zero, Capítulo 1).
Proposição 3.3 (Frequências a partir da hessiana)
Perto de um mínimo, , com a hessiana . Em coordenadas ponderadas pelas massas, , os autovalores da hessiana ponderada pelas massas dão as frequências angulares harmônicas dos modos normais. Em um mínimo, todos os são positivos (seis, ou cinco para uma molécula linear, são nulos: translações e rotações); em um ponto de sela de primeira ordem, exatamente um é negativo.
Demonstração parcial. Para uma diatômica, com , e o oscilador do Capítulo 1 dá . Em geral, as equações clássicas tornam-se, nas coordenadas ponderadas pelas massas , com a matriz simétrica ; seus autovetores oscilam independentemente a . Um negativo dá uma frequência imaginária: nessa direção a energia diminui, é um máximo. Os modos normais do Capítulo 5 são esses autovetores. ∎
3.2 O princípio variacional
A equação de Schrödinger eletrônica não pode ser resolvida exatamente para nenhuma molécula com mais de um elétron. As aproximações são julgadas por um único teorema.
Teorema 3.4 (O princípio variacional)
Para toda função tentativa normalizável que satisfaz as condições de contorno do problema,
onde é o menor autovalor de ; a igualdade só vale se for uma autofunção do estado fundamental. É o princípio variacional.
Demonstração. Expanda nas autofunções ortonormais de (Teorema 1.4). Então , pois todo ; a igualdade exige sempre que . ∎
Quanto mais baixa a energia de uma função tentativa, melhor ela é; todo parâmetro ajustável é fixado minimizando .
Proposição 3.5 (O hélio com uma carga blindada)
Para o hélio, a função tentativa (em unidades atômicas: comprimentos em , energias em ) dá , mínima para , com .
Demonstração. Para um elétron em , e ; a repulsão de dois elétrons na mesma função vale (uma integral clássica, admitida). Logo , e dá . ∎
Exemplo 3.6 (Quão boa ela é?)
A energia total do hélio é o oposto da soma de suas duas energias de ionização, . A função de um parâmetro fica () alta demais: cada elétron vê um núcleo blindado pelo outro até , como sugerem as regras de Slater, mas os elétrons também se esquivam um do outro de um modo que nenhum produto de duas funções consegue descrever.
Proposição 3.7 (Variação linear)
Para uma função tentativa construída sobre funções fixas, com e , os valores estacionários de são as raízes de , e a menor raiz é um limite superior para .
Demonstração. (coeficientes reais). Derive em relação a e imponha : para todo . Uma solução não nula exige um determinante nulo. A menor raiz é para seu autovetor, logo . ∎
O método de Hückel do volume do 2.º ano é esta proposição com orbitais e empíricos. Todos os métodos a seguir são a mesma ideia com funções melhores e elementos de matriz melhores.
3.3 Conjuntos de base
Definição 3.8 (Conjunto de base, base mínima, orbitais do tipo Slater e do tipo gaussiano)
Um conjunto de base é o conjunto das funções fixas , centradas nos átomos, a partir das quais se constroem os orbitais moleculares. Uma base mínima tem uma função por orbital atômico ocupado (um para H, cinco para C). Um orbital do tipo Slater (STO) tem a forma radial ; um orbital do tipo gaussiano (GTO) tem a forma multiplicada por um polinômio em , , . Uma função gaussiana contraída é uma combinação fixa de gaussianas primitivas.
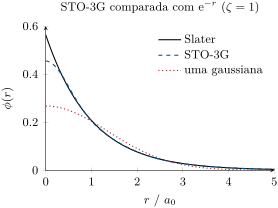
As funções de Slater têm a forma correta (um bico no núcleo, uma cauda exponencial), mas suas integrais de dois elétrons sobre vários centros são muito custosas; as funções gaussianas têm a forma errada, mas o produto de duas gaussianas em centros diferentes é uma gaussiana centrada em um ponto entre eles, de modo que toda integral se reduz a uma fórmula fechada. As contrações tiram o melhor dos dois mundos: na base STO-3G, cada função de Slater é substituída por uma soma fixa de três gaussianas ajustadas a ela.
Exemplo 3.9 (A função STO-3G do hidrogênio)
A função do hidrogênio em STO-3G é , onde é a gaussiana normalizada (expoentes em ). Ela imita uma função de Slater de expoente — um átomo de hidrogênio ligeiramente comprimido, como ele está nas moléculas. Sua sobreposição com a função exata de mesmo expoente é ; só o bico no núcleo e a cauda distante ficam de fora (figura abaixo).
Definição 3.10 (Valência dividida, funções de polarização e funções difusas)
Uma base de valência dividida descreve cada orbital de valência por duas (ou mais) funções de tamanhos diferentes, de modo que o orbital possa crescer ou encolher em uma molécula. Uma função de polarização tem um maior que o dos orbitais ocupados ( em H, em C) e permite que a densidade se desloque para fora do átomo; uma função difusa tem um expoente pequeno e descreve ânions e interações fracas longe dos núcleos.
Um nome como 6-31G(d) diz: seis primitivas para cada função de caroço, a valência dividida em uma contração de três e uma única primitiva, e funções de polarização nos átomos pesados. Os resultados convergem para o limite de base completa à medida que a base cresce; um cálculo só é tão bom quanto sua base.
3.4 A teoria de Hartree–Fock
A função de onda antissimétrica mais simples de elétrons é um único determinante de Slater. A teoria de Hartree–Fock encontra o melhor deles.
Definição 3.11 (Método de Hartree–Fock, operador de Fock, campo autoconsistente)
O método de Hartree–Fock aproxima o estado fundamental pelo determinante de Slater único de menor energia. Seus orbitais são autofunções do operador de Fock
no caso de camadas fechadas: é a energia cinética e a atração pelos núcleos de um elétron, a repulsão pela nuvem de carga do orbital , e o operador de troca, cujos valores esperados são as integrais de troca do Capítulo 2. Como depende dos orbitais que ele determina, as equações são resolvidas por iteração até que os orbitais não mudem mais: um campo autoconsistente (SCF).
Teorema 3.12 (Equações de Roothaan–Hall)
Escrevendo cada orbital em uma base, , as equações de Hartree–Fock de camadas fechadas tornam-se o problema matricial de autovalores
com a matriz densidade e as integrais de dois elétrons (unidades atômicas).
Demonstração parcial. A energia do determinante é , uma função quadrática dos coeficientes. Minimize-a sob as restrições de que os orbitais permaneçam ortonormais, , com um multiplicador de Lagrange para cada restrição: as condições de estacionariedade são , e os multiplicadores formam uma matriz que pode ser diagonalizada por uma rotação dos orbitais ocupados entre si. A álgebra é admitida. ∎
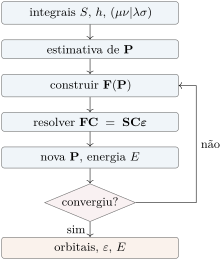
Método 3.13 (O procedimento SCF)
- Calcule uma única vez as integrais , e .
- Faça uma estimativa inicial da matriz densidade (por exemplo, a partir dos autovetores de sozinha, a estimativa “de caroço”).
- Construa a partir de ; resolva (ortogonalize com , depois diagonalize).
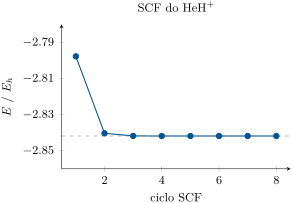
- Preencha os orbitais mais baixos, com dois elétrons cada; forme a nova e a energia.
- Repita a partir da etapa 3 até que a energia e variem menos que um limiar.
Exemplo 3.14 ( na base mínima)
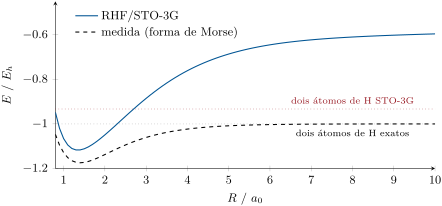
Com uma função STO-3G por átomo, o orbital ligante é fixado pela simetria, , e o SCF precisa de uma única etapa. Em , a sobreposição é e a energia, ; o mínimo fica em (, contra os medidos) e . A figura abaixo compara a curva com a verdadeira, construída a partir de dados espectroscópicos medidos e da energia de dissociação (uma curva de Morse, Capítulo 6).
Proposição 3.15 (Por que o Hartree–Fock restrito falha na dissociação)
Na base mínima, a função de onda RHF de é, a menos da normalização, : a qualquer distância, metade covalente e metade iônica (). Para grande, sua energia tende à média da de dois átomos neutros e da de um par de íons, e não à de dois átomos.
Demonstração. Desenvolva : os dois termos cruzados põem um elétron em cada átomo, os dois termos quadrados põem ambos no mesmo átomo, com pesos iguais qualquer que seja . O determinante não pode mudar esses pesos. ∎
Definição 3.16 (Correlação eletrônica, energia de correlação)
A correlação eletrônica é a parte do afastamento mútuo dos elétrons que um único determinante não descreve (nele, os elétrons de spins opostos se movem independentemente, cada um no campo médio do outro). A energia de correlação é a energia exata menos a energia de Hartree–Fock em uma base completa; ela é sempre negativa.
A energia de correlação é de cerca de por par de elétrons, um por cento de uma energia total, mas comparável à energia de uma reação: os métodos que a incluem (interação de configurações, teoria de perturbação, coupled cluster) custam muito mais que o Hartree–Fock, cujo custo já cresce aproximadamente com a quarta potência do número de funções de base.
Teorema 3.17 (Teorema de Koopmans)
Na teoria de Hartree–Fock, a energia necessária para retirar um elétron do orbital ocupado , mantendo todos os outros orbitais congelados, é . As energias de ionização medidas são, portanto, aproximadamente os opostos das energias orbitais: é o teorema de Koopmans.
Demonstração. A energia de um determinante de camadas fechadas é , e . Retire um elétron de sem mudar os orbitais: os termos perdidos são , as interações desse elétron com todos os outros, , mais com seu antigo parceiro — no total, exatamente . Logo . ∎
Exemplo 3.18 (Ionizando )
A , a energia orbital STO-3G de é : Koopmans prevê , contra os medidos. Os orbitais congelados superestimam a energia do íon (ele relaxaria), e a correlação ausente age no sentido oposto; para as ionizações de valência os dois erros se compensam em grande parte, e é por isso que os espectros de fotoelétrons do volume do 2.º ano podem ser lidos com diagramas de orbitais.
3.5 A teoria do funcional da densidade, e o que um cálculo pode dizer
A função de onda de elétrons depende de coordenadas; a densidade eletrônica depende de três.
Definição 3.19 (Densidade eletrônica, teoria do funcional da densidade)
A densidade eletrônica é o número de elétrons por unidade de volume em , somado sobre todos os elétrons: . A teoria do funcional da densidade (DFT) calcula a energia do estado fundamental como um funcional de . Na prática, é construída a partir dos orbitais de Kohn–Sham, os orbitais de elétrons independentes fictícios que têm a mesma densidade que os reais, e todos os efeitos de troca e de correlação são reunidos em um funcional de troca–correlação .
Teorema 3.20 (Hohenberg–Kohn)
A densidade do estado fundamental de um sistema de elétrons determina o potencial externo (os núcleos) a menos de uma constante, logo o hamiltoniano e todas as propriedades do estado fundamental; e o funcional de energia da densidade é mínimo na densidade verdadeira.
Demonstração. Admitido neste nível. ∎
A demonstração é tratada em cursos mais avançados. Ela garante que existe um funcional exato, mas não diz qual é: todo funcional prático é uma aproximação, escolhida em uma hierarquia — densidade local, correções de gradiente, híbridos que incorporam uma parte de troca Hartree–Fock — e calibrada sobre dados de referência. As equações de Kohn–Sham são resolvidas pelo mesmo ciclo SCF que o Hartree–Fock, a um custo semelhante, mas incluem a correlação; é por isso que a DFT se tornou o cavalo de batalha da química.
Método 3.21 (Ler um cálculo)
- Verifique que o SCF convergiu e que a otimização de geometria terminou com forças abaixo do limiar.
- Faça um cálculo de frequências no mesmo nível: todas as frequências reais indicam um mínimo; uma frequência imaginária, uma estrutura de transição, cujo modo normal é o movimento que atravessa a barreira.
- Compare o que é comparável: diferenças de energia entre estruturas calculadas em um mesmo nível, nunca energias absolutas de níveis diferentes.
- Compare com o experimento conhecendo os erros típicos do nível: as frequências harmônicas costumam ser multiplicadas por um fator de 0.9 a 0.97; os comprimentos de ligação são bons a cerca de 1 pm com um funcional híbrido e uma base polarizada; as energias de reação, a alguns , no melhor caso.
Método 3.22 (Escolher um nível de teoria)
Geometrias e frequências de moléculas orgânicas: um funcional híbrido com uma base de valência dividida polarizada. Interações fracas: acrescente uma correção de dispersão e funções difusas. Barreiras de reação e energias precisas: métodos correlacionados de função de onda sobre geometrias DFT, até onde o orçamento permitir. Sistemas grandes (proteínas, superfícies): uma pequena região tratada pela mecânica quântica dentro de um campo de forças clássico. Teste sempre o nível escolhido em uma molécula aparentada cuja resposta é conhecida.
No laboratório — Um experimento computacional
Um cálculo é conduzido como um experimento e registrado no caderno: o programa e sua versão, o método, a base, os limiares de convergência, a estrutura inicial, e os arquivos de saída guardados como dados brutos. Uma sequência típica é: construir a molécula, otimizar sua geometria em um nível modesto, calcular as frequências para confirmar um mínimo e, por fim, calcular a energia em um nível mais alto sobre essa geometria.
História — Uma molécula conhecida primeiro pelo cálculo
foi produzido em laboratório em 1925. Suas propriedades foram calculadas em detalhe a partir da década de 1930, e previu-se que seria abundante em certos gases astrofísicos; mas sua primeira raia rotacional fica no infravermelho distante, absorvida pela atmosfera. Em 2019, um observatório aerotransportado o detectou na nebulosa planetária NGC 7027, na frequência que os cálculos e os espectros de laboratório haviam previsto.
3.6 Exercícios
Exercício 3.1 ★
Para o átomo de hidrogênio, tome a função tentativa . Em unidades atômicas, . Encontre o melhor e a energia correspondente; compare com .
Solução
Solução de Exercício 3.1.
dá e , 15 % acima do valor exato : uma única gaussiana não tem nem o bico nem a cauda da função .
Exercício 3.2 ★
Quantas funções de base usa um cálculo sobre o benzeno na base STO-3G? E em 6-31G(d), com seis funções cartesianas por carbono e duas funções por hidrogênio?
Solução
Solução de Exercício 3.2.
STO-3G: 5 funções por C (, , três ) e 1 por H: . 6-31G(d): por C, 1 (caroço) + (valência dividida) + 6 () ; por H, 2: .
Exercício 3.3 ★
Explique por que e têm o mesmo comprimento de ligação e a mesma constante de força, mas números de onda vibracionais diferentes. Que razão você espera?
Solução
Solução de Exercício 3.3.
O hamiltoniano eletrônico não contém as massas nucleares: dentro da aproximação de Born–Oppenheimer, a SEP, logo e , é a mesma. depende da massa reduzida, que dobra: razão (medida: 1.413).
Exercício 3.4 ★
Um cálculo de frequências sobre uma estrutura de fórmula dá 17 frequências reais e uma frequência imaginária, . Que tipo de ponto estacionário é esse? Quantas frequências você esperava no total?
Solução
Solução de Exercício 3.4.
Oito átomos dão vibrações: 17 reais e uma imaginária. Um autovalor negativo da hessiana: um ponto de sela de primeira ordem, uma estrutura de transição (aqui, por exemplo, de uma rotação ou de uma eliminação).
Exercício 3.5 ★★
Usando , calcule a melhor energia variacional do hélio em e em eV, e seu erro em relação ao valor exato . Que fração da energia total representa o erro?
Solução
Solução de Exercício 3.5.
, . Erro , ou seja, 1.9 % da energia total — mas maior que muitas energias de reação.
Exercício 3.6 ★★
Duas funções de base dão , , , . Resolva a equação secular. A menor raiz fica abaixo de ?
Solução
Solução de Exercício 3.6.
, isto é, : e . Sim: misturar a segunda função abaixa a energia para baixo de , como o princípio variacional permite.
Exercício 3.7 ★★
Um cálculo Hartree–Fock leva 10 minutos para o benzeno em STO-3G. Supondo um custo proporcional à quarta potência do número de funções de base, estime o tempo em 6-31G(d).
Solução
Solução de Exercício 3.7.
: cerca de 640 minutos, umas 11 horas.
Exercício 3.8 ★★
A energia orbital STO-3G de a é . Dê a estimativa de Koopmans da energia de ionização em eV e compare com . Cite duas razões para a diferença e o sentido de cada uma.
Solução
Solução de Exercício 3.8.
, 0.30 eV acima do valor medido. Orbitais congelados: o íon real relaxa e fica mais baixo, logo o valor de Koopmans é alto demais. Correlação ausente: a molécula neutra (dois elétrons) tem mais energia de correlação que o íon (um elétron), o que torna o valor verdadeiro maior. Aqui o primeiro erro prevalece.
Exercício 3.9 ★★
Em STO-3G, a energia de um átomo de hidrogênio é e a energia RHF de a é . Quão acima de dois átomos fica a energia RHF a essa distância, em eV? Explique com os termos iônicos.
Solução
Solução de Exercício 3.9.
acima de dois átomos. A função RHF mantém 50 % de , e separar um próton e um hidreto custa a diferença entre a energia de ionização de H e a afinidade eletrônica de H, que entra na média da energia.
Exercício 3.10 ★★★
Para com funções reais, escreva e deduza as duas equações seculares impondo .
Solução
Solução de Exercício 3.10.
. Derivando em relação a com : , isto é, ; do mesmo modo, .
Exercício 3.11 ★★★
A energia RHF/STO-3G de é , e em , 1.35 e . Estime a constante de força por uma diferença finita, converta-a em () e calcule o número de onda harmônico. Compare com .
Solução
Solução de Exercício 3.11.
. Com , e , 24 % acima do medido: uma curva RHF em base mínima é íngreme demais (sem correlação, base pequena demais), e é por isso que as frequências calculadas são reescaladas para baixo.
Exercício 3.12 ★★★
Você precisa calcular a diferença de energia entre dois confôrmeros de um açúcar, que se sabe diferirem de alguns , com uma ligação de hidrogênio intramolecular em um deles. Escolha e justifique um método, um conjunto de base e as verificações que você faria.
Solução
Solução de Exercício 3.12.
Diferenças de alguns que envolvem uma ligação de hidrogênio exigem correlação e dispersão: um funcional híbrido com correção de dispersão, ou, melhor, um método correlacionado de função de onda para as energias finais, com uma base polarizada de valência tripla que inclua funções difusas. Otimize os dois confôrmeros no mesmo nível, confirme os mínimos pelas frequências (todas reais), acrescente as energias do ponto zero, teste a base com um cálculo maior e compare com um sistema aparentado de energia conformacional conhecida.
3.7 Problema: HeH, a primeira molécula
Problema 3.1
Problema de fim de semana — um cálculo Hartree–Fock em base mínima do íon hidreto de hélio: a base, a estimativa de caroço, o orbital convergido e a ligação de um próton ao hélio
é calculado em na base STO-3G (expoentes do He 6.3624, 1.1589, 0.31365; expoentes do H 3.4253, 0.62391, 0.16886; os mesmos três coeficientes). A função 1 está no He, a função 2 no H. O programa fornece (unidades atômicas)
o orbital ocupado , as energias orbitais e , e as energias SCF , , , . Um átomo de hélio na mesma base tem . .
Parte I — A base.
- O que significa “STO-3G”?
- Por que os expoentes do hélio são maiores que os do hidrogênio? Verifique que sua razão é .
- Quantas funções de base, elétrons e orbitais ocupados há?
- Calcule a energia de repulsão nuclear.
- Interprete .
- Por que é mais baixo que ?
Parte II — A estimativa de caroço.
- Escreva a equação secular como uma equação do segundo grau em .
- Resolva-a.
- Por que isso é apenas um ponto de partida?
- Dê a fórmula da matriz de Fock em função de , da matriz densidade e das integrais de dois elétrons.
- Que interações entre elétrons contém e que faltam em ?
- Explique por que o procedimento precisa ser iterado.
Parte III — O orbital convergido.
- Verifique que está normalizado.
- As populações são os elementos diagonais de , no He e no H. Calcule-as.
- Onde fica a carga positiva? A molécula é mais bem descrita como ou como ?
- Use o teorema de Koopmans para estimar a energia necessária para retirar um elétron de .
- Calcule a energia eletrônica .
- Quantos ciclos foram necessários para convergir a ? Por que a energia diminuiu a cada ciclo?
- Com os expoentes do hélio reescalados para em vez de 1.69, o mesmo programa dá . Qual base é melhor, e por que se pode afirmá-lo?
- O que representa a energia do orbital virtual, ?
Parte IV — A ligação de um próton.
- Qual é a energia de um próton isolado? E a de muito afastados, nesta base?
- Calcule a energia liberada por nesse nível, em .
- A afinidade protônica medida do hélio é . Comente.
- A energia exata do hélio é o oposto da soma de suas energias de ionização, 24.5874 e . Calcule-a em e o erro do átomo de hélio STO-3G.
- Por que um erro desse tamanho ainda pode dar geometrias moleculares úteis?
- Enuncie o resultado: a energia total RHF/STO-3G de a .
Solução
Solução de Problema 3.1.
1. Cada orbital do tipo Slater de uma base mínima é substituído por uma contração fixa de três gaussianas ajustadas a ele. 2. O núcleo do hélio atrai mais seus elétrons, logo sua função é mais compacta (expoentes maiores). . 3. Duas funções de base, dois elétrons, um orbital ocupado (e um virtual). 4. . 5. As duas funções se sobrepõem fortemente (54 %): os átomos estão próximos o bastante para se ligar. 6. é a energia de um elétron na função do He com os dois núcleos, mas sem nenhum outro elétron; o núcleo de He (carga 2) o retém com muito mais força. 7. : . 8. e . 9. ignora a repulsão entre os dois elétrons; o orbital de caroço fica contraído demais e baixo demais. 10. , com . 11. A repulsão coulombiana de cada elétron pela nuvem de carga do outro (e, em geral, a troca). 12. depende de , que depende dos orbitais obtidos a partir de : as equações são não lineares e são resolvidas por aproximações sucessivas até a autoconsistência. 13. . 14. He: ; H: elétron. 15. Cargas: He , H . A carga positiva fica sobretudo no hidrogênio: é um próton ligado a um átomo de hélio, , como esperado, já que a energia de ionização de He (24.6 eV) supera de longe a de H (13.6 eV). 16. . 17. . 18. Três ciclos chegam a . Cada ciclo fornece um determinante, cuja energia é um limite superior da energia Hartree–Fock convergida (princípio variacional), e as iterações a melhoram. 19. A base com dá a energia mais baixa, logo é a melhor para essa molécula (princípio variacional): a função do hélio é mais compacta em que no átomo livre, cujo a base padrão copia. 20. O orbital antiligante vazio ; sua energia aproximaria o oposto da afinidade eletrônica de (mal, em uma base tão pequena). 21. Zero (nenhum elétron); . 22. . 23. Cerca da metade do valor medido: uma base mínima não consegue polarizar a densidade do hélio em direção ao próton (não há funções ), de modo que a ligação fica fraca demais. (As correções de ponto zero e a são pequenas diante disso.) 24. ; o átomo STO-3G fica () alto demais. 25. As geometrias dependem de como a energia varia com ; a maior parte do erro, concentrada no caroço, é quase a mesma em todas as geometrias e se cancela. 26. em RHF/STO-3G (base padrão), a (e com o clássico ).
Termos definidos neste capítulo
- Conjunto de base, base mínima, orbitais do tipo Slater e do tipo gaussiano
- Aproximação de Born–Oppenheimer
- Correlação eletrônica, energia de correlação
- Densidade eletrônica, teoria do funcional da densidade
- Método de Hartree–Fock, operador de Fock, campo autoconsistente
- Superfície de energia potencial, ponto estacionário, otimização de geometria
- Valência dividida, funções de polarização e funções difusas