Química universitária — 3.º ano · Bachelor Year 3
12Teorias da velocidade de reação
Em 2017 foi aprovado um medicamento cuja única diferença em relação a um mais antigo é que os seis átomos de hidrogênio de seus dois grupos metoxila são átomos de deutério. O fígado degrada o fármaco cortando exatamente essas ligações C–H, e uma ligação C–D é cortada várias vezes mais devagar: a molécula pesada permanece mais tempo no sangue e é tomada em doses menores e menos frequentes. Nada na lei de Arrhenius explica por que um nêutron em um núcleo deveria desacelerar uma reação. Este capítulo deduz as constantes de velocidade a partir de propriedades moleculares: primeiro a partir das colisões, depois a partir da forma da superfície de energia potencial e das funções de partição da teoria do estado de transição, que prevê o tamanho desses efeitos isotópicos; termina com as reações em solução, onde o solvente impõe um limite de velocidade.
O que você já sabe
O volume do 1.º ano definiu a constante de velocidade, a lei de Arrhenius com sua energia de ativação e seu fator pré-exponencial, as etapas elementares, o estado de transição, o perfil de energia ao longo da coordenada de reação e o postulado de Hammond. O volume do 2.º ano definiu a força iônica e os coeficientes de atividade, com a lei limite de Debye–Hückel ( em água a ), e ajustou retas por mínimos quadrados. O Capítulo 3 introduziu as superfícies de energia potencial; os Capítulos 10 e 11 calcularam constantes de equilíbrio a partir das funções de partição e das energias do ponto zero. Da física: a distribuição de Maxwell–Boltzmann das velocidades moleculares e a lei de Fick da difusão.
12.1 A teoria das colisões
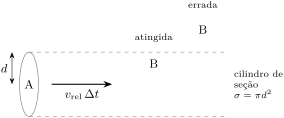
Duas moléculas em um gás só podem reagir se se encontrarem. Modele-as como esferas rígidas de diâmetros e : elas colidem quando seus centros passam a menos de um do outro.
Definição 12.1 (Seção eficaz de colisão, fator estérico)
A seção eficaz de colisão de duas moléculas é a área do disco, perpendicular à sua velocidade relativa, dentro do qual o centro de uma deve passar para atingir a outra. O fator estérico é a razão entre o fator pré-exponencial medido de uma reação e o previsto pela teoria das colisões.
Teorema 12.2 (Constante de velocidade da teoria das colisões)
Se toda colisão cuja energia cinética ao longo da linha dos centros excede um limiar (por mol) leva à reação, a constante de velocidade de produtos é
Demonstração parcial. Em um tempo , uma molécula A varre um volume e atinge as moléculas B que ele contém: a frequência de colisões por unidade de volume é , com a velocidade relativa média dada pela distribuição de Maxwell–Boltzmann (admitida da física, com a massa reduzida). Ponderar cada colisão por sua velocidade e conservar aquelas cuja energia ao longo da linha dos centros excede o limiar deixa a fração da frequência de colisões (a integração sobre o parâmetro de impacto é admitida). Converter densidades numéricas em concentrações molares multiplica por . ∎
Como , a energia de ativação vale , próxima do limiar. O fator pré-exponencial é da ordem de para moléculas pequenas. Os fatores medidos são muitas vezes bem menores: para moléculas que precisam se encontrar em uma orientação particular, e a seção eficaz não tem valor único para moléculas reais, que não são esferas rígidas. A teoria das colisões dá a ordem de grandeza e a dependência com a temperatura; ela não pode dar , que exige a superfície de energia potencial.
12.2 Superfícies de energia potencial
A reação é a mais simples que existe. Para uma aproximação colinear, a energia depende de duas distâncias, e , e pode ser desenhada como um mapa.
Definição 12.3 (Ponto de sela, caminho de energia mínima)
Um ponto de sela de uma superfície de energia potencial é um ponto onde o gradiente se anula e a energia é máxima ao longo de uma direção e mínima ao longo de todas as outras. O caminho de energia mínima é o caminho de máxima descida do ponto de sela até os vales dos reagentes e dos produtos; seu comprimento medido ao longo dele é a coordenada de reação, e o ponto de sela é o estado de transição.
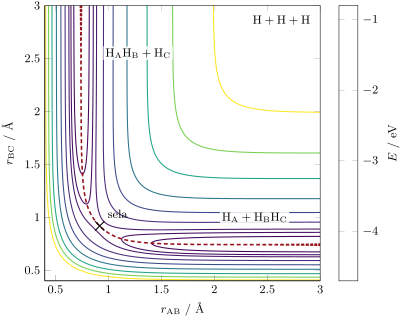
O caminho sobe do vale dos reagentes, onde permanece perto do comprimento de ligação de enquanto A se aproxima, atravessa a sela e desce ao vale dos produtos. Na sela, as duas ligações estão esticadas a : a antiga ligação está meio rompida e a nova meio formada, e o custo energético desse compromisso é a barreira. Para a reação simétrica, a sela fica na diagonal; para uma reação exotérmica, ela se desloca para o vale dos reagentes (uma barreira precoce, um estado de transição semelhante aos reagentes, como diz o postulado de Hammond), e para uma endotérmica, para o vale dos produtos (uma barreira tardia). A posição decide que energia ajuda: a energia de translação, dirigida ao longo do vale de entrada, leva as moléculas por cima de uma barreira precoce; uma barreira tardia, depois de uma curva, é transposta mais facilmente com energia vibracional na ligação que se rompe. Essas são as regras de Polanyi, confirmadas por experimentos com feixes moleculares.
12.3 A teoria do estado de transição
Definição 12.4 (Complexo ativado)
O complexo ativado de uma etapa elementar é o conjunto das configurações do sistema reagente em uma fatia fina em torno do ponto de sela, perpendicular ao caminho de energia mínima; ele é tratado como uma espécie , com sua própria função de partição.
Definição 12.5 (Teoria do estado de transição, coeficiente de transmissão)
A teoria do estado de transição supõe que os complexos ativados estão em equilíbrio com os reagentes, que todo complexo que atravessa a região da sela em direção aos produtos chega a formá-los, e que o movimento ao longo da coordenada de reação é uma translação livre. O coeficiente de transmissão corrige os complexos que recruzam de volta para os reagentes.
Teorema 12.6 (Equação de Eyring)
Para uma etapa elementar produtos,
onde é a função de partição do complexo ativado sem o movimento ao longo da coordenada de reação, os são funções de partição molares por unidade de volume, e é a altura do nível do ponto zero do complexo acima do dos reagentes. Na forma termodinâmica, com e a molecularidade ,
Esse enunciado é a equação de Eyring; é a constante de Boltzmann, escrita assim para evitar confusão com .
Demonstração. Quase equilíbrio: , com obtido das funções de partição (Teorema 11.10, escrito com concentrações). Das vibrações do complexo, uma é o movimento ao longo da coordenada de reação: uma vibração muito frouxa de frequência , cuja função de partição é (o limite de alta temperatura da Proposição 10.16); logo . Os complexos atravessam em direção aos produtos com a frequência desse movimento, logo a velocidade é : a frequência desconhecida se cancela. Escrever e dá a segunda forma, com inserido para levar em conta o recruzamento. ∎
O fator vale a : a velocidade de uma etapa unimolecular sem barreira e sem perda de entropia. Tudo o que é específico da reação está nas grandezas de ativação.
Definição 12.7 (Energia de Gibbs, entalpia e entropia de ativação)
A energia de Gibbs de ativação , a entalpia de ativação e a entropia de ativação de uma etapa elementar são a energia de Gibbs, a entalpia e a entropia padrão de formação do complexo ativado (sem seu movimento ao longo da coordenada de reação) a partir dos reagentes, definidas pela equação de Eyring.
Proposição 12.8 (Energia de ativação e entalpia de ativação)
Para uma reação em solução, ; para uma reação bimolecular em fase gasosa, .
Demonstração. , e const: quando os parâmetros de ativação não variam com . Em solução, é o resultado. Em fase gasosa, a relação de van ’t Hoff para escrita em concentrações envolve a energia interna, com : para , . ∎
A entropia de ativação lê a estrutura do estado de transição. Duas moléculas que se combinam em um único complexo perdem liberdade de translação e de rotação: é fortemente negativa, de a , para as etapas associativas e os estados de transição cíclicos. Uma molécula que afrouxa uma ligação a caminho da dissociação ganha liberdade: .
Proposição 12.9 (Incertezas-padrão de uma reta ajustada)
Para uma reta de mínimos quadrados através de pontos cujos têm erros independentes de mesma variância, estimada por , a inclinação e o intercepto têm as incertezas-padrão
Demonstração. , com , é uma combinação linear de independentes de variância : sua variância é . Do mesmo modo, , e e não são correlacionados (sua covariância é ), logo . Substituir por sua estimativa (o divisor leva em conta os dois parâmetros ajustados, admitido) dá o resultado. ∎
Método 12.10 (Um gráfico de Eyring com incertezas)
- Meça em cinco temperaturas ou mais, distribuídas sobre 30 a .
- Trace em função de e ajuste a reta de mínimos quadrados .
- e ( com em ).
- Suas incertezas-padrão são e ; um intervalo de confiança de 95 % as multiplica pelo de Student para graus de liberdade (3.18 para cinco pontos).
- O intercepto fica muito fora do intervalo medido, em : é sempre muito menos precisa que , e os dois erros são correlacionados.
12.4 Efeitos isotópicos cinéticos
Definição 12.11 (Efeitos isotópicos cinéticos)
O efeito isotópico cinético de uma etapa é a razão de suas constantes de velocidade para dois isotopólogos, na maioria das vezes . É um efeito isotópico cinético primário quando a ligação ao átomo substituído é formada ou rompida na etapa, e um efeito isotópico cinético secundário quando não é.
Proposição 12.12 (Efeito isotópico cinético primário máximo)
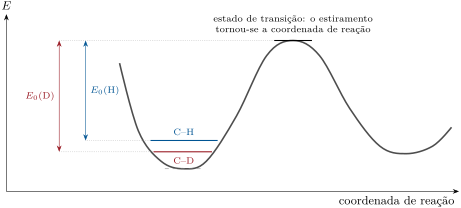
Se a vibração de estiramento de uma ligação X–H se torna a coordenada de reação, de modo que sua energia do ponto zero se perde no estado de transição enquanto todas as outras contribuições são as mesmas para H e D,
Demonstração. A superfície de energia potencial é a mesma para os dois isotopólogos (os elétrons não veem o nêutron). No reagente, o estiramento X–H contém de energia do ponto zero; no estado de transição, esse modo se tornou a coordenada de reação e não contém nenhuma. A barreira medida entre os níveis do ponto zero é, portanto, mais baixa para H de e para D de : , e a equação de Eyring dá a razão quando os outros fatores se cancelam. O número de onda de um estiramento é proporcional a (Capítulo 6). ∎
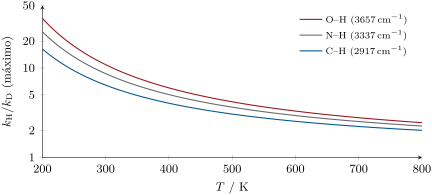
O valor máximo C–H à temperatura ambiente, cerca de 7, é uma referência. Efeitos observados de 2 a 7 indicam que a ligação C–H é rompida na etapa determinante da velocidade; valores menores, que o estado de transição conserva parte do estiramento (transferências de hidrogênio assimétricas, precoces ou tardias), ou que a etapa não é a mais lenta. Valores muito maiores que 7 à temperatura ambiente não podem vir das energias do ponto zero: eles revelam o tunelamento (Capítulo 1), que uma partícula de massa dupla realiza muito menos. Os efeitos secundários, que vêm das variações das vibrações de deformação das ligações C–H vizinhas ao centro reativo, são pequenos, tipicamente de 0.8 a 1.2 por deutério; eles distinguem, por exemplo, um carbono que se torna trigonal (sp para sp, ) de um que se torna tetraédrico ().
Método 12.13 (Medir um efeito isotópico cinético por competição)
- Conduza a reação com uma mistura dos dois isotopólogos, ou com uma molécula que tenha H em um sítio e D em um sítio equivalente.
- Interrompa-a em baixa conversão e meça a razão dos produtos de H e de D por espectrometria de massas ou RMN.
- A razão dos produtos, corrigida pela razão inicial, é ; os dois isotopólogos veem exatamente as mesmas condições, o que torna o método mais preciso que duas medidas de velocidade separadas.
12.5 Reações em solução
Em um líquido, uma molécula não voa livremente entre as colisões: ela se agita em uma gaiola de vizinhos, colidindo com eles muitas vezes antes de escapar por difusão. Dois reagentes que se encontram permanecem juntos durante muitas colisões, um encontro.
Definição 12.14 (Controle por difusão e por ativação, efeito gaiola)
Uma reação em solução é controlada por difusão quando a reação em cada encontro é rápida, de modo que sua velocidade é a velocidade com que os reagentes se aproximam por difusão; ela é controlada por ativação quando apenas uma pequena fração dos encontros leva à reação. O efeito gaiola é o confinamento de um par de moléculas pelo solvente circundante, que as faz colidir repetidamente durante um mesmo encontro.
Proposição 12.15 (Limite de Smoluchowski)
A constante de velocidade de uma reação controlada por difusão entre esferas que reagem à distância é . Com a relação de Stokes–Einstein para esferas de raio em um solvente de viscosidade , e com ,
Demonstração parcial. Fixe A na origem; B se difunde com o coeficiente de difusão relativo e é destruída em . No estado estacionário, o fluxo radial através de toda esfera é o mesmo, (lei de Fick, da física); integrando de , onde , ao infinito, onde , obtém-se , a velocidade por molécula A. Com Stokes–Einstein (admitida), , e . ∎
Exemplo 12.16 (Limites de velocidade na água e no hexano)
A , a água () dá ; o hexano (), . Nenhuma reação bimolecular entre moléculas neutras de tamanho usual é mais rápida; as constantes medidas perto desses valores (a supressão de estados excitados, a recombinação de radicais) são controladas por difusão. Íons de cargas opostas se atraem e podem ir mais depressa.
Os íons em solução acrescentam uma contribuição eletrostática à ativação: o estado de transição de dois íons tem carga , e seu coeficiente de atividade difere do produto dos coeficientes deles.
Definição 12.17 (Efeito salino cinético)
O efeito salino cinético é a variação da constante de velocidade de uma reação entre íons com a força iônica da solução.
Proposição 12.18 (Equação de Brønsted–Bjerrum)
Para uma etapa entre íons de cargas e em solução aquosa diluída,
onde é a constante de velocidade a força iônica nula.
Demonstração. Na teoria do estado de transição, o equilíbrio com o complexo ativado é escrito com atividades: , logo . Com a lei limite: . ∎
Íons de mesmo sinal reagem mais depressa quando se adiciona sal (a atmosfera iônica blinda sua repulsão), íons de sinais opostos mais devagar, e um reagente neutro não mostra efeito salino primário: um gráfico de em função de a baixa força iônica mede o produto das cargas das espécies que reagem.
Método 12.19 (O que os parâmetros de ativação dizem sobre um mecanismo)
- fortemente negativa: uma etapa associativa, um estado de transição ordenado ou cíclico, ou um que ordena o solvente (criação de cargas); positiva: uma etapa dissociativa.
- Um primário de 2 a 7: a ligação a H é rompida na etapa determinante da velocidade; acima de cerca de 10 à temperatura ambiente: tunelamento.
- A inclinação de em função de : o produto das cargas que se encontram na etapa determinante da velocidade.
- Uma constante de velocidade perto de que varia como : controle por difusão.
No laboratório — Uma cubeta encamisada para um estudo de Eyring
A reação é acompanhada por sua absorbância em uma cubeta de espectrofotômetro cuja camisa é alimentada por um banho termostatizado; um termopar em uma cubeta de referência controla a temperatura a . Cinco a sete temperaturas, cada uma medida em triplicata, dão um gráfico de Eyring; as soluções são equilibradas no suporte antes da mistura, pois uma reação iniciada na temperatura errada enviesa os primeiros pontos.
História — Eyring, Evans e Polanyi, 1935
Em 1935, Henry Eyring, em Princeton, e Meredith Gwynne Evans e Michael Polanyi, em Manchester, publicaram independentemente a teoria do complexo ativado. Eyring havia calculado, com Polanyi em Berlim, em 1931, a primeira superfície de energia potencial para , por um método semiempírico do tipo usado na figura deste capítulo. A teoria foi recebida com desconfiança: uma revista rejeitou primeiro o artigo de Eyring como infundado, e ele só foi publicado depois que outros físicos o avalizaram.
12.6 Exercícios
Exercício 12.1 ★
Para , tome (dados do exercício). Calcule a (), o fator pré-exponencial da teoria das colisões e o fator estérico, dado o valor medido por molécula.
Solução
Solução de Exercício 12.1.
. . Medido: , logo : menos de uma colisão em cem tem a orientação certa (o O do NO precisa encontrar um O terminal do ).
Exercício 12.2 ★
Uma reação em solução tem perto de . Quanto vale ? E para uma reação bimolecular em fase gasosa com a mesma ?
Solução
Solução de Exercício 12.2.
em solução; para uma reação bimolecular em fase gasosa.
Exercício 12.3 ★
Preveja o sinal de para: uma cicloadição de Diels–Alder; a perda unimolecular de por um composto azo; uma reação entre duas moléculas neutras que cria dois íons em um solvente polar.
Solução
Solução de Exercício 12.3.
Diels–Alder: fortemente negativa (duas moléculas formam um único complexo cíclico). Perda de : positiva (uma ligação se afrouxa, ganha-se liberdade). Íons criados em um solvente polar: negativa, as cargas que se desenvolvem ordenam o solvente ao seu redor.
Exercício 12.4 ★
Calcule a constante de velocidade controlada por difusão na água e no hexano a . Que solvente permite encontros mais rápidos, e por quê?
Solução
Solução de Exercício 12.4.
Água: ; hexano . O hexano, três vezes menos viscoso: as moléculas se difundem três vezes mais depressa.
Exercício 12.5 ★★
Uma reação de primeira ordem tem a e a . Calcule e , e para comparação.
Solução
Solução de Exercício 12.5.
; . (a ). na temperatura média.
Exercício 12.6 ★★
Calcule o efeito isotópico primário máximo para a transferência de um próton O–H a (, massas reduzidas com O = 16, H = 1, D = 2).
Solução
Solução de Exercício 12.6.
, , ratio of wavenumbers : . .
Exercício 12.7 ★★
Uma transferência enzimática de hidrogênio a partir de um carbono mostra a . Compare com o máximo dado pelas energias do ponto zero ( e ) e conclua.
Solução
Solução de Exercício 12.7.
Máximo . Um valor de 40 não pode vir das energias do ponto zero: o hidrogênio atravessa a barreira por tunelamento, o que o deutério, duas vezes mais pesado, faz muito menos.
Exercício 12.8 ★★
Preveja o efeito de elevar a força iônica de 0 a 0.010 sobre a velocidade de: a oxidação de por (etapa determinante entre esses dois íons); a reação de com ; a reação de com . Dê o fator quando houver um ().
Solução
Solução de Exercício 12.8.
e : , : multiplicada por 1.6. Éster e : um parceiro neutro, nenhum efeito. e : , multiplicada por .
Exercício 12.9 ★★
A reação é fortemente exotérmica. Onde fica sua barreira na superfície de energia potencial? Para a reação inversa, que forma de energia, fornecida aos reagentes, a favorece melhor?
Solução
Solução de Exercício 12.9.
Precoce, no vale de entrada (um estado de transição semelhante aos reagentes, pelo postulado de Hammond). A reação inversa, endotérmica, tem uma barreira tardia em seu próprio caminho: a energia vibracional na ligação H–F é o que melhor a favorece.
Exercício 12.10 ★★★
Um ajuste por mínimos quadrados de em função de com cinco pontos dá K com e com . Dê e com suas incertezas-padrão e seus intervalos de confiança de 95 % ().
Solução
Solução de Exercício 12.10.
, com incerteza-padrão e intervalo de 95 % de .
com incerteza-padrão e intervalo de 95 % de .
Exercício 12.11 ★★★
Partindo da equação de Eyring, mostre que para uma etapa unimolecular e que . Deduza para a e compare com os a das fissões de ligação simples.
Solução
Solução de Exercício 12.11.
De ,
Então . Com : , a ordem dos fatores observados; valores acima dele indicam uma positiva, um estado de transição frouxo.
Exercício 12.12 ★★★
Aplique a teoria do estado de transição a dois átomos sem estrutura A e B cujo complexo ativado é uma diatômica de comprimento de ligação (nenhuma vibração restante depois de retirada a coordenada de reação, rotação com ). Mostre que ela dá a constante de velocidade da teoria das colisões com .
Solução
Solução de Exercício 12.12.
Com funções de partição moleculares por unidade de volume: para A, B e o complexo (massa ), e para o complexo (). A razão translacional é , logo
por par de moléculas; multiplicar por dá o Teorema 12.2 com .
12.7 Problema: Um medicamento mais pesado
Problema 12.1
Problema de fim de semana — um medicamento mais pesado: energias do ponto zero dos estiramentos C–H e C–D, o efeito isotópico máximo à temperatura corporal, a meia-vida de um fármaco deuterado e uma análise de Eyring dos dois compostos
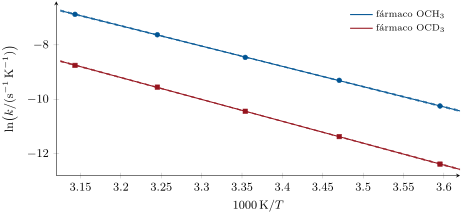
Um fármaco é eliminado do organismo por duas vias: 75 % de sua depuração pela O-desmetilação de seus dois grupos , na qual a clivagem de uma ligação C–H é determinante da velocidade, e 25 % por vias que não tocam essas ligações; sua meia-vida é de (dados do problema). Seu análogo traz dois grupos . Estiramentos C–H e C–D modelo: os estiramentos simétricos de () e de (). Constantes de velocidade de primeira ordem da etapa de desmetilação medidas com uma preparação de enzimas hepáticas (dados do problema):
| / K | 278.15 | 288.15 | 298.15 | 308.15 | 318.15 |
| / | 0.00989 | 0.0263 | 0.0632 | 0.150 | 0.328 |
| / | 0.00117 | 0.00333 | 0.00874 | 0.0219 | 0.0503 |
Parte I — Energias do ponto zero.
- Calcule as massas reduzidas de C–H e de C–D (C = 12, H = 1.00783, D = 2.01410).
- Preveja o número de onda C–D a partir do C–H e compare com os medidos.
- Calcule as energias do ponto zero dos dois estiramentos e sua diferença, em e em (números de onda medidos).
- O que acontece com a vibração de estiramento da ligação que se rompe no estado de transição?
- Deduza a diferença das barreiras para H e D.
Parte II — O efeito isotópico.
- Calcule o máximo a .
- Calcule-o a .
- Por que ele é chamado de máximo?
- Os outros dois átomos de deutério de cada grupo contribuem muito?
- O que um valor medido perto de 7 a diz sobre o mecanismo?
Parte III — Meias-vidas.
- Como a meia-vida depende da constante de velocidade total de depuração?
- Escreva a constante de velocidade total do fármaco H como a soma de suas duas vias, em frações.
- De quanto a via de desmetilação é desacelerada no fármaco D?
- Calcule .
- Calcule a meia-vida do fármaco D.
- Calcule a razão das meias-vidas.
- Qual seria ela se toda a depuração passasse pela desmetilação?
- O que uma meia-vida mais longa muda para o paciente?
Parte IV — Uma análise de Eyring.
- Que gráfico dos dados é linear segundo a equação de Eyring?
- Ajuste-o para o fármaco H: e com suas incertezas-padrão.
- Faça o mesmo para o fármaco D.
- Calcule e sua incerteza-padrão.
- Ela é igual à diferença de energias do ponto zero da questão 3?
- O que dizem as duas entropias de ativação?
- Enuncie o resultado: a razão prevista das meias-vidas dos dois fármacos a .
Solução
Solução de Problema 12.1.
1. ; . 2. , 1.5 % acima dos 2109 medidos (anarmonicidade e acoplamento das quatro ligações de ). 3. e ; diferença . 4. Ela se torna a coordenada de reação: sua energia do ponto zero desaparece. 5. A barreira é mais alta para D em . 6. . 7. . 8. Em um estado de transição real, parte da energia do ponto zero do estiramento sobrevive em outros modos, o que reduz o efeito; as energias do ponto zero sozinhas não podem exceder esse valor (o tunelamento pode). 9. Pouco: são efeitos secundários, da ordem de 10 % por deutério, no máximo. 10. Que a ligação C–H é rompida na etapa determinante da velocidade, com o estiramento inteiramente convertido na coordenada de reação. 11. Eliminação de primeira ordem: , inversamente proporcional a ela. 12. , desmetilação e outras vias. 13. Dividida por 6.5. 14. . 15. . 16. 2.7. 17. 6.5, o efeito isotópico completo. 18. Doses menores ou menos frequentes, e níveis mais estáveis no sangue. 19. em função de . 20. , . 21. , . 22. (). 23. Sim: 4.83 fica bem dentro de uma incerteza-padrão. O efeito isotópico é inteiramente explicado pelas energias do ponto zero, sem sinal de tunelamento. 24. Elas são iguais dentro de seus erros: o estado de transição tem a mesma estrutura para os dois isotopólogos, como suposto na Parte I. 25. a : contra .
Termos definidos neste capítulo
- Complexo ativado
- Seção eficaz de colisão, fator estérico
- Controle por difusão e por ativação, efeito gaiola
- Energia de Gibbs, entalpia e entropia de ativação
- Efeitos isotópicos cinéticos
- Efeito salino cinético
- Ponto de sela, caminho de energia mínima
- Teoria do estado de transição, coeficiente de transmissão