Em um planalto alto e seco, dezenas de antenas de rádio apontam para uma nuvem escura entre as estrelas. Entre as frequências que elas captam está uma em 115.271GHz: moléculas de monóxido de carbono, a alguns kelvins, passando de seu primeiro nível rotacional para o mais baixo. Desse único número um químico obtém o comprimento da ligação C–O a uma fração de picômetro; das intensidades das raias seguintes, a temperatura da nuvem. As rotações e vibrações das moléculas são o tema deste capítulo: seus níveis, a partir do rotor e do oscilador do Capítulo 1; as regras de seleção, a partir do Capítulo 5; e o que os espectros medem — comprimentos de ligação, constantes de força, energias de dissociação.
O que você já sabe
O Capítulo 1 deu o rotor rígido, EJ=J(J+1)ℏ2/2I com degenerescência2J+1, e o oscilador harmônico, Ev=(v+21)hν, para uma diatômica de massa reduzidaμ. O Capítulo 5 enunciou as regras de seleção no infravermelho e no Raman. O volume do 1.º ano mediu espectros de infravermelho em números de onda e definiu a polarizabilidade de uma molécula.
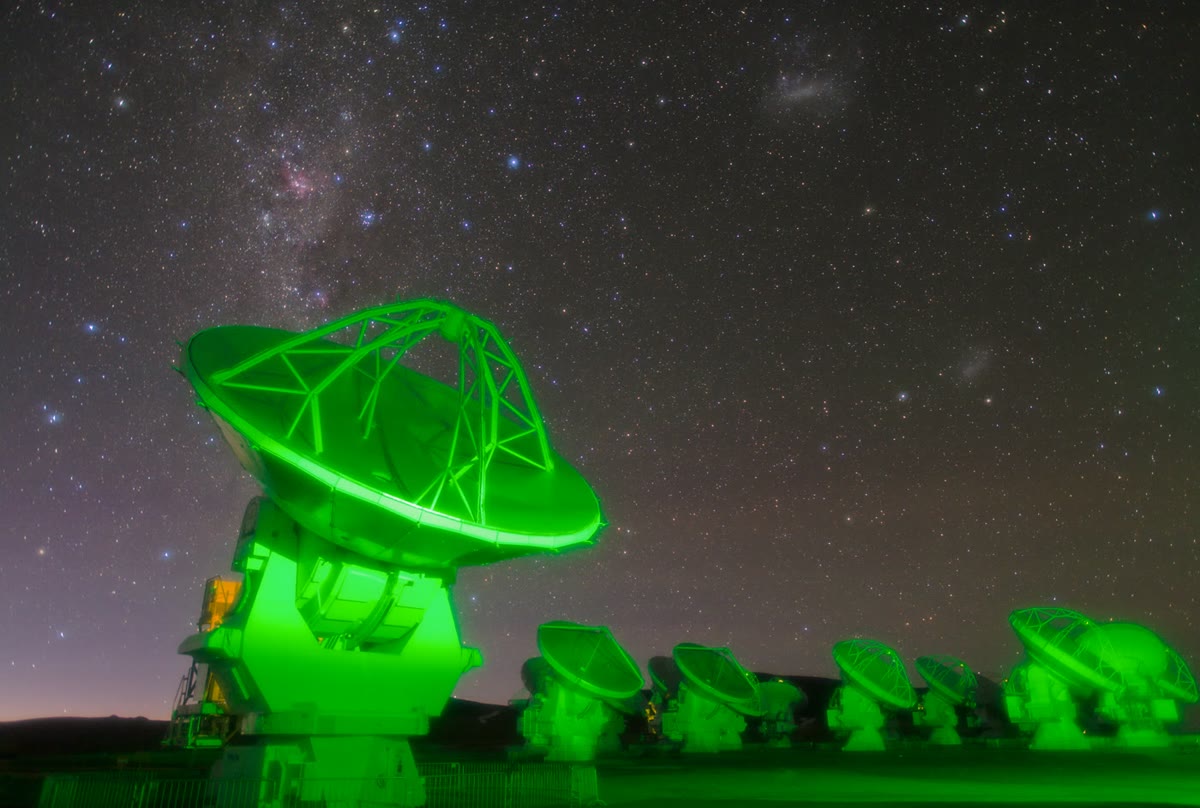
Antenas de um radiointerferômetro em um planalto alto: elas registram, entre muitas outras, as raias rotacionais do monóxido de carbono das nuvens interestelares. Fotografia ESO/B. Tafreshi (twanight.org), CC BY 4.0.
6.1 Espectros rotacionais
Definição 6.1(Constante rotacional, isotopólogo)
A constante rotacional de uma molécula linear é B=h/(8π2cI), em cm−1 (ou B=h/8π2I em hertz), de modo que seus níveis rotacionais são F(J)=BJ(J+1) em números de onda. Moléculas que diferem apenas nos isótopos de seus átomos são isotopólogos (X12X2212CX16X2216O, X13X2213CX16X2216O); na aproximação de Born–Oppenheimer, elas compartilham os mesmos comprimentos de ligação e as mesmas constantes de força.
Definição 6.2(Regras de seleção geral e específica)
Uma regra de seleção geral diz que propriedade uma molécula precisa ter para apresentar um tipo de espectro; uma regra de seleção específica diz quais variações de número quântico são permitidas.
Proposição 6.3(Espectros de rotação pura)
Uma molécula só tem espectro de rotação pura (de micro-ondas) se tiver um momento dipolar permanente; para uma molécula linear, a regra específica é ΔJ=±1. As raias de absorção ficam em
ν~=F(J+1)−F(J)=2B(J+1),J=0,1,2,…,
igualmente espaçadas de 2B.
Demonstração. A interação com a luz se dá pelo momento dipolar: uma molécula sem dipolo permanente não tem dipolo oscilante quando gira. A regra ΔJ=±1 vem do anulamento de ∫YJ′M′∗cosθYJM, a menos que J′=J±1 (a componente do dipolo ao longo de z se transforma como Y1,0), admitido. Então B(J+1)(J+2)−BJ(J+1)=2B(J+1). ∎
Método 6.4(Comprimento de ligação a partir de uma raia rotacional)
Da raia J+1←J de frequência ν, deduza B=ν/2(J+1) (em hertz).
Calcule o momento de inércia I=h/8π2B.
Com a massa reduzida obtida das massas isotópicas, r=I/μ.
Exemplo 6.5(O monóxido de carbono)
A raia J=1←0 de X12X2212CX16X2216O está em 115271.20MHz: B=57635.6MHz=1.92252cm−1, I=1.4560×10−46kgm2. Com μ=12×15.99491/27.99491=6.85621u, r0=113.09pm. Esse r0 faz a média da ligação sobre sua vibração de ponto zero e é um pouco mais longo que o comprimento de equilíbrio re (Seção 6.2).
Definição 6.6(Constante de distorção centrífuga)
Uma ligação em rotação se estica; os níveis tornam-se F(J)=BJ(J+1)−DJ2(J+1)2, onde D é a constante de distorção centrífuga, e as raias 2B(J+1)−4D(J+1)3 se aproximam lentamente para J alto.
Proposição 6.7(A raia mais intensa)
Se as intensidades das raias seguem a população do nível inferior, (2J+1)e−hcBJ(J+1)/kT, o nível mais povoado fica perto de
Jmax≈2hcBkT−21.
Demonstração. Trate J como contínuo e derive: dJd[(2J+1)e−aJ(J+1)]=[2−a(2J+1)2]e−aJ(J+1) com a=hcB/kT; a derivada se anula em (2J+1)2=2/a. ∎
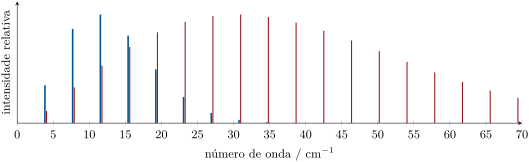
O espectro de absorção rotacional do monóxido de carbono, com raias espaçadas de 2B=3.845cm−1 e intensidades tomadas como a população do nível inferior, a 30K (azul) e a 300K (vermelho, levemente deslocado para ser visível), cada temperatura normalizada pela sua raia mais intensa. A 30K, a raia mais intensa é J=3←2; a 300K, J=8←7.
6.2 Vibrações das ligações reais
Uma ligação real não obedece à lei de Hooke longe do equilíbrio: ela amolece quando esticada e se rompe.
Definição 6.8(Potencial de Morse)
O potencial de Morse é V(r)=De[1−e−β(r−re)]2: harmônico perto de re (constante de força2β2De), e tendendo ao limite de dissociação De para r grande.
Proposição 6.9(Níveis do oscilador de Morse)
Em números de onda, os níveis vibracionais de um oscilador de Morse são
uma escada cujos degraus se aproximam e terminam em vmax=⌊ω~e/2ω~exe−21⌋.
Demonstração.Admitido neste nível.∎
A resolução da equação de Morse é tratada em cursos mais avançados; os níveis são verificados numericamente nos dados das figuras deste capítulo.
Definição 6.10(Constante de anarmonicidade, fundamental, sobretom, banda quente)
ω~exe é a constante de anarmonicidade. A transição fundamental é v=1←0; um sobretom é v=n←0 com n≥2, fraco porque a regra geral Δv=±1 do oscilador harmônico é apenas levemente violada; uma banda quente parte de um nível excitado, v=2←1, e cresce com a temperatura.
Definição 6.11(Energia de dissociação espectroscópica)
A energia de dissociação espectroscópica de uma molécula é a profundidade de seu potencial, De, medida a partir do mínimo, ou D0=De−G(0), medida a partir do nível mais baixo — por molécula, a 0K, ao contrário da entalpia de dissociação de ligação do volume do 2.º ano, uma entalpia molar a 298K.
Corolário 6.12(De e D0 de um oscilador de Morse)
De=ω~e2/4ω~exe e D0=De−(21ω~e−41ω~exe).
Demonstração. A primeira é a relação da proposição; a segunda é G(0). ∎
Proposição 6.13(Extrapolação de Birge–Sponer)
Os intervalos ΔG(v+21)=G(v+1)−G(v)=ω~e−2ω~exe(v+1) diminuem linearmente com v; somá-los até que se anulem dá D0, a área sob o gráfico de ΔG em função de v.
Demonstração. Subtraia as duas expressões de G. D0 é a energia de v=0 até o limite, a soma de todos os intervalos. ∎
Exemplo 6.14(O cloreto de hidrogênio)
Para HX35X2235Cl, ω~e=2990.95cm−1 e ω~exe=52.82cm−1: a fundamental está em ω~e−2ω~exe=2885.3cm−1 e o primeiro sobretom em 2ω~e−6ω~exe=5665.0cm−1, um pouco menos que o dobro da fundamental. O modelo de Morse prevê De=42342cm−1 e D0=40860cm−1; o D0 verdadeiro, obtido das entalpias de formação de H, Cl e HCl a 0K, é 35760cm−1 (4.43eV). O potencial real se achata mais depressa que uma curva de Morse ajustada no fundo: as extrapolações de Birge–Sponer a partir dos níveis mais baixos superestimam as energias de dissociação.
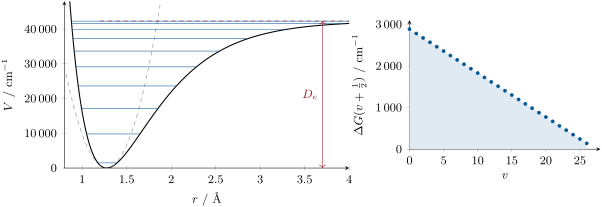
À esquerda: o potencial de Morse de HCl construído a partir de suas constantes espectroscópicas (traço contínuo), a parábola harmônica de mesma curvatura (tracejada) e um a cada três níveis vibracionais, desenhados entre seus pontos de retorno; os níveis se aproximam de De. À direita: o gráfico de Birge–Sponer dos intervalos; a área sombreada é D0.
6.3 Bandas rovibracionais
Uma transição vibracional de um gás é acompanhada de variações rotacionais, ΔJ=±1 para uma diatômica em um estado 1Σ.
Definição 6.15(Ramos P, Q e R, origem da banda)
Em uma banda rovibracional, as raias com ΔJ=−1 formam o ramo P, as com ΔJ=+1 o ramo R, e as com ΔJ=0, quando permitidas, o ramo Q. A origem da bandaν~0 é a diferença de energia vibracional sem rotação.
Teorema 6.16(Diferenças de combinação)
Com as constantes rotacionaisB0 e B1 nos níveis vibracionais inferior e superior, R(J)=ν~0+B1(J+1)(J+2)−B0J(J+1) e P(J)=ν~0+B1(J−1)J−B0J(J+1), e
R(J−1)−P(J+1)=4B0(J+21),R(J)−P(J)=4B1(J+21).
Demonstração. As duas primeiras decorrem de E=G(v)+BvJ(J+1) para os dois níveis. R(J−1) e P(J+1) terminam no mesmo nível superior J, partindo dos níveis inferiores J−1 e J+1: sua diferença é B0[(J+1)(J+2)−(J−1)J]=B0(4J+2). Do mesmo modo, R(J) e P(J) partem do mesmo nível inferior e terminam em J+1 e J−1. ∎
Método 6.17(Analisar uma banda rovibracional)
Localize a lacuna: para uma diatômica 1Σ não há ramo Q, e ν~0 fica na lacuna, entre R(0) e P(1).
Numere as raias a partir da lacuna, para fora: R(0),R(1),… e P(1),P(2),….
Use as diferenças de combinação para obter B0 e B1 separadamente, e depois αe=B0−B1 e Be=B0+21αe.
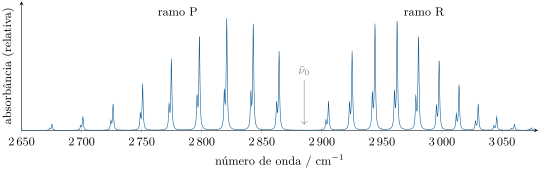
A banda fundamental de HCl gasoso a 300K, calculada a partir de suas constantes espectroscópicas: ramos P e R de cada lado da lacuna na origem da banda. Cada raia é um dubleto, HX35X2235Cl e o mais fraco, um pouco mais baixo, HX37X2237Cl (abundâncias naturais de 76 % e 24 %). As raias R se aproximam e as raias P se afastam, porque B1<B0.
Exemplo 6.18(As constantes de HCl a partir de sua banda)
Com R(0)=2905.58cm−1 e P(2)=2842.94cm−1, encontra-se 6B0=62.64cm−1, logo B0=10.440cm−1. Com R(1)=2925.23 e P(1)=2864.43cm−1, B1=10.133cm−1. Logo αe=0.307cm−1 e Be=10.593cm−1, os valores a partir dos quais a banda foi construída: o método os recupera exatamente.
6.4 Espectroscopia Raman
Definição 6.19(Espalhamento Raman e Rayleigh)
Quando luz de frequência ν0 atravessa uma amostra, a maior parte da luz espalhada conserva a frequência ν0: é o espalhamento Rayleigh. Uma pequena fração é deslocada pelas frequências rotacionais ou vibracionais das moléculas: é o espalhamento Raman. As raias de frequência mais baixa são as raias Stokes (a molécula ganhou energia), as de frequência mais alta, as raias anti-Stokes (ela perdeu energia).
Proposição 6.20(Origem clássica do efeito Raman)
Se a polarizabilidade de uma molécula que vibra em νvib varia como α=α0+α1cos(2πνvibt), o dipolo induzido por um campo E0cos(2πν0t) oscila em ν0 e em ν0±νvib. Uma vibração só é ativa no Raman se alterar a polarizabilidade.
Demonstração.μ=αE=α0E0cos(2πν0t)+21α1E0[cos2π(ν0+νvib)t+cos2π(ν0−νvib)t], por cosacosb=21[cos(a+b)+cos(a−b)]. Cada dipolo oscilante irradia em sua própria frequência; sem α1, só resta o termo Rayleigh. ∎
Proposição 6.21(Raias Raman rotacionais)
Uma molécula linear com polarizabilidade anisotrópica apresenta raias Raman rotacionais com ΔJ=±2, deslocadas em relação à raia excitadora de
∣Δν~∣=F(J+2)−F(J)=4B(J+23)=6B,10B,14B,…
— a primeira raia em 6B, depois um espaçamento de 4B.
Demonstração. O elipsoide de polarizabilidade de uma molécula linear em rotação volta à mesma orientação duas vezes por volta, logo modula o espalhamento com o dobro da frequência de rotação: ΔJ=±2 (a regra quântica, admitida). Então B(J+2)(J+3)−BJ(J+1)=B(4J+6). ∎
Exemplo 6.22(O nitrogênio visto pelo Raman)
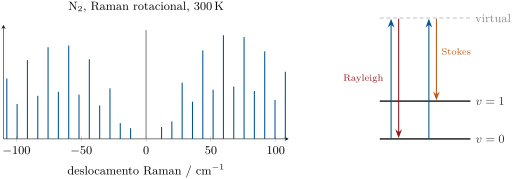
NX2 não tem dipolo nem espectro de infravermelho ou de micro-ondas, mas sua polarizabilidade é anisotrópica: suas raias Raman rotacionais começam a 6B0=11.94cm−1 da raia excitadora e são espaçadas de 7.96cm−1. Suas intensidades alternam na razão 2:1 entre J par e ímpar: os dois núcleos X14X2214N são idênticos, e a estatística de spin nuclear (Capítulo 11) dá aos níveis de J par o dobro do peso dos ímpares.
À esquerda: o espectro Raman rotacional do nitrogênio calculado a 300K: raias Stokes nos deslocamentos positivos (à direita), raias anti-Stokes nos deslocamentos negativos (à esquerda, um pouco mais fracas), com a alternância 2:1 das intensidades; a linha cinza em zero marca a raia Rayleigh, muito mais intensa. À direita: esquema de energia do espalhamento Rayleigh e Stokes através de um nível virtual (que não é um estado real da molécula).
6.5 Moléculas poliatômicas
Definição 6.23(Tipos de rotores)
Uma molécula com três momentos principais de inércia iguais é um pião esférico (CHX4, SFX6); com dois iguais, um pião simétrico (NHX3, CHClX3, CX6HX6); com os três diferentes, um pião assimétrico (HX2O, a maioria das moléculas); as moléculas lineares têm um momento nulo.
Um pião esférico não tem dipolo nem espectro rotacional; um pião simétrico tem os níveis BJ(J+1)+(A−B)K2, onde K conta o momento angular em torno de seu eixo, e raias que ainda caem em 2B(J+1), pois ΔK=0; um pião assimétrico tem um espectro irregular, ajustado por computador. As vibrações das moléculas poliatômicas são seus modos normais, rotulados e selecionados pelo Capítulo 5: o espectro de infravermelho mostra os modos que se transformam como x, y, z, cada um com sua própria estrutura rotacional.
No laboratório— Uma célula de gás em um espectrômetro de infravermelho
HCl gasoso é admitido em uma célula de 10cm com janelas transparentes no infravermelho, dentro de um espectrômetro de transformada de Fourier. Com resolução de 1cm−1, os ramos P e R aparecem como raias simples; com 0.25cm−1, cada uma se desdobra em seu dubleto HX35X2235Cl/HX37X2237Cl, separado por 2cm−1. O cloreto de hidrogênio é tóxico e corrosivo: a célula é carregada em uma linha de vácuo, dentro da capela.
Segurança
Cloreto de hidrogênio gasoso: gás sob pressão, corrosivo para a pele, os olhos e as vias respiratórias, tóxico por inalação. Manipulado apenas em aparelhagem fechada ou na capela.
História— Raman, 1928
Em 1928, C. V. Raman e K. S. Krishnan observaram, na luz solar filtrada por um filtro violeta e espalhada por líquidos, uma luz fraca de outra cor, que um filtro verde cruzado conseguia isolar. Raman recebeu o Prêmio Nobel de Física de 1930; as fontes laser transformaram seu efeito em uma técnica analítica de rotina cinquenta anos depois.
6.6 Exercícios
Exercício 6.1★
A partir de B0=1.9225cm−1 para X12X2212CX16X2216O, calcule o momento de inércia e o comprimento de ligação r0.
Solução
Solução de Exercício 6.1.
I=h/(8π2cB)=6.62607×10−34/(8π2×2.99792×1010×1.9225)=1.4561×10−46kgm2. μ=6.85621u=1.13850×10⁻²⁶kg, logo r0=I/μ=113.09pm.
Exercício 6.2★
Com B0=10.440cm−1, dê as posições das quatro primeiras raias do espectro rotacional de HX35X2235Cl e o J da raia mais intensa a 300K.
Solução
Solução de Exercício 6.2.
2B0(J+1): 20.88, 41.76, 62.64, 83.52cm−1. Jmax=kT/2hcB−21=208.5/20.88−0.5=2.7: o nível J=3 é o mais povoado, e a raia mais intensa é 4←3, em 83.5cm−1.
Exercício 6.3★
Quais entre HX2, HCl, NX2, COX2, CHX4, SFX6 e HX2O apresentam um espectro de absorção de rotação pura? Um espectro Raman rotacional?
Solução
Solução de Exercício 6.3.
A absorção de micro-ondas exige um dipolo permanente: apenas HCl e HX2O. O Raman rotacional exige uma polarizabilidade anisotrópica: HX2, HCl, NX2, COX2, HX2O; não os piões esféricosCHX4 e SFX6.
Exercício 6.4★
Que fração das moléculas de HCl está em v=1 a 300 e a 1000K (fundamental em 2885.3cm−1)? Quando a banda quente se torna visível?
Solução
Solução de Exercício 6.4.
N1/N0=e−hcν~/kT: a 300K, e−13.84=9.8×10⁻⁷; a 1000K, e−4.15=0.016. A banda quente só se torna perceptível (um por cento da fundamental) por volta de 1000K.
Exercício 6.5★★
A fundamental e o primeiro sobretom de HX35X2235Cl ficam em 2885.3 e 5665.0cm−1. Deduza ω~e e ω~exe.
Solução
Solução de Exercício 6.5.
ω~e−2ω~exe=2885.3 e 2ω~e−6ω~exe=5665.0: subtraindo o dobro da primeira da segunda, −2ω~exe=−105.6, logo ω~exe=52.8cm−1 e ω~e=2990.9cm−1.
Exercício 6.6★★
Com as constantes do exercício anterior, calcule De e D0 do modelo de Morse e compare com o valor verdadeiro D0=35760cm−1. Converta os dois valores de D0 em kJ/mol.
Solução
Solução de Exercício 6.6.
De=2990.952/(4×52.82)=42341cm−1; G(0)=1495.47−13.20=1482.3cm−1; D0=40859cm−1=488.8kJ/mol, contra o valor verdadeiro 35760cm−1=427.8kJ/mol: o modelo de Morse superestima em 14 %.
Exercício 6.7★★
Quatro raias da fundamental de HX35X2235Cl são R(0)=2905.58, R(1)=2925.23, P(1)=2864.43 e P(2)=2842.94cm−1. Encontre B0, B1, αe e a origem da banda.
Solução
Solução de Exercício 6.7.
R(0)−P(2)=6B0=62.64: B0=10.440cm−1. R(1)−P(1)=6B1=60.80: B1=10.133cm−1. αe=0.307cm−1. R(0)=ν~0+2B1 dá ν~0=2885.31cm−1 (e P(1)=ν~0−2B0 concorda).
Exercício 6.8★★
Preveja B0 e a origem da banda de DX35X2235Cl a partir dos de HX35X2235Cl, usando as massas reduzidas (ω~e∝μ−1/2, ω~exe∝μ−1, B∝μ−1).
Para NX2, B0=1.9896cm−1. Dê os deslocamentos das três primeiras raias Raman rotacionais Stokes e explique a alternância de suas intensidades.
Solução
Solução de Exercício 6.9.
Deslocamentos 4B0(J+23): 11.94, 19.90, 27.85cm−1 (a partir de J=0, 1, 2). Os dois núcleos X14X2214N são bósons idênticos de spin 1: os níveis de J par têm seis estados de spin nuclear, os de J ímpar três, logo as raias que partem de J par são duas vezes mais intensas que suas vizinhas.
Exercício 6.10★★★
As três primeiras raias rotacionais de X12X2212CX16X2216O estão em 115271.2018, 230538.0000 e 345795.9899MHz. Mostre que um rotor rígido não as ajusta e determine B e a constante de distorção centrífugaD.
Solução
Solução de Exercício 6.10.
Um rotor rígido poria as raias em ν1, 2ν1, 3ν1: 230542.40 e 345813.61MHz, acima das medidas por 4.4 e 17.6MHz. Com νJ+1←J=2B(J+1)−4D(J+1)3: ν1=2B−4D, ν3=6B−108D, logo 3ν1−ν3=96D: D=0.1835MHz e B=(ν1+4D)/2=57635.97MHz. Verificação: ν2=4B−32D=230538.0MHz.
Exercício 6.11★★★
Mostre que a soma de Birge–Sponer dos intervalos ΔG(v+21) de um oscilador de Morse, de v=0 até o último nível ligado, é próxima de De−G(0), e avalie a soma para HCl.
Solução
Solução de Exercício 6.11.
ΔG(v+21)=ω~e−2ω~exe(v+1) se anula perto de v=ω~e/2ω~exe−1; a soma de uma progressão aritmética de n termos que vai de ω~e−2ω~exe até quase 0 é cerca de nω~e/2≈ω~e2/4ω~exe−ω~e/2≈De−G(0). Para HCl, os 28 intervalos (v=0 a 27) somam 40857cm−1, contra De−G(0)=40859cm−1.
Exercício 6.12★★★
O núcleo X16X2216O tem spin nulo, de modo que os níveis de X16X2216OX12X2212CX16X2216O com J ímpar não existem. Qual é o espaçamento de suas raias Raman rotacionais, e o deslocamento da primeira, em função de B? Por que COX2 não tem espectro de micro-ondas?
Solução
Solução de Exercício 6.12.
Só com J par, as transições J→J+2 partem de J=0,2,4,…: deslocamentos 6B,14B,22B,…, espaçamento 8B. COX2 tem centro de simetria e nenhum dipolo permanente: não tem espectro de micro-ondas.
6.7 Problema: Escutando uma nuvem fria
Problema 6.1
Problema de fim de semana — o comprimento da ligação do monóxido de carbono a partir de sua primeira raia rotacional, a temperatura de uma nuvem interestelar, o isotopólogo de carbono 13 e a banda de infravermelho
Dados: raias de X12X2212CX16X2216OJ=1←0 em 115.2712GHz e 2←1 em 230.5380GHz; raia 1←0 de X13X2213CX16X2216O em 110.2014GHz; massas X12X2212C 12 (exatamente), X13X2213C 13.00335, X16X2216O15.99491u; abundância natural de X13X2213C 1.1 %; para X12X2212CX16X2216O, ω~e=2169.81cm−1, ω~exe=13.288cm−1, e o comprimento de equilíbrio re=112.83pm. h=6.62607×10⁻³⁴Js, u=1.66054×10⁻²⁷kg, c=2.99792×1010cm/s, hc/k=1.43878cmK.
Parte I — A ligação.
Calcule B0 em hertz e em cm−1.
Calcule a massa reduzida de X12X2212CX16X2216O em quilogramas.
Calcule o momento de inércia.
Deduza r0.
Compare com re. Por que r0 é mais longo?
Preveja a raia 2←1 para um rotor rígido. Comente o valor medido.
Parte II — A temperatura da nuvem.
Dê as energias, em cm−1 e em kelvins (E/k), dos níveis J=0, 1, 2.
Escreva a razão das populações N2/N1 à temperatura T.
As observações dão N2/N1=0.85 (dados do problema). Encontre T.
Que nível é o mais povoado a essa temperatura?
Por que uma nuvem assim não pode ser vista na banda vibracional de infravermelho?
Por que a raia 1←0 é o traçador de gás frio mais usado?
Que molécula, X12X2212CX16X2216O ou X13X2213CX16X2216O, tem a origem de banda mais baixa?
Enuncie o resultado: o comprimento de ligação r0 do monóxido de carbono obtido a partir de uma única raia de rádio.
Solução
Solução de Problema 6.1.
1.B0=ν/2=57.6356GHz; B0/c=1.92252cm−1. 2.μ=12×15.99491/27.99491=6.85621u=1.13850×10−26kg. 3.I=h/8π2B0=1.4560×10−46kgm2. 4.r0=I/μ=113.09pm. 5.r0 excede re=112.83pm em 0.26pm: B0 faz a média de 1/r2 sobre a vibração de ponto zero em um poço anarmônico, que passa mais tempo nas distâncias longas. 6.2ν1←0=230.5424GHz; a raia medida está 4.4MHz abaixo: distorção centrífuga. 7.0, 3.845 e 11.535cm−1, isto é, E/k=0, 5.53 e 16.60K. 8.N2/N1=35exp[−(16.60−5.53)K/T]. 9.ln(35/0.85)=0.673=11.06/T: T=16K. 10.Jmax=16.4/(2×1.43878×1.9225)−0.5=1.2: J=1. 11. Um quantum vibracional corresponde a hcν~/k≈3080K: a 16K nenhuma molécula está vibracionalmente excitada, de modo que a nuvem não emite luz vibracional. 12. Ela exige apenas 5.5K de excitação, é excitada mesmo no gás mais frio, e o CO é abundante e tem momento dipolar. 13.μ=13.00335×15.99491/28.99826=7.17241u. 14.B∝1/μ: 115.2712×6.85621/7.17241=110.1893GHz. 15. A previsão fica 12MHz (0.011 %) abaixo da raia medida: B0=Be−21αe, e o termo de vibração–rotação αe varia com outra potência de μ; a estrutura de equilíbrio é a mesma, a média sobre o ponto zero não. 16.98.9/1.1=90. 17. A raia de X12X2212CX16X2216O está saturada (opticamente espessa): ela não cresce mais com a quantidade de gás. 18. A raia rara de X13X2213CX16X2216O permanece proporcional à quantidade de gás, a de X12X2212CX16X2216O dá a temperatura: juntas, elas medem as duas grandezas. 19.ν~0=2169.81−2×13.288=2143.24cm−1, 4.666µm. 20.2ω~e−6ω~exe=4259.89cm−1. 21.G(0)=21ω~e−41ω~exe=1081.58cm−1. 22.R(0)−P(1)=2(B0+B1)≈4B≈7.7cm−1. 23.X13X2213CX16X2216O: massa reduzida maior, frequência mais baixa. 24.r0(CO)=113.1pm, a partir de uma única frequência de rádio.