Química universitária — 1.º ano · Bachelor Year 1
9Mecanismos de reação: etapas elementares e aproximações
O monóxido de nitrogênio, formado nos motores dos carros e nos raios, combina-se com o oxigênio do ar: . Medida em laboratório, a velocidade dessa reação é proporcional a — e ela fica mais lenta quando o gás é aquecido. Uma única colisão de três moléculas poderia explicar o primeiro fato, nunca o segundo: toda colisão fica mais energética com a temperatura. A explicação é que a reação não é um evento único, mas uma sequência de eventos mais simples, o seu mecanismo. Este capítulo define essas etapas elementares, o perfil de energia ao longo do qual elas ocorrem e as aproximações que transformam um mecanismo em uma lei de velocidade; ele termina com a catálise, a arte de abrir um caminho mais fácil.
O que você já sabe
O Livro 1 (ano 12) descreveu um mecanismo de reação como uma sequência de etapas desenhadas com setas curvas, com intermediários formados e consumidos, e um catalisador como uma espécie que acelera uma reação sem ser consumida. As leis de velocidade, as ordens e a lei de Arrhenius foram definidas no Capítulo 8.
9.1 Etapas elementares
Definição 9.1 (Etapa elementar, molecularidade, mecanismo)
Uma etapa elementar é uma reação que ocorre em um único evento molecular, tal como está escrita, sem nenhum intermediário. Sua molecularidade é o número de partículas que reagem nesse evento: 1 (unimolecular, uma decomposição ou um rearranjo), 2 (bimolecular, uma colisão), raramente 3. Um mecanismo de reação é o conjunto das etapas elementares cuja soma é a reação global. Uma espécie formada em uma etapa e consumida em uma etapa posterior, ausente da equação global, é um intermediário de reação.
Proposição 9.2 (Lei de velocidade de uma etapa elementar)
Uma etapa elementar admite uma ordem, e suas ordens parciais são iguais a seus coeficientes estequiométricos: tem ; tem ; tem . A recíproca é falsa: uma reação cujas ordens são iguais a seus coeficientes não é necessariamente elementar.
Raciocínio. Uma etapa bimolecular ocorre quando um encontra um ; o número desses encontros por unidade de volume e de tempo é proporcional ao número de por unidade de volume e ao número de , logo a . Uma etapa unimolecular acontece a cada molécula com uma probabilidade fixa por unidade de tempo, daí uma velocidade proporcional a . ∎
Observação 9.3 (Por que a molecularidade raramente passa de dois)
Três partículas que se encontram no mesmo instante, cada uma com a energia e a orientação certas, são um evento raro; uma reação de ordem global 3 resulta quase sempre de duas etapas bimoleculares sucessivas, como no problema de fim de semana.
9.2 Perfis de energia
Definição 9.4 (Coordenada de reação, perfil de energia, estado de transição)
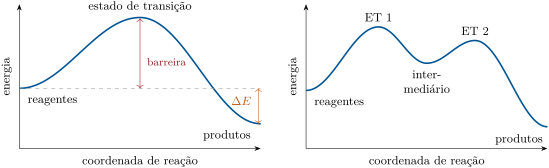
Ao longo de uma etapa elementar, os átomos passam do arranjo dos reagentes ao dos produtos; uma variável que mede esse progresso (um comprimento de ligação que aumenta, outro que diminui) é a coordenada de reação. O gráfico da energia potencial do sistema ao longo dela é o perfil de energia. Seu máximo é o estado de transição, um arranjo dos átomos com ligações meio formadas e meio rompidas, que não dura mais que uma vibração molecular e não pode ser isolado. A altura desse máximo acima dos reagentes é a barreira de energia da etapa.
Proposição 9.5 (Barreiras e a lei de Arrhenius)
A energia de ativação de uma etapa elementar é próxima de sua barreira: só as colisões que trazem pelo menos essa energia chegam ao estado de transição. Para os sentidos direto e inverso de uma etapa, , a energia de reação da etapa.
Raciocínio. A etapa inversa sobe a mesma barreira pelo outro lado: sua altura, medida a partir dos produtos, excede a do sentido direto em . ∎
Proposição 9.6 (O postulado de Hammond)
O estado de transição de uma etapa elementar se assemelha, em estrutura e em energia, à espécie da qual está mais próximo em energia: aos produtos, para uma etapa fortemente ascendente (endotérmica), aos reagentes, para uma etapa fortemente descendente (exotérmica). Em consequência, para uma etapa que forma um intermediário de alta energia, tudo o que estabiliza o intermediário também abaixa a barreira que leva até ele.
Demonstração. Admitido neste nível. ∎
9.3 Etapa determinante e pré-equilíbrio
Definição 9.7 (Etapa determinante da velocidade)
Em uma sequência de etapas, a etapa determinante da velocidade é uma etapa muito mais lenta que todas as outras; a velocidade global é igual à sua velocidade, e as etapas mais rápidas se ajustam a ela, como os carros de uma estrada seguem o ritmo de seu ponto mais lento.
Definição 9.8 (Aproximação do pré-equilíbrio)
Na aproximação do pré-equilíbrio, supõe-se que uma etapa rápida e reversível que precede a etapa determinante permanece em equilíbrio o tempo todo: as concentrações de suas espécies obedecem a sua constante de equilíbrio .
Proposição 9.9 (Lei de velocidade a partir de um pré-equilíbrio)
Para o mecanismo
a velocidade é , de ordem global 3, com a constante aparente .
Demonstração. A velocidade é a da etapa lenta, . A primeira etapa permanece em equilíbrio: , logo . A substituição dá o resultado. ∎
9.4 A aproximação do estado estacionário
Teorema 9.10 (Reações sucessivas de primeira ordem)
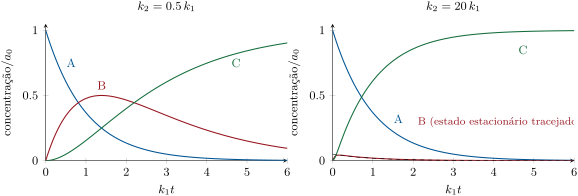
Para , com as duas etapas de ordem 1, e em , e :
O intermediário passa por um máximo em .
Demonstração. dá . Em seguida, , uma equação linear de primeira ordem: multiplicando por , , cuja integral a partir de 0, onde , é . A conservação da matéria dá . A derivada de se anula quando , isto é, em . ∎
Definição 9.11 (Aproximação do estado estacionário)
Na aproximação do estado estacionário (ou quase estacionário), a concentração de um intermediário muito reativo, consumido muito mais depressa do que é formado, é tomada como constante e pequena após um curto período de indução: sua velocidade de formação é igual à sua velocidade de consumo, .
Proposição 9.12 (Quando o estado estacionário vale)
Para com : após um tempo da ordem de , (que é o que dá), permanece pequena, e o produto se forma à velocidade : a primeira etapa é a determinante.
Demonstração. Para e , é desprezível diante de e , logo . Então . ∎
Método 9.13 (Lei de velocidade a partir de um mecanismo)
Para deduzir a lei de velocidade de um mecanismo:
- escreva a velocidade de cada etapa elementar (Proposição 9.2);
- expresse a velocidade global como a velocidade de formação de um produto (dividida por seu coeficiente);
- elimine cada intermediário com a aproximação do estado estacionário (, uma equação algébrica) ou, se um equilíbrio rápido precede uma etapa lenta, com sua constante;
- simplifique nos limites em que um termo predomina e compare com a lei experimental.
Exemplo 9.14 (Uma reação catalisada por ácido)
Para (rápida, constante ) seguida de (lenta, ), a velocidade é : de primeira ordem em relação ao substrato e ao ácido, embora o ácido não seja consumido.
9.5 A catálise e o controle da seletividade
Definição 9.15 (Catalisador, catálise homogênea e heterogênea)
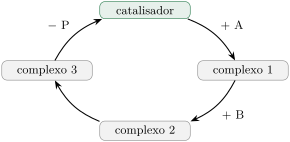
Um catalisador é uma espécie que aumenta a velocidade de uma reação sem aparecer em sua equação global: consumido em uma etapa do mecanismo, ele é regenerado em uma etapa posterior. Na catálise homogênea, o catalisador está na mesma fase que os reagentes (ácidos dissolvidos, complexos metálicos, enzimas); na catálise heterogênea, ele forma uma fase separada, em geral um sólido em cuja superfície a reação ocorre (platina, ferro, zeólitas).
Proposição 9.16 (O que um catalisador muda)
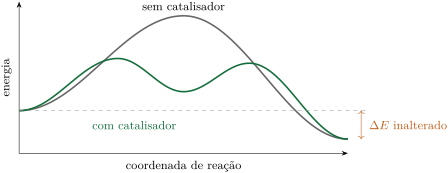
Um catalisador fornece um novo mecanismo, de barreira mais baixa. Ele acelera as reações direta e inversa na mesma proporção e, portanto, deixa inalterados a constante de equilíbrio, o estado final e a energia de reação.
Demonstração. Para uma etapa elementar em equilíbrio, as velocidades direta e inversa são iguais: , logo . Para qualquer mecanismo em equilíbrio, cada etapa está em equilíbrio (senão alguma espécie continuaria variando), e é o produto das razões das etapas. Um caminho catalisado chega ao mesmo estado final, de mesma constante: qualquer que seja o fator pelo qual ele multiplica , ele multiplica pelo mesmo fator. ∎
Definição 9.17 (Controle cinético e controle termodinâmico)
Quando um reagente pode dar dois produtos por caminhos concorrentes, a reação está sob controle cinético se as proporções dos produtos são fixadas pelas velocidades de formação (o produto de barreira mais baixa predomina), e sob controle termodinâmico se os caminhos são reversíveis e o sistema atinge o equilíbrio (o produto mais estável predomina).
Exemplo 9.18 (Escolher o produto)
Um reagente dá B por uma barreira de () e C por uma barreira de (). A e em tempos curtos, com fatores pré-exponenciais iguais, B se forma vezes mais depressa que C: o controle cinético dá B. A alta temperatura e em tempos longos, B volta por sua pequena barreira inversa, C não, e o sistema termina como C: controle termodinâmico.
História — A catálise, 1835
Em 1835, o químico sueco Jöns Jacob Berzelius reuniu sob uma única palavra uma dúzia de observações intrigantes — o amido transformado em açúcar pelos ácidos, o peróxido de hidrogênio decomposto pelos metais, o álcool oxidado sobre a platina — e chamou de “catalítica” a força oculta em ação. Foi preciso a cinética do fim do século, com Wilhelm Ostwald, para definir um catalisador como uma espécie que altera a velocidade de uma reação, e não o seu equilíbrio.
9.6 Exercícios
Exercício 9.1 ★
Dê a molecularidade de cada etapa e diga quais etapas podem ser elementares: (a) ; (b) ; (c) ; (d) .
Solução
Solução de Exercício 9.1.
(a) Unimolecular: pode ser elementar. (b) Bimolecular: pode ser elementar. (c) Três moléculas e quatro ligações reorganizadas de uma vez: não é elementar. (d) Termolecular, com o levando embora a energia liberada: uma etapa elementar rara, mas verdadeira.
Exercício 9.2 ★
Escreva a lei de velocidade das etapas elementares , e . Por que não se pode escrever a lei de velocidade de uma reação global a partir de sua equação?
Solução
Solução de Exercício 9.2.
; ; . Uma equação global é um balanço, não uma descrição de como as moléculas se encontram; sua lei de velocidade precisa ser medida, ou deduzida de um mecanismo.
Exercício 9.3 ★
No perfil de energia em duas etapas desenhado neste capítulo (intermediário em 30, estados de transição em 70 e 55, produtos em , em acima dos reagentes), identifique o intermediário, os estados de transição e a etapa determinante da velocidade. A primeira etapa é endotérmica ou exotérmica?
Solução
Solução de Exercício 9.3.
O intermediário é o vale em 30; os estados de transição são os máximos em 70 e 55. O estado de transição mais alto é o primeiro: a primeira etapa é a determinante. Ela é endotérmica (de 0 a 30).
Exercício 9.4 ★
Um catalisador multiplica por a constante de velocidade direta de uma etapa elementar. Por quanto ele multiplica a constante de velocidade inversa? E a constante de equilíbrio? E o tempo necessário para atingir o equilíbrio?
Solução
Solução de Exercício 9.4.
Pelo mesmo fator (Proposição 9.16); a constante de equilíbrio não muda; o equilíbrio é atingido cerca de vezes mais cedo.
Exercício 9.5 ★★
Para com e , calcule e a maior concentração de , em unidades de .
Solução
Solução de Exercício 9.5.
. Então .
Exercício 9.6 ★★
Para , com todas as etapas de ordem 1, aplique a aproximação do estado estacionário a e mostre que . Discuta os casos e .
Solução
Solução de Exercício 9.6.
dá e . Se , : a primeira etapa é a determinante. Se , : um pré-equilíbrio seguido de uma etapa lenta.
Exercício 9.7 ★★
Os íons iodeto catalisam a decomposição do peróxido de hidrogênio: (lenta), depois (rápida). Escreva a equação global, identifique o catalisador e o intermediário e dê a lei de velocidade.
Solução
Solução de Exercício 9.7.
Soma: . Catalisador: (consumido e depois regenerado); intermediário: . A primeira etapa, lenta, fixa a velocidade: .
Exercício 9.8 ★★
Uma etapa forma um carbocátion a partir de uma molécula neutra, um processo fortemente ascendente. Usando o postulado de Hammond, explique por que um substituinte que estabiliza o carbocátion também acelera a etapa.
Solução
Solução de Exercício 9.8.
A etapa é fortemente ascendente: pelo postulado de Hammond, seu estado de transição se assemelha ao carbocátion. Um substituinte que abaixa a energia do carbocátion abaixa quase tanto a do estado de transição, de modo que a barreira diminui e a etapa fica mais rápida.
Exercício 9.9 ★★
No Exemplo 9.18, calcule a razão entre as constantes de velocidade de formação de B e de C a e a . Comente.
Solução
Solução de Exercício 9.9.
: a , a . O aquecimento reduz a preferência cinética por B e, ao tornar reversível a formação de B, permite que o sistema chegue ao C, mais estável.
Exercício 9.10 ★★★
Um gás se decompõe depois de ser ativado por colisão com qualquer molécula : (, ), depois (). Com a aproximação do estado estacionário para , encontre e mostre que a reação é de ordem 1 a alta pressão e de ordem 2 a baixa pressão.
Solução
Solução de Exercício 9.10.
, logo . A alta pressão (), : ordem 1. A baixa pressão, : ordem 2; a ativação por colisão torna-se a etapa lenta.
Exercício 9.11 ★★★
Demonstre a fórmula de do Teorema 9.10 e trate o caso particular , para o qual .
Solução
Solução de Exercício 9.11.
A demonstração é a do teorema. Para : , logo e , máxima em .
Exercício 9.12 ★★★
A reação global tem a lei de velocidade experimental . Proponha um mecanismo com um pré-equilíbrio rápido que a explique.
Solução
Solução de Exercício 9.12.
(rápida, constante ), depois (lenta, ). A soma é a reação global; e : o subproduto, liberado no pré-equilíbrio, desacelera a reação.
9.7 Problema: Por que o monóxido de nitrogênio se oxida mais depressa no frio
Problema 9.1
Problema de fim de semana — a oxidação de terceira ordem do monóxido de nitrogênio, um pré-equilíbrio pelo dímero , o tratamento do estado estacionário e uma energia de ativação aparente negativa
Para , medidas de velocidade inicial a dão (velocidades em ):
| experimento | (mol/L) | (mol/L) | |
|---|---|---|---|
| 1 | |||
| 2 | |||
| 3 |
A constante de velocidade encontrada a é dez vezes menor que a . Considere . O mecanismo proposto é
Parte I — A lei observada.
- Encontre as ordens parciais em relação a e a .
- Escreva a lei de velocidade e calcule a , com sua unidade.
- A reação poderia ser uma única etapa termolecular? Dê um argumento.
- Calcule a energia de ativação aparente a partir das duas temperaturas.
- Por que uma energia de ativação negativa é impossível para uma etapa elementar?
- Escreva as velocidades de desaparecimento de e de em função de .
Parte II — O pré-equilíbrio.
- Verifique que as duas etapas somadas dão a reação global. Dê o nome do intermediário.
- Dê a molecularidade de cada etapa.
- Escreva a velocidade da etapa lenta.
- Expresse com a aproximação do pré-equilíbrio.
- Deduza a lei de velocidade e compare com o experimento.
- Expresse a constante observada em função de , e .
Parte III — O estado estacionário.
- Escreva para o mecanismo completo.
- Aplique a aproximação do estado estacionário e expresse .
- Deduza a lei de velocidade .
- Em que limite ela se reduz ao resultado da Parte II?
- Quais seriam as ordens no limite oposto?
- Que limite as medidas da Parte I confirmam?
Parte IV — A energia de ativação aparente. Cada etapa segue a lei de Arrhenius, com energias de ativação , e .
- Escreva em função dos logaritmos de , e .
- Deduza .
- Interprete: por que uma combinação de etapas elementares pode ter uma energia de ativação aparente negativa?
- Esboce o perfil de energia: onde fica o segundo estado de transição, em relação aos reagentes ?
- Por qual fator a velocidade variaria entre 300 e com esse valor?
- Calcule a energia de ativação aparente a partir dos valores das etapas e compare com a Parte I.
Solução
Solução de Problema 9.1.
1. Dobrar multiplica por 4: ordem 2; dobrar a multiplica por 2: ordem 1. 2. ; . 3. Uma colisão simultânea de três moléculas é rara, e uma única etapa não poderia ficar mais lenta com o aquecimento (questão 5). 4. . 5. Uma etapa elementar ocorre por meio de colisões que atravessam uma barreira; a fração delas capaz de fazê-lo, com , só pode crescer com a temperatura. 6. , . 7. mais dá ; o intermediário é . 8. Ambas bimoleculares (e o inverso da primeira, unimolecular). 9. . 10. com . 11. : a lei observada. 12. . 13. . 14. Igualando a zero: . 15. dá a lei enunciada. 16. : o dímero se desfaz com muito mais frequência do que encontra o dioxigênio, de modo que a primeira etapa permanece em equilíbrio. 17. Se , : ordem 2 em e 0 em . 18. A ordem 1 medida em : o primeiro limite. 19. . 20. Derivando em relação a e usando : . 21. O aquecimento acelera um pouco a etapa lenta ( pequena), mas desloca fortemente o pré-equilíbrio de volta para ( grande): menos dímeros, e a velocidade líquida cai. 22. O dímero fica abaixo dos reagentes, e o segundo estado de transição, acima do dímero: abaixo dos reagentes. O ponto mais alto do caminho é o primeiro estado de transição, só acima. 23. : dez vezes mais lenta a . 24. , o valor medido na Parte I: o mecanismo explica tanto a lei de velocidade quanto sua estranha dependência com a temperatura.