Chimie universitaire — 2e année · Bachelor Year 2
28Rétrosynthèse et stratégie de synthèse multiétape
Une molécule est dessinée au tableau, et personne ne sait encore comment la préparer. Essayer des réactions dans le sens direct, à partir de ce qui se trouve sur l’étagère, ne mène nulle part : il y en a trop. Le chimiste procède dans l’autre sens, de la cible vers l’étagère, en coupant sur le papier une liaison à la fois, chaque coupure défaisant une réaction dont on sait qu’elle fonctionne, jusqu’à ce que les fragments soient des composés que l’on peut acheter. Ce chapitre transforme les réactions des chapitres précédents en ce raisonnement à rebours, puis se demande comment juger la voie qu’il produit.
Rappel
Du Chapitre 21 au Chapitre 27 : les réactions à défaire. Le volume de première année : groupes protecteurs et acétals, organomagnésiens et inversion de polarité, synthèse de Williamson, chimiosélectivité, oxydation des alcools. Le volume scolaire : économie d’atomes.
28.1 Raisonner à rebours
Définition 28.1 (Analyse rétrosynthétique)
La molécule à préparer est la molécule cible. L’analyse rétrosynthétique remonte de la cible vers des produits de départ disponibles, par étapes dont chacune est l’inverse d’une réaction connue ; une étape rétrosynthétique s’écrit avec la flèche double , qui se lit « est préparé à partir de ».
Définition 28.2 (Déconnexion et synthons)
Une déconnexion est la coupure imaginaire d’une liaison de la cible, l’inverse d’une réaction qui forme une liaison. Couper une liaison de façon hétérolytique donne deux synthons, fragments chargés idéalisés, l’un donneur (nucléophile, souvent négatif), l’autre accepteur (électrophile, souvent positif). Un équivalent synthétique est un réactif réel qui se comporte comme un synthon : un organomagnésien pour le carbanion , un aldéhyde pour le cation .
Définition 28.3 (Interconversion de groupe fonctionnel)
Une interconversion de groupe fonctionnel (IGF) est une étape rétrosynthétique qui modifie un groupe fonctionnel sans changer le squelette carboné : un alcool à partir d’une cétone (par réduction), une chaîne alcane à partir d’un alcène (par hydrogénation), une amine à partir d’un amide.
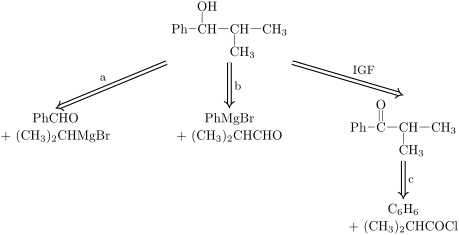
L’arbre montre les habitudes de la méthode. On choisit une déconnexion au niveau d’une liaison voisine d’un groupe fonctionnel, parce que c’est là que les réactions forment des liaisons. Chaque coupure est vérifiée en écrivant les synthons et en leur trouvant des réactifs réels. Et il y a rarement une seule réponse : l’arbre se ramifie, et les branches sont jugées à la fin (Section 28.5).
| Synthon | Type | Équivalent synthétique |
|---|---|---|
| (alkyle, aryle) | donneur | , , (conjuguée) |
| donneur | l’énolate de , ou le 3-oxobutanoate d’éthyle | |
| donneur | ||
| accepteur | l’aldéhyde | |
| accepteur | le chlorure d’acyle , un ester | |
| (primaire) | accepteur | l’halogénure (substitution bimoléculaire) |
| accepteur | l’énone (addition conjuguée) |
28.2 Déconnexions à un groupe
Une déconnexion à un groupe coupe une liaison voisine d’un seul groupe fonctionnel. Pour une liaison ou d’un éther, d’un ester ou d’une amine, la coupure passe entre le carbone et l’hétéroatome : l’hétéroatome est le donneur, le carbone l’accepteur (une synthèse de Williamson, une estérification, une formation d’amide). Pour une liaison , le groupe fonctionnel fixe la polarité des synthons : à côté d’un carbone d’alcool, ce carbone est l’accepteur (un aldéhyde ou une cétone) et l’autre carbone le donneur (un organométallique) ; à côté d’un carbonyle, le carbone est le donneur (un énolate).
La plupart de ces réactions exigent le bon niveau d’oxydation au bon endroit, si bien que les IGF entre niveaux d’oxydation sont les étapes les plus courantes d’une voie : alcène, alcool, aldéhyde ou cétone, acide. L’une d’elles est restée en suspens dans le volume de première année : arrêter l’oxydation d’un alcool primaire à l’aldéhyde.
Proposition 28.4 (Oxydations ménagées)
Un alcool primaire est oxydé en aldéhyde, sans aller jusqu’à l’acide, par un oxydant utilisé dans un solvant organique anhydre : le chlorochromate de pyridinium dans le dichlorométhane, l’oxydation de Swern (diméthylsulfoxyde activé par le chlorure d’oxalyle, puis triéthylamine, à basse température) ou le périodinane de Dess–Martin. Dans l’eau, le chrome(VI) ou le permanganate l’oxydent en acide carboxylique.
Argument. Ces oxydants arrachent l’hydrogène de la liaison portée par le carbone qui porte un . L’aldéhyde formé n’a plus de tel groupe. Dans l’eau, en revanche, un aldéhyde est en équilibre avec son hydrate , qui porte de nouveau un sur un carbone porteur d’un hydrogène : l’hydrate est oxydé comme un alcool, jusqu’à l’acide. Sans eau, aucun hydrate ne se forme, et l’oxydation s’arrête à l’aldéhyde. ∎
28.3 Déconnexions à deux groupes
Quand la cible porte deux groupes fonctionnels, la meilleure déconnexion les utilise en général tous les deux : la liaison est coupée de sorte que l’un des groupes oriente le donneur et l’autre l’accepteur. La distance entre les groupes, comptée en carbones d’un carbone fonctionnalisé à l’autre bornes comprises, indique la réaction à utiliser.
Proposition 28.5 (Motifs et réactions)
Les relations entre deux groupes correspondent comme suit aux réactions des chapitres précédents. Les relations impaires (1,3 et 1,5) correspondent aux polarités naturelles de la chimie des carbonyles ; les relations paires (1,4 et 1,6) non, et exigent une inversion de polarité ou la coupure d’un cycle.
Argument. En chimie des carbonyles, le carbone du carbonyle est un accepteur et le carbone un donneur, et une énone ajoute un accepteur sur son carbone . Un énolate (donneur en ) sur un carbonyle (accepteur sur le carbone du carbonyle) relie les carbones 1 et 2 d’un motif 1,3 : aldolisation et Claisen. Un énolate sur le carbone d’une énone construit un motif 1,5 : Michael, puis Robinson. Pour un motif 1,4, la coupure laisse un carbone comme accepteur ; aucun réactif carbonylé ordinaire n’offre cette polarité, mais une -bromocétone l’offre, puisque le bromure est un groupe partant sur ce carbone. Un composé 1,6-dicarbonylé est un cyclohexène ouvert par ozonolyse (Proposition 21.12), et le cyclohexène se prépare par une réaction de Diels–Alder (Définition 17.10). ∎
| Motif dans la cible | Déconnexion | Réaction |
| -hydroxycarbonylé (1,3) | liaison – | aldolisation |
| carbonylé -insaturé | crotonisation | |
| 1,3-dicarbonylé | C(O)–C | condensation de Claisen |
| 1,5-dicarbonylé | C–C (accepteur) | addition de Michael |
| cyclohex-2-én-1-one | cyclique, puis Michael | annélation de Robinson |
| cyclohexène | deux liaisons du cycle | réaction de Diels–Alder |
| alcène en position définie | réaction de Wittig ou HWE | |
| 1,4-dicarbonylé | centrale | énolate + -halogénocétone |
| 1,6-dicarbonylé | relier les extrémités | coupure oxydante d’un cyclohexène |
Méthode 28.6 (Une analyse rétrosynthétique)
- Énumérer les groupes fonctionnels de la cible et leurs relations (1,2 ; 1,3 ; …).
- Envisager les IGF qui donneraient un motif doté d’une bonne déconnexion (un alcool à partir d’une cétone, une chaîne alcane à partir d’un alcène).
- Choisir des liaisons stratégiques : voisines d’un groupe fonctionnel, proches du milieu de la molécule, à un point de ramification ou reliant un cycle à une chaîne, de sorte que les fragments soient de tailles comparables.
- Écrire les synthons, puis leurs équivalents synthétiques ; rejeter une coupure sans réactif réel.
- Vérifier la chimiosélectivité : quel autre groupe réagirait avec chaque réactif ? Prévoir une protection ou changer l’ordre des étapes.
- Recommencer sur chaque fragment jusqu’à ce que tous soient disponibles ; écrire ensuite la voie dans le sens direct, avec réactifs et conditions.
28.4 Les groupes protecteurs dans une voie de synthèse
Une voie exige souvent un réactif qui attaquerait un second groupe de la molécule. Le volume de première année a protégé les aldéhydes et les cétones sous forme d’acétals. Une voie choisit parmi plusieurs groupes protecteurs, chacun retiré dans ses propres conditions : les acétals (retirés par un acide aqueux), les éthers silylés des alcools (retirés par l’ion fluorure), les éthers benzyliques (retirés par hydrogénolyse sur palladium), les carbamates des amines comme le groupe tert-butoxycarbonyle (retiré par un acide), et les esters (retirés par une base).
Définition 28.7 (Protection orthogonale)
Un jeu de groupes protecteurs orthogonaux est un ensemble de groupes protecteurs dont chacun se retire dans des conditions qui laissent tous les autres intacts, de sorte que les fonctions qu’ils masquent peuvent être libérées une à une, dans n’importe quel ordre.
Méthode 28.8 (Protéger dans une voie de synthèse)
- Pour chaque étape, énumérer les groupes que le réactif attaquerait en plus du groupe visé.
- Chercher d’abord à éviter la protection : changer l’ordre des étapes, ou utiliser un réactif plus sélectif (un borohydrure au lieu d’un hydrure pour une cétone voisine d’un ester).
- Sinon, choisir un groupe stable à chaque étape jusqu’à son retrait, et retirable dans des conditions que la molécule supporte.
- S’il faut libérer plusieurs groupes séparément, choisir un jeu orthogonal.
- Chercher une étape qui retire un groupe gratuitement : une hydrogénation prévue de toute façon retire aussi un éther benzylique.
- Compter : chaque protection coûte deux étapes et leurs rendements.
28.5 Juger une voie de synthèse
Proposition 28.9 (Rendement global)
Le rendement global d’une séquence linéaire d’étapes est le produit des rendements des étapes : . Avec étapes de même rendement , .
Démonstration. L’étape transforme la quantité de son produit de départ en de produit (rendements rapportés aux quantités de l’intermédiaire, tous les autres réactifs étant en quantité suffisante). Par récurrence, , et le rendement global est le produit. ∎
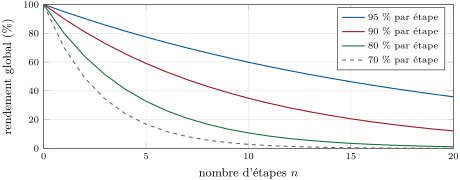
La règle du produit explique pourquoi les voies courtes l’emportent, pourquoi une protection (deux étapes de plus) n’est jamais gratuite, et pourquoi les chimistes préfèrent construire deux moitiés séparément et les réunir tard : la voie longue se déroule alors en deux branches plus courtes, et les pertes d’une branche ne se multiplient pas par celles de l’autre. Outre le rendement et la longueur, on juge une voie sur sa sélectivité (chaque étape doit donner un seul produit), sur le coût et le danger de ses réactifs, sur les déchets qu’elle produit (l’économie d’atomes de chaque étape et les solvants des purifications), et sur la facilité de passage de chaque étape à grande échelle.
Histoire des sciences — Le raisonnement à rebours rendu explicite
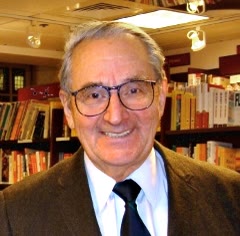
Les chimistes avaient toujours raisonné à rebours à partir de leurs cibles, mais Elias James Corey, à partir des années 1960, transforma cette habitude en règles explicites : la déconnexion, le synthon, la flèche rétrosynthétique, et même des programmes informatiques qui les appliquaient. Il reçut le prix Nobel de chimie 1990 pour la théorie et la méthodologie de la synthèse organique. (Photographie : par Trvthchem, CC0, Wikimedia Commons.)
Sécurité


Le chlorure d’oxalyle est corrosif, toxique et réagit avec l’eau en libérant du chlorure d’hydrogène ; l’oxydation de Swern libère du monoxyde de carbone et du sulfure de diméthyle malodorant : on la conduit donc sous hotte. Le périodinane de Dess–Martin est un oxydant et ne doit pas être chauffé. On évite désormais les réactifs du chrome(VI) quand une solution de remplacement existe.
28.6 Exercices
Exercice 28.1 ★
Déconnecter chaque alcool en un composé carbonylé et un organomagnésien (donner toutes les possibilités) : 2-phénylpropan-2-ol, pentan-3-ol, 1-cyclohexyléthanol, 2-méthylbutan-2-ol, 1-phényléthanol.
Solution
Solution de Exercice 28.1.
- 2-phénylpropan-2-ol : propanone + , ou acétophénone + .
- Pentan-3-ol : propanal + .
- 1-cyclohexyléthanol : éthanal + bromure de cyclohexylmagnésium, ou cyclohexanecarbaldéhyde + .
- 2-méthylbutan-2-ol : propanone + , ou butanone + .
- 1-phényléthanol : benzaldéhyde + , ou éthanal + .
Exercice 28.2 ★
Pour la déconnexion du 1-phényléthanol au niveau de la liaison , nommer les deux synthons, dire lequel est le donneur, et donner un équivalent synthétique pour chacun.
Exercice 28.3 ★
Une voie en cinq étapes a des rendements par étape de 90, 85, 80, 95 et 70 %. Calculer son rendement global.
Solution
Solution de Exercice 28.3.
: environ 41 %.
Exercice 28.4 ★
Le 4-oxopentanoate d’éthyle doit être transformé en 5-hydroxypentan-2-one. Planifier la voie avec un groupe protecteur, et dire pourquoi il est nécessaire.
Solution
Solution de Exercice 28.4.
, nécessaire pour réduire l’ester en alcool, réduirait aussi la cétone. Protéger la cétone sous forme d’acétal cyclique (éthane-1,2-diol, catalyseur acide, élimination de l’eau) ; réduire l’ester par ; retirer l’acétal par un acide aqueux dilué : on obtient la 5-hydroxypentan-2-one.
Exercice 28.5 ★★
Proposer une rétrosynthèse du butane-1,3-diol à partir de composés d’au plus deux carbones, avec une IGF et une déconnexion à deux groupes.
Solution
Solution de Exercice 28.5.
IGF : butane-1,3-diol 3-hydroxybutanal (réduction de l’aldéhyde, ). Déconnexion à deux groupes de cet aldéhyde -hydroxylé au niveau de la liaison – : deux molécules d’éthanal (aldolisation). Sens direct : éthanal, base diluée, à froid ; puis .
Exercice 28.6 ★★
Déconnecter la 1-(cyclohex-3-én-1-yl)éthan-1-one par une réaction de Diels–Alder.
Solution
Solution de Exercice 28.6.
Le cycle du cyclohexène est coupé au niveau des deux liaisons formées dans une réaction de Diels–Alder, celles qui sont allyliques par rapport à la double liaison du cycle, du côté du substituant : buta-1,3-diène et but-3-én-2-one, le groupe acétyle étant porté par le diénophile.
Exercice 28.7 ★★
Déconnecter la 4,4-diméthylcyclohex-2-én-1-one par une annélation de Robinson.
Solution
Solution de Exercice 28.7.
En numérotant C1 (), C2=C3, puis C4 portant les deux méthyles (Méthode 26.11) : la coupure aldolique C2–C3 laisse un aldéhyde en C3 et une méthylcétone ; la coupure de Michael C4–C5 laisse le 2-méthylpropanal (C3 son carbonyle, C4 son carbone ) et la but-3-én-2-one.
Exercice 28.8 ★★
La 1-phénylbutan-1-one peut être préparée en une étape par une acylation de Friedel–Crafts, ou en deux à partir du benzaldéhyde. Écrire les deux voies et les comparer.
Solution
Solution de Exercice 28.8.
En une étape : benzène avec le chlorure de butanoyle et (acylation de Friedel–Crafts, sans réarrangement, acylation unique). En deux étapes : benzaldéhyde avec le bromure de propylmagnésium, puis oxydation de l’alcool secondaire. La voie de Friedel–Crafts est plus courte et ses réactifs moins chers, mais elle consomme un équivalent entier de chlorure d’aluminium, qui finit dans les effluents aqueux.
Exercice 28.9 ★★
On veut obtenir l’hexanal à partir de l’hexan-1-ol. Quels réactifs le donnent, et lequel donnerait au contraire l’acide hexanoïque ? Expliquer.
Solution
Solution de Exercice 28.9.
Le chlorochromate de pyridinium dans le dichlorométhane, l’oxydation de Swern ou le périodinane de Dess–Martin donnent l’hexanal ; le dichromate ou le permanganate en solution aqueuse acidifiée donnent l’acide hexanoïque, parce que dans l’eau l’aldéhyde forme son hydrate, qui est oxydé à son tour (Proposition 28.4).
Exercice 28.10 ★★★
Dans le 4-aminobutan-1-ol, l’amine doit réagir d’abord avec un chlorure d’acyle lors d’une étape, et l’alcool plus tard avec un autre. Proposer un couple de groupes protecteurs orthogonaux et la séquence.
Solution
Solution de Exercice 28.10.
L’amine réagit en premier, non protégée, si l’alcool est protégé : protéger l’alcool sous forme d’éther silylé (il résiste à l’acylation) ; acyler l’amine ; retirer le groupe silylé par le fluorure ; acyler l’alcool. S’il fallait garder l’amine libre pendant que l’alcool réagit, on la protégerait sous forme de carbamate de tert-butoxycarbonyle (retiré par un acide), orthogonal à l’éther silylé (retiré par le fluorure) : chacun peut être libéré sans toucher à l’autre.
Exercice 28.11 ★★★
Proposer une synthèse de l’hexane-2,5-dione, un composé 1,4-dicarbonylé, à partir du 3-oxobutanoate d’éthyle.
Solution
Solution de Exercice 28.11.
est un composé 1,4-dicarbonylé : couper la liaison centrale. Le donneur est l’énolate du 3-oxobutanoate d’éthyle (éthanolate de sodium) ; l’accepteur, un carbone d’une cétone, est fourni par la 1-bromopropan-2-one, (substitution bimoléculaire du bromure). Ensuite, l’hydrolyse aqueuse de l’ester et le chauffage éliminent : l’hexane-2,5-dione.
Exercice 28.12 ★★★
La 6-méthylhept-5-én-2-one, , est un intermédiaire de parfumerie. Proposer un plan complet à partir du 3-oxobutanoate d’éthyle et d’un halogénure : rétrosynthèse, voie directe, et l’étape qui élimine l’ester.
Solution
Solution de Exercice 28.12.
Rétrosynthèse : la méthylcétone flanquée d’un est le produit de la synthèse acétylacétique ; couper la liaison entre C3 et C4 : l’énolate du 3-oxobutanoate d’éthyle et l’halogénure allylique 1-bromo-3-méthylbut-2-ène, . Sens direct : éthanolate de sodium dans l’éthanol, puis l’halogénure ; puis base aqueuse, acidification et chauffage, qui hydrolysent l’ester et éliminent (Proposition 25.8) : la 6-méthylhept-5-én-2-one.
28.7 Problème : la cétone de framboise
Problème 28.1
Problème du week-end — la rétrosynthèse d’un composé aromatisant, le phénol et l’opportunité de le protéger, une variante au palladium, et le jugement des voies
La cétone de framboise, ou 4-(4-hydroxyphényl)butan-2-one, se trouve dans les framboises et d’autres fruits et sert d’arôme et en parfumerie. Données de l’exercice : rendements des étapes de la voie aldolique, 85 % (condensation) et 92 % (hydrogénation). Masses molaires () : C 12.011, H 1.008, O 15.999, N 14.007, I 126.90. Le du phénol vaut 9.99.
Partie I — Rétrosynthèse.
- Représenter la cible et nommer ses groupes fonctionnels.
- Quelle IGF transforme le motif en un motif doté d’une déconnexion connue ?
- Écrire la cétone insaturée obtenue, avec sa géométrie.
- Quel motif à deux groupes contient-elle, et quelle réaction le construit ?
- Nommer les deux produits de départ.
- Pourquoi cette aldolisation croisée donne-t-elle un seul produit principal ?
- Écrire la voie directe en deux étapes, avec les conditions.
Partie II — Le phénol.
- Dans l’hydroxyde de sodium aqueux, sous quelle forme se trouve le 4-hydroxybenzaldéhyde ? Utiliser le .
- Comment cette forme modifie-t-elle l’électrophilie de l’aldéhyde ?
- Si le phénol était protégé, quel groupe la seconde étape retirerait-elle gratuitement ? Expliquer.
- Compter les étapes de la voie avec cette protection.
- Le cycle benzénique est-il menacé lors de l’hydrogénation ?
- Protéger ou non ? Conclure.
Partie III — Une variante au palladium.
- Déconnecter la cétone insaturée au niveau de la liaison entre le cycle et la chaîne : quels partenaires de Heck ?
- Écrire la réaction de Heck avec la triéthylamine comme base.
- Sur quel carbone de la but-3-én-2-one le groupe aryle se fixe-t-il, et pourquoi ?
- Nommer les étapes du cycle catalytique.
- Calculer l’économie d’atomes de l’étape de Heck, en comptant la triéthylamine.
- Calculer l’économie d’atomes de la crotonisation.
Partie IV — Juger les voies.
- Quelle est l’économie d’atomes de l’hydrogénation ?
- Calculer l’économie d’atomes globale de la voie aldolique.
- Quelle double liaison l’hydrogénation réduit-elle, et pourquoi la cétone survit-elle ?
- Comparer les réactifs des deux voies du point de vue du coût et du danger.
- Quelle voie choisir ?
- Quel serait l’effet d’une troisième étape à 90 % sur le rendement global ?
- Donner le rendement global de la voie aldolique en deux étapes.
Solution
Solution de Problème 28.1.
1. , le en para de la chaîne : un phénol et une cétone. 2. L’hydrogénation d’une : , une cétone -insaturée. 3. La (E)-4-(4-hydroxyphényl)but-3-én-2-one, . 4. Un composé carbonylé -insaturé : une crotonisation, coupée au niveau de la . 5. Le 4-hydroxybenzaldéhyde et la propanone. 6. L’aldéhyde n’a pas d’hydrogène et ne peut être que l’électrophile ; la propanone, en excès, est la seule source d’énolate et réagit avec l’aldéhyde, plus réactif, plutôt qu’avec elle-même. 7. (1) 4-hydroxybenzaldéhyde, propanone en excès, hydroxyde de sodium aqueux ; acidification. (2) sur palladium sur charbon, à température ambiante, jusqu’à absorption d’un équivalent. 8. Le groupe stabilise le phénolate, si bien que ce phénol est au moins aussi acide que le phénol ( 9.99). À , : c’est le phénolate. 9. Le repousse la densité électronique à travers le cycle vers le carbone du carbonyle (un donneur mésomère en para) : l’aldéhyde est moins électrophile, et la condensation plus lente. 10. Un éther benzylique : l’hydrogénation sur palladium qui réduit la coupe aussi l’éther benzylique (hydrogénolyse), ce qui libère le phénol dans la même étape. 11. Trois : benzylation, crotonisation, hydrogénation avec déprotection. 12. Non : dans des conditions douces (température ambiante, palladium), le cycle aromatique n’est pas réduit. 13. Ne pas protéger : le phénolate ne fait que ralentir la condensation, ce que compense une durée plus longue ou un chauffage ; une étape économisée vaut plus que le gain de vitesse. 14. Le 4-iodophénol et la but-3-én-2-one. 15. , catalyseur au palladium. 16. Sur le terminal, le carbone : le groupe aryle s’insère à l’extrémité la moins encombrée, et la -élimination d’hydrure donne ensuite l’énone (E) conjuguée. 17. Addition oxydante de l’iodure d’aryle sur , coordination et insertion de l’alcène, -élimination d’hydrure, et régénération de par la base, qui capte (Chapitre 20). 18. . 19. : . 20. 100 % : chaque atome de et de l’énone se retrouve dans le produit. 21. . 22. La : conjuguée et non encombrée, elle se fixe sur le palladium et s’hydrogène bien plus vite que le de la cétone ; s’arrêter après un équivalent de dihydrogène préserve la cétone. 23. Voie aldolique : aldéhyde, propanone et hydroxyde de sodium bon marché, eau comme sous-produit. Voie de Heck : un iodure d’aryle, un catalyseur au palladium et la but-3-én-2-one, très toxique. 24. La voie aldolique : deux étapes, des réactifs moins chers et moins dangereux, une économie d’atomes supérieure à 90 %. 25. Elle le multiplie par 0.90 : . 26. au total.